jueves, 20 de octubre de 2022

Enfermedad de von Willebrand : características de los tipos y subtipos


Autora : María del Carmen Teruel Puche

4º Curso Medicina grupo "A" (curso 2022-2023)

Código de trabajo : 2201-CTP


INTRODUCCIÓN


Erik Adolf von Willebrand descubrió la enfermedad de Von Willebrand en 1926. Se trata de una deficiencia hereditaria del factor de Von Willebrand (FvW), proteína que ayuda a la coagulación de la sangre, que causa disfunción plaquetaria. Esta enfermedad se asocia a mutaciones en la región p13.2 del cromosoma 12 que codifica para el FvW, el cual se sintetiza en los megacariocitos y en las células endoteliales. Se clasifica en 3 tipos, perteneciendo el 1 y el 3 a las deficiencias cuantitativas; y el 2, que se subdivide a su vez en 2A, 2B, 2M y 2N, a las deficiencias cualitativas (1) (2). 


ILUSTRACIÓN 1: ERIK ADOLF VON WILLEBRAND (7)


ILUSTRACIÓN 2: GEN FVW, CROMOSOMA 12 (3)


ENFERMEDAD DE VON WILLEBRAND TIPO 1


EPIDEMIOLOGÍA


Es la forma más frecuente. Representa el 50 - 75% de todos los casos. Su transmisión es autosómica dominante con penetrancia incompleta (4). 


DESCRIPCIÓN CLÍNICA


Estos pacientes presentan síntomas hemorrágicos de tipo mucocutáneo, como epistaxis, menorragia o sangrados prolongados tras una cirugía o un traumatismo. La gravedad de estos síntomas está directamente relacionada con el nivel de deficiencia del FvW (4). 


ILUSTRACIÓN 3: EPISTAXIS (8) 

ETIOLOGÍA


Está causada por mutaciones del gen FvW (12p13.3), que llevan a una retención intracelular o a un aclaramiento acelerado del FvW en la circulación. Existen también otros factores genéticos implicados. Por ejemplo, el grupo sanguíneo ABO, donde las personas pertenecientes al grupo O tienen niveles de FvW del 25 - 35% inferiores al resto (4). 


MÉTODOS DIAGNÓSTICOS


Un requerimiento indispensable para poder diagnosticar esta enfermedad es que el paciente o algún familiar hayan tenido hemorragias. En cuanto al laboratorio, tiene que haber una disminución mínima de un 40% tanto de la funcionalidad como de los niveles del antígeno del FvW; ausencia de anomalías en la distribución o la estructura de los multímeros del FvW; y en una deficiencia del FVIII (4). 


MANEJO Y TRATAMIENTO


  • Ácido tranexámico, empleado para las hemorragias en ORL.
  • Estrógenos y progesterona, empleado para la menorragia.
  • Desmopresina, para aumentar la concentración plasmática del FvW mediante liberación endógena a través de la estimulación de las células endoteliales. 
  • En el caso de que se tratara de hemorragias más graves, se aplicaría la terapia de sustitución con FvW purificado humano (4).


PRONÓSTICO


El tipo 1 de la EVW no supone un riesgo ni afecta a la funcionalidad del enfermo que la posee (4). 


ENFERMEDAD DE VON WILLEBRAND TIPO 2


EPIDEMIOLOGÍA


La EVW tipo 2 representa el 20 - 45% de los casos de EVW. La transmisión de todos los subtipos es autosómica dominante, salvo el subtipo 2N y algunas formas raras del subtipo 2A, que son autosómicas recesivas (5). 

DESCRIPCIÓN CLÍNICA


De los cuatro subtipos de la EVW tipo 2, el 2A, 2B y 2M presentan manifestaciones cutáneo-mucosas, como epistaxis, menorragia y hemorragia gastrointestinal; mientras que el subtipo 2N presenta hemorragias postraumáticas de tejidos blandos (5). 

ETIOLOGÍA


Las mutaciones del gen VWF (12p13.3) de la EVW de tipo 2 afectan a los dominios funcionales de la proteína FVW (5). 

  • Subtipo 2A: menor afinidad por las plaquetas en combinación con anomalías de multimerización del FVW.
  • Subtipo 2B: mayor afinidad del FVW por las plaquetas.
  • Subtipo 2M: afinidad disminuida del FVW por las plaquetas o el colágeno con multimerización normal del FVW.
  • Subtipo 2N: disminución de la afinidad del FVW por el factor VIII (FVIII); normal interacción entre las plaquetas y el endotelio, y la deficiencia del FVIII moderada. 

MÉTODOS DIAGNÓSTICOS


El diagnóstico de los subtipos 2A, 2B y 2M se realiza al obtener una disminución más intensa del FVIII funcional en comparación con el de antígeno de FVIII. Para una mayor precisión, existen pruebas de laboratorio más específicas como pueden ser el análisis de la estructura y la distribución de los multímeros. Además, en el subtipo 2B puede haber trombocitopenia. En cuanto al diagnóstico del subtipo 2N, se intuye cuando la disminución del FVIII es mayor que la del FVW, aunque se confirma mediante el estudio de su unión al factor VIII (5). 


MANEJO Y TRATAMIENTO


Es muy similar a la EVW tipo 1, exceptuando el subtipo 2B (5). 

  • Ácido tranexámico, empleado para las hemorragias en ORL. 
  • Estrógenos y progesterona, empleado para la menorragia. 
  • Desmopresina, para aumentar la concentración plasmática del FvW mediante liberación endógena a través de la estimulación de las células endoteliales. La respuesta a ésta depende del subtipo de la EVW tipo 2, salvo en el subtipo 2B que está contraindicada. 
  • En el caso de que se tratara de hemorragias más graves, se aplicaría la terapia de sustitución con FvW purificado humano. 
  • En algunos casos del subtipo 2B se transfunden concentrados de plaquetas. 


ILUSTRACIÓN 4: DESMOPRESINA (9) 

PRONÓSTICO


El pronóstico es favorable si se encuentran en hospitales especializados en hemostasia, incluyendo los casos más graves (5).


ENFERMEDAD DE VON WILLEBRAND TIPO 3


EPIDEMIOLOGÍA


La EVW tipo 3 representa un 5% de todos los casos de la EVW, convirtiéndose en la manera menos frecuente. En cambio, es la forma más severa de la enfermedad. La trasmisión es autosómica recesiva (6). 

DESCRIPCIÓN CLÍNICA


Suele comenzar en el periodo neonatal o de lactancia, no obstante, también se han dado casos con un inicio en una época posterior. Normalmente se suelen dar manifestaciones hemorrágicas en la piel o las mucosas, como menorragia, epistaxis, sangrado postparto, sangrado gastrointestinal; y manifestaciones hemorrágicas postoperatoria prolongada. Además, pueden aparecer hematomas y hemartrosis en base a la deficiencia de FVIII. En ocasiones se han observado hemorragias cerebrales (6). 

ETIOLOGÍA


Las mutaciones en este tipo son de carácter homocigoto o doble heterocigoto del gen VWF (12p13.3), siendo, en su mayoría, de cambio de sentido o deleciones, obteniendo como resultado la síntesis de una proteína anómala o ausencia de dicha síntesis (6). 

MÉTODOS DIAGNÓSTICOS


El diagnóstico se obtiene al detectar la ausencia del FvW y una disminución de un 1 – 10% del FVIII (6). 


ILUSTRACIÓN 5: FVIII (10) 


MANEJO Y TRATAMIENTO


En el tipo 3, la Desmopresina no es una opción puesto que los pacientes no responden a ella, teniendo como única opción de tratamiento la terapia de sustitución con FvW purificado humano junto con el FVIII. Este tratamiento fracasa en un 5-10% de los pacientes, ya que producen aloanticuerpos contra el FVIII. En estos casos, la terapia anterior se sustituye por otra en la que hay se produce una infusión continua de FVIII recombinante o de FVII recombinante activado (6). 


PRONÓSTICO


La EVW tipo 3 es la forma más severa de le enfermedad, pudiendo acabar en afectación funcional y llegando a poner en peligro la vida del paciente, siempre y cuando no se encuentre un tratamiento adecuado en un hospital especializado en hemostasia (6). 


DIAGNÓSTICO DIFERENCIAL ENTRE LOS SUBTIPOS


ILUSTRACIÓN 6: PRUEBAS DE LABORATORIO Y HERENCIA (3) 


BIBLIOGRAFÍA


1.- https://www.mayoclinic.org/es-es/diseases-conditions/von-willebrand- disease/symptoms-causes/syc-20354978

2.- https://www.msdmanuals.com/es/professional/hematolog%C3%ADa-y- oncolog%C3%ADa/trombocitopenia-y-disfunción-plaquetaria/enfermedad-de- von-willebrand

3.- Hernández-Zamora, E., Zavala-Hernández, C., Quintana-González, S., & Reyes- Maldonado, E. (2015). Enfermedad de von Willebrand, biología molecular y diagnóstico. Cirugía y Cirujanos, 83(3), 255-264.

4.- https://www.orpha.net/consor/cgi-bin/OC_Exp.php?Expert=166078&lng=ES

5.- https://www.orpha.net/consor/cgi-bin/OC_Exp.php?lng=es&Expert=166081

6.- https://www.orpha.net/consor/cgi-bin/OC_Exp.php?lng=es&Expert=166096

7.- https://en.wikipedia.org/wiki/Erik_Adolf_von_Willebrand

8.- https://www.menudospeques.net/salud/enfermedad-von-willebrand

9.- https://farmacosalud.com/enuresis-sin-tratar-puede-comportar-escapes-de- orina-en-la-noche-de-bodas/222-350-desmopresina-copia/

10.- https://es.wikipedia.org/wiki/Factor_VIII_(coagulación)

lunes, 1 de agosto de 2022

Déficit de glucosa-6-fosfato deshidrogenasa

Autor: Rodrigo Pérez Martínez 

Cuarto curso Medicina grupo “D” (Curso 2021-2022) 

Código del trabajo: 2118-RPM


INTRODUCCIÓN


Por lo que se refiere a los errores metabólicos hereditarios, el déficit de glucosa-6-fosfato deshidrogenasa (G6PD) ocupa el liderato en el continuo descubrimiento de este tipo de alteraciones. Antes de entrar en materia es preciso conocer algo de la historia de esta única enzima. La G6PD fue por primera vez identificada por los alemanes Otto Warburg y Walter Christian en el año 1932 como una enzima capaz de oxidar sin necesidad de oxígeno, si no, con la coenzima NADP, nombrada entonces ‘Zwischenferment’ (1). 

Sin embargo, no fue hasta 1956 cuando Paul Carson en Chicago descubrió la asociación entre pacientes que desarrollan anemia hemolítica autoinmune (AHAI) inducida por primaquina y un déficit de G6PD. De forma análoga se descubrió un año más tarde, en 1957, su presencia en pacientes con favismo, anemia hemolítica autoinmune inducida por el consumo de habas (2).


Ilustración 1. Otto Heinrich Warburg 
 

Arieh Szeinberg y sus compañeros localizaron la herencia del mismo déficit en el cromosoma X. Junto a este descubrimiento, Barbara Migeon, en 1969, logró acotar su localización al brazo largo del cromosoma X (Xq28). Y, finalmente, en 1986, Maria Grazia Persico logró secuenciar el gen completo de la G6PD (3). 

La deficiencia de G6PD presenta una distribución mundial con distinta prevalencia acorde a los grupos poblacionales, como observamos en la siguiente figura. 


Ilustración 2. Distribución mundial deficit de G6PD. WHO Working Group. 
Glucose-6-phosphate dehydrogenase deficiency (4) 


La G6PD es una enzima de mucha importancia, pues se puede encontrar en muchos organismos microscópicos que realicen algún grado de metabolismo aerobio, excluyendo por tanto al reino Archaea. Su cometido en las reacciones metabólicas consiste en la oxidación de la glucosa-6-fosfato a 6-fosfogluconolactona junto a una reducción del NADP a NADPH. Su expresión abarca todo el organismo pudiendo servir como ‘salvavidas’, de hecho, la inactivación de la G6PD en un embrión resulta letal. Su función gana importancia al valorar su papel inicial en la ruta metabólica de las pentosas fosfatos para producir los azúcares de los nucleótidos (15). 


Ilustración 3. Ruta de las Pentosas (5) 


En lo que respecta a los glóbulos rojos, carentes de núcleo y por tanto sin necesidad de la ruta de pentosas fosfato mencionada, la presencia o ausencia de G6PD resulta poco útil salvo para contrarrestar el estrés oxidativo producido por la Hb y los cambios de iones. A lo largo de la vida del hematíe, que no sintetiza nuevas proteínas, la concentración de G6PD decrece y llega un momento que se vuelve muy lábil y es destruido. Así, los reticulocitos son los que mayor concentración tendrán. En caso del déficit que estamos tratando, esta vida media se verá reducida al igual que la resistencia al estrés oxidativo (6). 


Ilustración 4. Disminución intracelular de la G6PD en el glóbulo rojo (17) 


A continuación, vamos a analizar la importancia de este déficit en una patología en concreto. 


Anemia hemolítica

Una de las principales manifestaciones clínicas del déficit de G6PD es la anemia hemolítica inducida por el consumo de habas o favismo. El paciente tipo es un niño de entre 2-10 años con clínica de palidez, ictericia, fiebre y dolor abdominal. Generalmente se acompaña en la exploración física de esplenomegalia y coluria. En la analítica sanguínea se aprecia anemia, generalmente de menos de 10g/dL, valores de bilirrubina indirecta y LDH elevados y de haptoglobina bajos, como correspondería a una analítica común a las anemias hemolíticas. 


Ilustración 5. Alteraciones analíticas y evolución de un ataque de favismo en niño de 5 años (7) 


Ilustración 6. Frotis sanguíneo de un paciente tras una crisis hemolítica (8) 


En aquellos pacientes que no tienen un antecedente de consumo de habas, lo más común es la presencia de un desencadenante medicamentoso, sobre todo antimaláricos (primaquina). La principal diferencia es que estos pacientes ya presentaban anemia por otra causa como podría ser la malaria. Otros fármacos con riesgo demostrado para crisis hemolítica son el ciprofloxacino, ácido nalidixico, nitrofurantonina, cotrimoxazol y henna, usada en cosmética. 

Por último, las infecciones comprenden otro grupo importante de desencadenantes de hemólisis. Unido a lo que implica una infección, este tipo de situación conlleva una gran morbilidad sobre todo si la infección no se puede controlar. Algunos ejemplos de infecciones, generalmente graves: neumonía, brucelosis, hepatitis A, B y E o CMV. 


FISIOPATOLOGÍA


El desencadenante de la patología, como ya hemos visto, es la sustancia insertada en el organismo, bien sea un fármaco como la primaquina, o, el isouramilo de las habas. Estos agentes generan radicales de oxígeno (ROS) y peróxido de hidrógeno (H2O2), similares a los que pueden ser producidos en una infección (16). 

De forma fisiológica, la Hb y su autooxidación generan una cantidad de ROS que puede ser soportada incluso por unos hematíes con déficit de G6PD. Sin embargo, cuando se incrementa su producción, el hematíe no es capaz de generar suficiente NADPH para neutralizarlo y como consecuencia se oxidan lípidos, grupos tiol y proteínas de membrana, además de la Hb a grupos hemicrón. Estos hemicrones se unen al citoesqueleto y generan los conocidos Cuerpos de Heinz, que se aprecian en el frotis sanguíneo de la imagen anterior. Estas uniones generan puentes rígidos que provocan hemólisis intravascular al impedir que los hematíes se deformen durante su paso por los vasos, todo resultando en hemoglobinuria (16). 


Ilustración 7. Fisiopatología de la hemólisis asociada con deficiencia de G6PD (16) 


El origen del dolor abdominal es la unión de la hemoglobina al óxido nítrico de la sangre, lo que causa distonía muscular por vasoconstricción debido al robo de óxido nítrico. La hemólisis extravascular causada por la eritrofagocitosis provoca ictericia y esplenomegalia. 


DIAGNÓSTICO Y TRATAMIENTO


En caso de una anemia hemolítica grave la transfusión es imperiosa. En caso contrario, se puede realizar reposición de fluidos y analgesia, solo si dolor abdominal, hasta el final del brote. 

En caso de sospecha se ha de realizar una profunda historia clínica en búsqueda de episodios previos infradiagnosticados o antecedentes familiares relacionados. Posteriormente se realizará un test cuantitativo. En algunos casos, pueden darse falsos negativos, debido a la destrucción de las células más adultas, por tanto, con menor concentración de G6PD, y la reticulocitosis reactiva, las de mayor concentración. Si se sospecha un falso negativo, se recomienda repetir el test pasadas unas semanas o realizar una búsqueda de mutaciones en un test genético. 

En áreas de elevada prevalencia, se insta a realizar un buen cribado en donantes de sangre, para evitar su uso en pacientes con anemia hemolítica, ictericia neonatal o en transfusiones regulares. 


Variantes 

Una gran parte de las variantes son enzimáticamente normales y por lo tanto no patológicas. Existen dos tipos importantes de enzimas anormales: GdA- o variante africana, y G6PD (B-), GdB -, o Gd mediterránea. La enzima normal se denomina G6PD (B+) ó GdB. La variante GdA + posee propiedades catalíticas normales y por lo tanto no hay problema de hemólisis. Su estructura difiere de la normal (GdB) por la sustitución de asparagina por aspartato en la secuencia de aminoácidos (18). 

La GdA- es la variante más común asociada con hemólisis episódica. Su movilidad electroforética es idéntica a la GdA+, pero su actividad catalítica se halla disminuida. La enzima anormal GdA- posiblemente se sintetiza en cantidades normales, pero tiene disminuida su estabilidad in vivo (19). 


Implicaciones genéticas 

El gen de la G6PD, localizado en Xq28 por Barbara Migeon, contiene 13 exones que codifican un polipéptido de 514 aminoácidos, cuyo dimero y tetrámero son las formas enzimáticamente activas. 


Ilustración 8. Estructura gen G6PD (Xq28). 


Como consecuencia de la herencia de cromosomas sexuales, los hombres tienen únicamente un alelo de G6PD, por lo tanto: son sanos o padecen deficiencia de G6PD. En el caso de las mujeres, se añade la posibilidad de ser heterocigota portadora. Debido al proceso de inactivación del cromosoma X, las mujeres presentan un cuadro en mosaico en el que podemos encontrar hematíes con deficiencia de G6PD y sanos, en la misma paciente. Todo esto provoca que en una población modelo, no se pueda estimar adecuadamente la prevalencia del déficit de G6PD porque solo se diagnosticarían hombres hemicigotos enfermos y a las mujeres homocigotas enfermas. 

Actualmente, se conocen 230 mutaciones del gen de G6PD, sin embargo, solo dos de ellas tiene significado de perdida completa de función, siempre encontradas en heterocigosis. Son necesarias la combinación de dos mutaciones para causar un déficit completo de G6PD, lo que guía hacia la idea de que un déficit completo sería letal (8). 


Corrección del déficit de G6PD 

Se han iniciado estudios relacionado con la transducción de progenitores hematopoyéticos con vectores retrovirales del ADN complementario del G6PD, obteniendo resultados alentadores en ratones (9). 

Ha quedado demostrado que los inhibidores selectivos de la histona deacetilasa aumentan la síntesis de G6PD (10), por ello, butirato y valproato podrían corregir este déficit en régimen de administración crónica, con sus riesgos asociados. El último descubrimiento es una molécula, denominada AG1, que es capaz de activar la G6PD en muy baja cuantía, sin embargo, podría ser otro punto de partida en la búsqueda activadores más efectivos (11). 


Manifestaciones extra-eritrocitarias de déficit de G6PD 

Como consecuencia de su carácter ubicuo, las manifestaciones de este déficit pueden ocurrir en cualquier célula del cuerpo, sin embargo, son poco prevalentes debido a que se puede aumentar su síntesis, a diferencia de en los hematíes, que carecen de núcleo. En el caso de los granulocitos, este déficit puede ocasionar una carencia de NADPH y por tanto una pérdida de su capacidad de estallido oxidativo y por tanto un aumento de episodios de sepsis en estos pacientes. 

Un caso similar a los hematíes, son las células del cristalino (12), que carecen de organelas y de núcleo. Se ha estudiado la relación directa con la formación de cataratas en estos pacientes, sin embargo, no parece haberla. Otras asociaciones estudiadas han sido el cáncer (13) y la enfermedad cardiovascular. 


Implicación en infección por SARS-CoV-2 (COVID-19) 

Debido a la pandemia por SARS-CoV-2 se han realizado diversos estudios sobre la posible asociación entre la susceptibilidad a la infección por COVID-19 y un individuo con déficit de G6PD. En cuanto a los resultados, destaca que presentan una respuesta inmune alterada debido a la carencia de este enzima, y, por tanto, podría considerarse como un factor predisponente para una infección por COVID-19 (14).


BIBLIOGRAFÍA 


1.- Warburg O, Christian W. Uber ein neues oxydationsferment und sein absorptionsspektrum. Biochem Z. 1932;254:438-458. 

2.- Alving AS, Carson PE, Flanagan CL, Ickes CE. Enzymatic deficiency in primaquine- sensitive erythrocytes. Science. 1956;124(3220):484-485. 

3.- Martini G, Toniolo D, Vulliamy T, et al. Structural analysis of the X-linked gene encoding human glucose 6-phosphate dehydrogenase. EMBO J. 1986;5(8):1849- 1855. 

4.- WHO Working Group. Glucose-6-phosphate dehydrogenase deficiency. Bull World Health Organ. 1989;67(6):601-611. 

5.- VERDUGO L, PATRICIA, CALVANESE T, MARLENE, RODRÍGUEZ V, DIEGO, & CÁRCAMO C, CASSANDRA. (2014). Deficiencia de glucosa 6 fosfato deshidrogenasa en niños: Caso clínico. Revista chilena de pediatría, 85(1), 74-79 

6.-Morelli A, Benatti U, Gaetani GF, De Flora A. Biochemical mechanisms of glucose- 6-phosphate dehydrogenase deficiency. Proc Natl Acad Sci USA. 1978;75(4):1979-1983. 

7.- Luzzatto L, Arese P. Favism and glucose-6-phosphate dehydrogenase deficiency. N Engl J Med. 2018;378(1):60-71. 

8.- Town M, Bautista JM, Mason PJ, Luzzatto L. Both mutations in G6PD A- are necessary to produce the G6PD deficient phenotype. Hum Mol Genet. 1992;1(3):171-174. 

9.- Rovira A, De Angioletti M, Camacho-Vanegas O, et al. Stable in vivo expression of glucose-6-phosphate dehydrogenase (G6PD) and rescue of G6PD deficiency in stem cells by gene transfer. Blood. 2000;96(13):4111-4117. 

10.- Makarona K, Caputo VS, Costa JR, et al. Transcriptional and epigenetic basis for restoration of G6PD enzymatic activity in human G6PD-deficient cells. Blood. 2014;124(1):134-141. 

11.- Hwang S, Mruk K, Rahighi S, et al. Correcting glucose-6-phosphate dehydrogenase deficiency with a small-molecule activator. Nat Commun. 2018;9(1):4045. 

12.- Pinna A, Pes A, Zinellu A, Carta A, Solinas G. Glucose-6-phosphate dehydrogenase (G6PD) deficiency and senile cataract in a Sardinian male population, Italy. Ophthalmic Epidemiol. 2009;16(6):395-399. 

13.- Dore MP, Davoli A, Longo N, Marras G, Pes GM. Glucose-6-phosphate dehydrogenase deficiency and risk of colorectal cancer in northern Sardinia: a retrospective observational study. Medicine (Baltimore). 2016;95(44):e5254. 

14.- Yang HC, Ma TH, Tjong WY, Stern A, Chiu DT. G6PD deficiency, redox homeostasis, and viral infections: implications for SARS-CoV-2 (COVID-19). 

15.- Richardson SR, O'Malley GF. Glucose 6 Phosphate Dehydrogenase Deficiency. 

16.- Sáenz G, Chaves M. Deficiencia de la deshidrogenasas de la Glucosa-6-Fosfato. 1981. 

17.- Beck, W.S. Hematology. 2nd Edit. 282-294 pp. Mass. Inst. Tech.; The Alpine Press Inc., 1977. 

18.- Luzzatto, L. & Testa, V. Human Erythrocyte G lucose-6 -Ph os p ha te de h yd ro ge nase. Structure and function in normal and mutant subjects. In: Current topics in Hematology, 1:1-70, 1978, Alan R. Liss, Inc., N.Y. 

19.- Beutler, E. Glucose-6-phosphate dehydrogenase deficiency. Chapter 50, 466-479 pp. In: Williams, W.J. et al.: Hematology 2nd Ed., 1977. Mc Graw-Hill, Inc. 


lunes, 25 de julio de 2022

Síndrome antifosfolípido

Autora : Marta Hermoso Megías

4º Curso Medicina grupo D (curso 2021-2022)

Código trabajo : 2117-MHM


INTRODUCCIÓN


El síndrome antifosfolípido es un trastorno autoinmunitario que cursa con trombofilia como signo principal. Se caracteriza por la coexistencia de trombosis, que pueden ser venosas o arteriales y/o pérdidas fetales recurrentes; a la vez que en sangre se encuentran anticuerpos antifosfolípidos circulantes, sobretodo los denominados anticoagulante lúpico, anticuerpos anticardiolipina o anti-b2 glicoproteína I. 

Fue descrita por primera vez por el Dr. Graham RV Hughes, en 1983, y es considerada una de las causas más frecuentes de trombofilia adquirida y de accidentes cardiovasculares en menores de 50 años. 


Ilustración 1. Dr. Graham Hughes 


Su espectro clínico es muy amplio, y puede afectar a cualquier órgano o sistema, aunque las implicadas con mayor frecuencia son las venas profundas de los miembros inferiores y las arterias cerebrales. 


EPIDEMIOLOGÍA


Los anticuerpos aFL, aparecen en el 1-5% de la población sana, siendo mayor el porcentaje cuanto más aumenta el rango de edad; la incidencia del SAF es de 5 por cada 100000 habitantes/año, siendo al prevalencia de 20-50 por cada 100000. Es más frecuente en mujeres, especialmente en el caso de asociación con Lupus Eritematoso Sistémico, en el que el ratio es de 1 hombre por cada 7 mujeres. 


ETIOPATOGENIA


Los anticuerpos aFL son un grupo heterogéneo de inmunoglobulinas que se dirigen contra proteínas plasmáticas de unión a fosfolípidos o cofactores, fosfolípidos de membrana o complejos de unión. La activación de la célula endotelial por la unión de los anticuerpos genera la liberación de citoquinas y el metabolismo de prostaciclina. 

Se supone como origen de los anticuerpos la exposición a agentes ambientales, como infecciones, en pacientes genéticamente predispuestos, por un proceso de mimetismo molecular; de esta forma se ha propuesto una asociación significativa entre la aparición de anticuerpos aFL y las trombosis en pacientes con infecciones por VEB, CMV, VHC, adenovirus o parvovirus. 

Del mismo modo, ocurriría con fármacos o neoplasias, aunque se relacionan menos con trombosis y los anticuerpos están presentes de manera transitoria. 

Los aFL activarían los monocitos y las células endoteliales con un aumento de factor tisular, que activa la cascada de la coagulación; del mismo modo, la activación de plaquetas favorecerá la síntesis de mediadores protrombóticos como el tromboxano A y las glicoproteínas IIb-IIIa. Otra teoría sobre su fisiopatología implica el daño oxidativo por el endotelio vascular por la reacción de los anticuerpos anticardiolipina con el LDL oxidado. 

Sin embargo, es la activación de la cascada del complemento la que resulta relevante en las manifestaciones obstétricas, por insuficiencia placentaria, trombosis intraplacentaria o bien por placentación inefectiva. 

Hipótesis del segundo hit:

Esta teoría defiende que debe existir un factor determinante que desencadene la enfermedad en presencia de los aFL, puesto que, como revelan los datos epidemiológicos, no todas las personas en las que se determinan estos anticuerpos se manifiesta la sintomatología del síndrome. Se consideran posibles factores desencadenantes los siguientes: infección, traumatismo, cirugía, inmovilización, embarazo o fármacos anticonceptivos, aunque no siempre son identificables. 


CLÍNICA


Es una enfermedad sistémica, con unas manifestaciones clínicas heterogéneas; siendo las principales formas de presentación las trombosis arteriales o venosas y las manifestaciones obstétricas, como se ha comentado previamente. Si bien, tiende a conervar el patrón inicial de presentación, de forma que el segundo evento que ocurre suele ser del mismo tipo que el primero. 

-Trombosis arteriales o venosas: afecta a vasos de cualquier calibre y localización, aunque la forma más frecuente es la TVP de miembros inferiores, pudiendo desarrollarse un tromboembolismo pulmonar e hipertensión pulmonar secundaria. 

A nivel arterial, la afectación más frecuente suele ocurrir a nivel cerebral. Aunque localizaciones atípicas generan otros cuadros clínicos: síndrome coronario agudo, trombosis hepática arterial o venosa, isquemia portal, mesentérica o esplénica, e insuficiencia adrenal o pancreática secundarias. 

La recurrencia de fenómenos trombóticos es frecuente, con una tasa de recurrencia en pacientes no tratados entre el 19-29%/año. 

-Manifestaciones obstétricas: lo más frecuente son los abortos de repetición, frecuentemente de menos de 10 semanas de gestación; asociados o no a otros efectos adversos para la madre y el feto, como son las muertes fetales, CIR, preeclampsia o partos prematuros. 

-Manifestaciones hematológicas: un 30% de los pacientes presentan trombocitopenia, pero raramente requiere tratamiento. Si asocia anemia hemolítica lo denominamos Síndrome de Evans. También puede aparecer Púrpura Trombocitopénica Idiopática como primera manifestación, por lo que en estos casos es recomendable medir los niveles de anticuerpos aFL. 

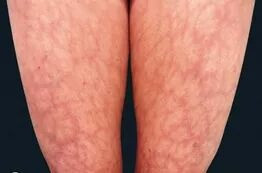
-Manifestaciones cutáneas: La más característica es la lívedo reticularis, que está presente en un 25% de los pacientes, siendo un factor de riesgo independiente para la trombosis arterial. Otras menos frecuentes son las úlceras, fenómeno de Raynaud, tromboflebitis, hemorragias en astilla, púrpura y equimosis. 


Ilustración 2. Lívedo Reticularis 


-Otras: a nivel cardiaco encontramos enfermedad arterial coronaria trombótica junto a anomalías valvulares como manifestaciones más importantes; a nivel pulmonar puede aparecer hemorragia intraalveolar, síndrome de distrés respiratorio agudo y la alveolitis fibrosante. Las migrañas, epilepsia, corea… son manifestaciones neurológicas que ocasionalmente se asocian al síndrome antifosfolípido. La hipertensión arterial suele estar siempre presente y además puede ser el único signo clínico de nefropatía, aunque pueden desarrollar insuficiencia renal. A nivel ocular lo más frecuente es la afectación del segmento posterior, por isquemias e infartos en vasos retinianos. 


SÍNDROME ANTIFOSFOLÍPIDO CATASTRÓFICO


El también llamado síndrome de Asherson se caracteriza por la aparición simultánea de trombosis en vasos de múltiples órganos, junto con microangiopatía, lo que provoca un fallo multiorgánico agudo. Es un proceso poco frecuente (<1% de los pacientes con SAF), pero con una alta mortalidad sin tratamiento (50%). En la siguiente tabla se adjuntan los criterios de clasificación: 


Tabla 1. Criterios de clasificación del SAF catastrófico. 

Tomado de: [1] 


DIAGNÓSTICO 


Es importante tener una sospecha clínica y realizar un diagnóstico precoz para disminuir la morbimortalidad del paciente. 

Por su gran variabilidad clínica es una entidad infradiagnosticada; así que debemos plantear la posibilidad de estar ante un SAF si nuestro paciente: 

-Ha sufrido una o más trombosis arterial o venosa, sin causa justificada, sobretodo en pacientes jóvenes. 

-Uno o más problemas como los comentados previamente durante el embarazo. 

-Trombocitopenia de causa desconocida, o alteración analítica en los tiempos de coagulación. 

-Diagnóstico previo de LES con aparición de sintomatología compatible. 

Para realizar el diagnóstico debemos realizar 3 pruebas de laboratorio: 

-ACL: mide la capacidad de los anticuerpos aFL de producir alteraciones in vitro en las pruebas de coagulación en las que intervienen los fosfolípidos (APTT, tiempo de veneno de víbora de Rusell diluido, tiempo de coagulación con caolín, o tiempo de protrombina…)

-Anticuerpos anti-B2GPI

-Anticuerpos anti-Cardiolipina

Los anticuerpos aFL pueden predecir el riesgo de aparición de complicaciones clínicas, que aumenta cuanto mayor es el número de anticuerpos involucrados. 


Diagnóstico diferencial

El diagnóstico diferencial se puede realizar con otras enfermedades autoinmunes, que también podrían contar con la presencia de anticuerpos aFL. Ademas hay que tener en cuenta: trombofilias adquiridas, neoplasias y síndromes mieloproliferativos crónicos, enfermedad ateroesclerótica o hiperlipidemias, síndrome nefrótico, anticonceptivos orales, síndromes microangiopáticos, trombocitopenia inducida por heparina, coagulación intravascular diseminada o síndrome de Behçet. 

En caso de manifestaciones obstétricas hay que descartar desequilibrios hormonales, coagulopatías, enfermedades autoinmunes y otras enfermedades crónicas inflamatorias, infecciones, intoxicaciones o abuso de drogas, anomalías genéticas fetales o en el cariotipo de los progenitores. 


TRATAMIENTO


Es importante un tratamiento precoz para prevenir complicaciones y recurrencia de eventos trombóticos, aunque de forma rutinaria se puede hacer de manera ambulatoria, los cuadros más graves obligan a hospitalizar al paciente. El tratamiento se pautará de manera individual según el estado clínico y su historial médico previo, eliminando los factores de riesgo de trombosis y cardiovasculares. Y en aquellos que vayan a recibir tratamiento antiagregante y angicoagulante hay que valorar el riesgo de sangrado antes de iniciarlo. 

-Tromboprofilaxis primaria: la introducción de tratamiento profiláctico en presencia de anticuerpos aFL, pero sin trombosis previa es controvertida, aunque siempre habrá que pautarlo si el paciente requiere hospitalización o cirugía. En los casos en los que hay una enfermedad autoinmune asociada hay que valorar especialmente el riesgo de trombosis, añadiendo Ácido Acetilsalicílico en casos de alto riesgo (LAC positivo, o triple positividad). 

-Tromboprofilaxis secundaria: la recurrencia de fenómenos trombóticos justifica la anticoagulación de manera indefinida; teniendo en cuenta que si ha sido una trombosis venosa se anticoagulará de por vida, manteniendo un INR entre 2-3, con antagonistas de la vitamina K. En caso de trombosis arterial, se pauta anticoagulación crónica con un INR entre 3-4 en combinación con antiagregación con AAS. En aquellos pacientes con intolerancia o alergia a antagonistas de la vitamina K, se podrá considerar el uso de NACOS (nuevos anticoagulantes orales). 

-Síndrome obstétrico: lo fundamental es instaurar el tratamiento en el momento más adecuado; estudios demuestran que tratar a mujeres con SAF aumenta la tasa de embarazos a término sin complicaciones, de forma que las indicaciones son las siguientes: 

*Antecedentes obstétricos: AAS en dosis baja con Heparina de bajo peso molecular.

*Antecedentes trombóticos: se sustituye la Warfarina por HBPM en dosis terapéuticas cuando se confirme el embarazo.

-Síndrome antifosfolípido catastrófico: las guías recomiendan anticoagulación plena con Heparina no fraccionada y glucocorticoides en dosis altas. Añadiendo Ciclofosfamida en casos de asociación con LES. Una segunda línea de tratamiento es el recambio plasmátco o las globulinas intravenosas, Rituximab y otros fármacos biológicos. 


BIBLIOGRAFÍA 


1.- Sobrino Grande, C.; Villalobos Sánchez, L.; Valero Expósito, M.; García Villanueva, M.J. (2017). Síndrome antifosfolípido. Medicine - Programa de Formación Médica Continuada Acreditado, 12(27), 1551–1559. doi:10.1016/j.med.2017.02.001 

2.- Pacheco, R. A. (2009). Síndrome antifosfolípido. Revista Médica de Costa Rica y Centroamérica, 66(589), 313-317. 

3.- Correa, A., Valderrama, O., Angel, R., Sáez, J., & Villablanca, E. (2002). Síndrome antifosfolípidos y embarazo. Revista chilena de obstetricia y ginecología, 67(3), 196-202. 

4.- Alonso Santor, J. E., Inglada Galiana, L., & Pérez Paredes, G. (2007, May). Síndrome antifosfolípido: estado actual. In : Anales de medicina interna (Vol. 24, No. 5, pp. 242-248). Arán Ediciones, SL. 


viernes, 8 de julio de 2022

Agranulocitosis inducida por fármacos

Autora : Eva Cuarteros Adrián

4º Curso Medicina grupo "A" (Curso 2021-2022)

Código de trabajo : 2116-ECA


Introducción


Los granulocitos o leucocitos polimorfonucleares son un tipo de glóbulos blancos caracterizados por contener gránulos en su citoplasma, visibles al microscopio. Estos gránulos contienen enzimas y otras sustancias que son liberadas en respuesta a gérmenes y microorganismos invasores. Existen 3 tipos de granulocitos: neutrófilos, basófilos y eosinófilos. Son producidos en la médula ósea a partir de células madre mieloides, por medio del proceso denominado "granulocitopoyesis”. Los neutrófilos son las principales células fagocíticas halladas en la sangre periférica. (6). Un adulto sano posee entre 4.5 y 10 billones de glóbulos blancos, de los cuales, en torno a un 60% son neutrófilos. Se les considera la primera línea de defensa contra infecciones bacterianas y fúngicas (2). 

Los valores normales de neutrófilos en la sangre se sitúan en torno a 2.000 y 7.500/µL. La disminución de neutrófilos por debajo 1.500/µL se denomina neutropenia, y cuando son inferiores a 500/µL se considera neutropenia severa. Cuando los neutrófilos sanguíneos están por debajo de 100/µL se define como agranulocitosis. 

La agranulocitosis es muy peligrosa por el alto riesgo de sepsis y shock que con lleva, pues con cifras muy bajas de neutrófilos, la flora microbiana endógena puede volverse patógena e invasora para el individuo, pudiendo conducir a infecciones rápidamente fatales. Esta entidad es asintomática hasta el comienzo de la infección. La fatiga, la fiebre, los escalofríos y los dolores musculares y articulares suelen los primeros síntomas en aparecer una vez se ha producido la infección. Síntomas muy generales a los que frecuentemente no se les presta atención, pues son muy similares a la gripe (1). 

Existen numerosas causas de neutropenia, como puede verse en la tabla 1. Si bien la agranulocitosis inducida por fármacos no es la causa más frecuente, habrá que considerarla cuando la neutropenia no pueda ser justificada por ninguna otra causa (2). 


Tabla 1: Causas más frecuentes de neutropenia


Etiología y patogenia


Podemos clasificar la agranulocitosis según su etiología en 2 grandes categorías, hereditaria y adquirida. La enfermedad hereditaria se debe a mutaciones genéticas en el gen que codifica la elastasa de neutrófilos o ELA2. Las adquiridas pueden deberse a multitud de causas, algunas de ellas pueden verse en la tabla 1, como enfermedades autoinmunes, determinadas substancias químicas, o fármacos (5). 

Respecto a los mecanismos por los cuales se produce la agranulocitosis, distinguimos principalmente dos : granulopoyesis inadecuada o ineficaz, y la eliminación o destrucción acelerada de neutrófilos. 

La granulopoyesis ineficaz es debida a una insuficiencia medular generalizada, tiene lugar en anemia aplásica, variedades de leucemias, síndromes mielodisplásicos, etc. 

La eliminación o destrucción acelerada de los neutrófilos ocurre debido a una lesión de los neutrófilos mediada por el sistema inmunitario o es idiopática, y en este mecanismo se encuadra la agranulocitosis inducida por fármacos (5). 

No todas las persona que hacen uso de los fármacos asociados a agranulocitosis la desarrollarán, pues se trata de una entidad muy poco frecuente que ocurre en pacientes seleccionados, es por ello que estos fenómenos se denominan reacciones idiosincráticas a medicamentos, (11) y pertenecen al grupo de las reacciones adversas medicamentosas tipo B, las cuales son más graves, no predecibles, relativamente independientes de la dosis (ya que la probabilidad de que suceda es mayor si se administra el fármaco a altas dosis), y en cuya patogenia se implican diversos mecanismos como reacciones de hipersensibilidad, predisposición genética del individuo, defectos enzimáticos, etc (1). 

La agranulocitosis idiosincrática es aquella no producida por fármacos citotóxicos. Existe amplia evidencia de que la mayoría de estas reacciones ante fármacos son inmuno-mediadas, siendo posible además la confluencia de diferentes mecansimos. 

Datos que apoyan un mecanismo disinmune como causante son el retraso con que se produce la agranulocitosis tras la administración del medicamento, necesario para la expansión clonal de los linfocitos T que participarían en ella, la aparición de eosinofilia, y la formación de autoanticuerpos contra neutrófilos dependientes de fármacos (3). La agranulocitosis inducida por fármacos parece ocurrir en el 95 % de los casos dentro de los primeros 60 días de tratamiento (11). 

Además, los fármacos biológicos podrían actuar directamente como antígenos debido a su gran tamaño (3). 

Hay que resaltar la gran variedad individual con la que se producen estas reacciones de agranulocitosis, conociéndose variantes genéticas de HLA relacionadas con una menor incidencia de estas reacciones en los individuos que las poseen. Se sabe también que existen diversos polimorfismos relacionados con el metabolismo de fármacos que condicionan la formación de metabolitos que activan el sistema inmune en quienes los poseen. 

Todo esto nos lleva a preguntarnos por qué son los neutrófilos las principales víctimas del sistema inmune en estas reacciones y no otras células. Una explicación posible podría ser su gran potencial oxidativo. Los neutrófilos producen hipoclorito para para destruir patógenos, y para producir este hipoclorito utilizan la NADPH oxidasa o la mieloperoxidasa. (1) La presencia de esta enzima en los granulocitos de los neutrófilos conduce a la oxidación de los fármacos en metabolitos reactivos, los cuales formarían rápidamente enlaces covalentes con proteínas de los neutrófilos y podrían funcionar como un hapteno, desencadenando una reacción inmunitaria, que arrastraría a los neutrófilos con ellos (11). 


Histopatología


La hipercelularidad de la médula se observa cuando resulta de una destrucción excesiva de los neutrófilos maduros o de una granulopoyesis ineficaz (5). En la médula ósea se observarán promielocitos y metamielocitos prominentes pero formas maduras escasas, como puede verse en la imagen 1 (7). 


Imagen 1. Serie mieloide inmadura con escasas formas maduras.


Fármacos asociados a agranulocitosis 


La agranulocitosis inducida por fármacos constituye un efecto secundario muy raro, pero potencialmente letal en aquellos individuos susceptibles y que puede ser producida por una gran variedad de fármacos. La incidencia se sitúa entre 2.3 y 15.4 casos por millón y año, aunque es muy difícil determinar la incidencia exacta por la idiosincrasia de la misma (1). Se excluirán de este texto la agranulocitosis inducida por quimioterápicos por ser esta una entidad con una fisiopatogenia diferenciada y bien conocida. Los fármacos que se han asociado con más frecuencia a agranulocitosis se muestran en la tabla 2. 

Tabla 2: Fármacos asociados a agranulocitosis (3) 


El metamizol, analgésico y antipirético comercializado en nuestro país, pero prohibido en otros como Canadá, Dinamarca, Estados Unidos, Dinamarca etc, por el riesgo de agranulocitosis asociada a una variante HLA prevalente en la población de dichos países. 

Mención especial merece la clozapina, un antipsicótico atípico, por ser el fármaco relacionado con la incidencia más alta de agranulocitosis. De nuevo, se asocia mas fuertemente con ciertas variantes HLA, que explicarían las variaciones de incidencia entre diferentes regiones. En la mayoría de pacientes que toman clozapina se puede detectar unión de la misma de forma covalente a los neutrófilos, aunque solo el 1% de pacientes que la toman desarrollan este efecto adverso. Por todo ello la prescripción de clozapina en España obliga a monitorizar semanalmente el recuento leucocitario y el recuento absoluto de neutrófilos durante las primeras 18 semanas y a continuación, al menos a intervalos de 4 semanas. El control debe continuar durante todo el tratamiento y durante 4 semanas tras la interrupción completa (3).

Los fármacos antitiroideos, como el propiltiouracilo, tiamazol y carbimazol inhiben la peroxidasa tiroidea, disminuyendo los niveles de hormonas tiroideas. Hasta en 0.3-0.7% de pacientes que toman estos fármacos desarrollan agranulocitosis. Se piensa que debido a la similaridad de la mieloperoxidasa de los neutrófilos con la peroxidasa tiroidea, estos fármacos podrían interactuar con la enzima de los neutrófilos formando metabolitos reactivos que inducirían la formación de proteínas modificadas que actuarían como antígenos dianas del sistema inmune, provocando así la agranulocitosis. De nuevo, ciertos polimorfisimos de HLA se asocian con mayor incidencia de agranulocitosis. 

Otros fármacos que se han relacionado con agranulocitosis son el antihelmíntico levamisol, antibióticos como los betalactámicos, cotrimoxazol, algunos antivirales. Estos últimos resultan aún más difícil evaluar como desencadenantes de agranulocitosis puesto que las infecciones para las que son usados pueden ser causantes por sí mismas de neutropenia. 

Por último, antiepilépticos como la carbamacepina, fenitoína, anticuerpos monoclonales, como rituximab y alentuzumab, y quelantes de hierro como sulfasalazina también se han relacionado con neutropenia severa (3). 


Clínica y diagnóstico


La triada clásica que sucede en la agranulocitosis incluye fiebre, dolor de garganta y lesiones inflamatorias en mucosas, como aftas. En muchas ocasiones la fiebre es el único síntoma. En el examen físico suele haber fiebre de más de 40 grados centígrados, taquicardia, taquipnea e hipotensión (5). En ocasiones también puede presentarse como septicemia, neumonía, shock séptico, pielonefritis aguda, abscesos torácicos o abdominales entre otros. En pacientes más añosos las manifestaciones clínicas son más severas y el pronóstico es peor. 

No es raro que el recuento de neutrófilos aumente antes de que se produzca la agranulocitosis. Esto puede explicarse por el hecho de que una infección desencadenante induce la liberación de granulocitos que aún están almacenados en la médula ósea. 

Cuanto antes se reconozca la agranulocitosis, más favorable será su pronóstico. Los casos con un curso fatal generalmente se reconocen tarde y, en consecuencia, no se tratan de manera óptima en una etapa temprana (1). 

El diagnóstico de agranulocitosis requiere un alto grado de sospecha y ojo clínico del facultativo, pues resulta imprescindible una buena historia clínica donde se recojan aquellos datos que nos pueden hacer sospecharla, como el uso de medicamentos, exposición reciente a agentes químicos e infecciones. En el estudio inicial se utiliza un conteo sanguíneo completo con el conteo diferencial. Se necesita un recuento absoluto de neutrófilos de menos de 100 neutrófilos por microlitro de sangre para diagnosticar agranulocitosis. También será necesario un frotis de sangre periférica para evaluar la morfología de los neutrófilos. Un frotis periférico con tinción de Wright mostrará una marcada disminución y ausencia de neutrófilos. 

Otros parámetros analíticos necesarios son la velocidad de sedimentación globular, proteína C reactiva, estudios de coagulación (tiempo de protrombina, tiempo parcial de tromboplastina, dímero D), lactato deshidrogenasa, anticuerpos antinucleares, factor reumatoide, pruebas de función hepática y renal. Un análisis de orina puede resultar útil en pacientes con antecedentes relevantes. 

Si el paciente está febril, se deben tomar cultivos de sangre, orina, esputo y otros sitios sospechosos de infección. No se usa ninguna técnica de imagen para diagnosticar la agranulocitosis, pero se puede usar una radiografía de tórax para el estudio inicial. Además, la aspiración y la biopsia de la médula ósea se pueden usar después de un frotis de sangre anormal inicial (5). 


Imagen 2. Frotis de sangre periférica que muestra glóbulos rojos normocrómicos con anisocitosis/poiquilocitosis, trombocitopenia y escasez de PMN (8).


Respecto al diagnóstico diferencial, se deberán tener en cuenta las siguientes entidades que causan insuficiencia de la médula ósea y leucemias: 

  • Anemia aplásica: La anemia aplásica es una condición de insuficiencia de la médula ósea caracterizada por características de pancitopenia. Incluye signos y síntomas de anemia (palidez, fatiga, mareos, soplo), erupciones petequiales, sangrado gingival, infecciones y ulceraciones.
  • Leucemia mieloide aguda (LMA): Los pacientes con LMA presentan signos y síntomas de insuficiencia de la médula ósea e infiltración de órganos. La insuficiencia de la médula ósea produce signos y síntomas de pancitopenia como palidez, fatiga, sangrado gingival, erupciones cutáneas e infecciones.
  • Leucemia linfoblástica aguda (LLA): La LLA es una enfermedad maligna de la médula ósea que se presenta con pancitopenia. Es el tipo más común de cáncer y leucemia en niños caracterizado por fiebre, palidez, fatiga, mareos, sangrado, coágulos de sangre, linfadenopatía, infecciones (neumonía e infección del tracto urinario).
  • Virus de la inmunodeficiencia humana (VIH): Los pacientes con VIH pueden presentarse en cualquier etapa de la enfermedad con síntomas similares a los de la gripe, fiebre, malestar general, sarpullido, ulceración oral e infecciones graves. Una historia detallada puede ayudar a diferenciarla de la agranulocitosis.
  • Mononucleosis infecciosa del virus de Epstein-Barr (EBV): La mononucleosis infecciosa del EBV es una enfermedad infecciosa causada por el EBV (virus del herpes humano-4). Se presenta con fatiga, malestar general, dolor de garganta, faringitis y fiebre.
  • Sepsis bacteriana: La sepsis es una afección potencialmente mortal caracterizada por fiebre (temperatura de más de 38 grados centígrados o menos de 36 grados centígrados) con o sin escalofríos, hipotensión, taquipnea, infecciones respiratorias, estado mental alterado, problemas gastrointestinales o genitourinarios. infecciones urinarias (5).

Además, se descartarán entidades autoinmunes, como lupus eritematoso sistémico, síndrome de Sjögren, y deficiencias nutricionales, es por ello que anteriormente se mencionaban muchos parámetros de autoinmunidad que deben ser solicitados en la analítica inicial. 

Una vez descartadas las entidades anteriores, para poder afirmar que un fármaco es causante de agranulocitosis idiosincrática, esta ha de producirse antes de 7 días tras la administración del mismo, normalizándose estos por encima de 1500/microlitro tras suspender la administración del fármaco antes de 1 mes. Además, se excluirán aquellos pacientes con historia de neutropenia congénita o disinmune, y aquellos con antecedentes de quimioterapia, radioterapia e infección reciente (1). 


Pronóstico y complicaciones


Resulta de vital importancia el diagnóstico precoz de esta entidad, pues de ello dependerá el pronóstico. Los casos en los que se produce un diagnóstico en estadios avanzados frecuentemente tienen un final fatal. 

La mortalidad está en descenso, se sitúa en torno a un 5%, Siendo factores de riesgo de mortalidad por agranulocitosis idiosincrática la edad mayor a 65 años, recuento de neutrófilos <100 células/microlitro, signos de sepsis,(1) y comorbilidad preexistente, como enfermedades inflamatorias renales, cardíacas, respiratorias y sistémicas (5).

Además, se observan mortalidades altas en aquellos pacientes con fallo renal, bacteriemia o shock al diagnóstico (1). 

La principal complicación de la agranulocitosis es la infección, la sepsis y el shock séptico, que será de tipo distributivo o vasodilatador conduciendo a anomalías circulatorias y metabólicas y asociándose con una mayor tasa de mortalidad (5). 


Tratamiento


La primera medida que hay que tomar ante la detección de neutropenia será la retirada inmediata de todos los posibles fármacos desencadenantes de agranulocitosis que lleve el paciente. Se deberá obtener y estudiar el historial farmacológico en orden cronológico para así poder identificar los desencadenantes. 

Una vez diagnosticada la agranulocitosis, el tratamiento ha de comenzar de forma inmediata. Es importante la retirada inmediata de todos los posibles fármacos desencadenantes de agranulocitosis que lleve el paciente. Se deberá obtener y estudiar el historial farmacológico en orden cronológico para así poder identificarlos. 

En caso de clínica infecciosa se iniciará de forma inmediata antibioterapia específica con cefalosporinas de tercera generación o equivalente. Se puede usar cefepima, carbapenems, (p. ej., meropenem, imipenem-cilastatina) o piperacilina-tazobactam. 

En casos sospechosos de bacterias resistentes, se puede utilizar vancomicina o linezolid en Staphylococcus aureus resistente a la meticilina. (Linezolid o daptomicina se pueden utilizar en casos de enterococos resistentes a la vancomicina. Los carbapenémicos se pueden utilizar en el caso de bacterias gramnegativas productoras de betalactamasas de espectro extendido. Si la fiebre del paciente no responde en 4-5 días o si la fiebre reaparece con la administración de antibióticos de amplio espectro después de un intervalo afebril inicial, considere agregar cobertura antifúngica empírica con anfotericina B, siendo preferible formulación lipídica, un azol de amplio espectro (p. ej., voriconazol) o una equinocandina (p. ej., caspofungina) (5). 

Existen una serie de medidas terapéuticas como transfusiones de concentrados de granulocitos, que puede ser usadas en circunstancias excepcionales como multiresistencias, gangrena perineal etc, que amenazan de forma inmediata la vida del paciente. 

Todos los casos de agranulocitosis idiosincrática se deben reportar a las autoridades de farmacovigilancia convenientes, para así poder ser estudiadas (1). 

Se recomienda añadir de estimuladores de colonias de granulocitos(G-CSF) como Filgrastim, los cuales se utilizan para acelerar la producción, maduración, migración y citotoxicidad de los neutrófilo, si bien es cierto aún se cuestiona el verdadero impacto del uso de factores de crecimiento hematopoyéticos en esta disminución, pero estas moléculas parecen disminuir indiscutiblemente la duración de la agranulocitosis, el curso de los antibióticos y la duración de la estancia hospitalaria. Su uso está indicado en pacientes con factores de mal pronóstico (9).


Prevención


Antes de recetar un nuevo medicamento es importante comprobar si el paciente ya usa otros fármacos con potencial neutropénico, especialmente en pacientes polimedicados. 

Así mismo es importante que tanto el paciente como sus familiares cercanos conozcan los síntomas de alarma ante una granulocitosis para que puedan buscar atención sanitaria precoz. 

Actualmente no existe una forma efectiva o protocolos establecidos para detectar pacientes con alto riesgo de neutropenia o agranulocitosis inducida por fármacos. El conteo de glóbulos blancos y el monitoreo diferencial de glóbulos blancos se han utilizado en la detección temprana de esta entidad al prescribir fármacos como clozapina y tionamidas. El valor de este seguimiento es incierto y controvertido. Sin embargo, podrían ser útiles para reducir la morbilidad y la mortalidad en ancianos tratados con fármacos con alto riesgo de neutropenia o agranulocitosis inducida por fármacos (10). 

Aquellos pacientes usuarios de fármacos inductores de agranulocitosis deberán de ser controlados con los recuentos de neutrófilos periódicos que indique la ficha técnica del mismo, insistiendo a los pacientes la importancia de estos controles (1). 

Se les recalcará que eviten el contacto con personas que tengan infecciones del tracto respiratorio, que eviten ir a lugares concurridos y que tomen las precauciones adecuadas, como una máscara facial y desinfectante para manos, siempre que se expongan a un entorno concurrido (5). 


Conclusión


La agranulocitosis es un trastorno hematológico raro, pero grave y potencialmente mortal que inicialmente, puede presentarse sin síntomas, pero puede progresar rápidamente a una infección grave y sepsis 

Hoy en día son limitados los estudios sistemáticos acerca de la patogenia de la agranulocitosis idiosincrática inducida por fármacos y los mecanismos exactos que la producen, Por lo tanto, es difícil comprender completamente la incidencia, la mortalidad, los fármacos implicados y los mecanismos responsables. Los fármacos que más se asocian a esta entidad son los antibióticos, los fármacos antitiroideos, la clozapina y la ticlopidina. La evidencia acumulada hasta la fecha sugiere que ocurre con frecuencia a través de un mecanismo inmunológico. 

Sabemos que existen diferente polimorfimos genéticos que predisponen a ciertas poblaciones a padecerla (2). 

Resulta de vital importancia incidir en la prevención, y educar a la población, especialmente a aquella que es usuaria de estos fármacos, de los riesgos que conlleva esta entidad y, sobre todo, a buscar atención sanitaria de forma precoz ante el menor signo de la misma. 

Debido a la rareza y complejidad de esta entidad, requiere atención multidisciplinaria que involucra a un especialista en medicina interna, intensivista, hematólogo, inmunólogos y farmacólogos. 


Bibliografía


1.- Rattay, B., & Benndorf, R. A. (n.d.). Drug-Induced Idiosyncratic Agranulocytosis-Infrequent but Dangerous. https://doi.org/10.3389/fphar.2021.727717

2.- Curtis, B. R. (2017). Non-chemotherapy drug-induced neutropenia: Key points to manage the challenges. Hematology, 2017(1), 187–193. https://doi.org/10.1182/ASHEDUCATION-2017.1.187

3.- FICHA TECNICA CLOZAPINA AUROVITAS 100 MG COMPRIMIDOS EFG. (n.d.). Retrieved March 24, 2022, from https://cima.aemps.es/cima/dochtml/ft/83670/FT_83670.html

4.- Andrès, E., Lorenzo Villalba, N., Zulfiqar, A.-A., Serraj, K., Mourot-Cottet, R., & Gottenberg, J.-E. (2019). Clinical Medicine State of Art of Idiosyncratic Drug-Induced Neutropenia or Agranulocytosis, with a Focus on Biotherapies. https://doi.org/10.3390/jcm8091351

5.- Sedhai YR, Lamichhane A, Gupta V. Agranulocytosis. [Updated 2021 Nov 20]. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2022 Jan-. Available from: https://www.ncbi.nlm.nih.gov/books/NBK559275/

6.- Lakshman R, Finn A Neutrophil disorders and their managementJournal of Clinical Pathology 2001;54:7-19 http://dx.doi.org/10.1136/jcp.54.1.7

7.- Benjawan Apinantriyo, Arnuparp Lekhakula & Pairaya Rujirojindakul (2011) Incidence, etiology and bone marrow characteristics of non‐chemotherapy‐induced agranulocytosis, Hematology, 16:1, 50-53, DOI: Benjawan Apinantriyo, Arnuparp Lekhakula & Pairaya Rujirojindakul (2011) Incidence, etiology and bone marrow characteristics of non‐chemotherapy‐induced agranulocytosis, Hematology, 16:1, 50-53, DOI:httpsHYPERLINK "https://doi.org/10.1179/102453311X12902908411715"://doi.org/10.1179/102453311X12902908411715

8.- Zhao, Melissa. (2016). ANA-Negative Presentation of SLE in Man with Severe Autoimmune Neutropenia. Case Reports in Medicine. 2016. 1-6. http://dx.doi.org/10.1155/HYPERLINK "http://dx.doi.org/10.1155/2016/6853936"2016HYPERLINK "http://dx.doi.org/10.1155/2016/6853936"/6853936

9.- Andrès, E., Maloisel, F. and Zimmer, J. (2010), The role of haematopoietic growth factors granulocyte colony-stimulating factor and granulocyte-macrophage colony-stimulating factor in the management of drug-induced agranulocytosis. British Journal of Haematology, 150: 3-8. https://doi.org/10.1111/j.1365-2141.2010.08104.x 

10.- Lorenzo-Villalba N, Alonso-Ortiz MB, Maouche Y, Zulfiqar AA, Andrès E. Neutropenia y agranulocitosis idiosincrásicas inducidas por fármacos en pacientes de edad avanzada. J Clin Med . 2020;9(6):1808. Publicado el 10 de junio de 2020. https://doi.org/10.3390%2Fjcm9061808

11.- Boegeholz J, Brueggen CS, Pauli C, Dimitriou F, Haralambieva E, Dummer R, Manz MG, Widmer CC. Challenges in diagnosis and management of neutropenia upon exposure to immune-checkpoint inhibitors: meta-analysis of a rare immune-related adverse side effect. BMC Cancer. 2020 Apr 14;20(1):300. doi: https://doi.org/10.1186/s12885-020-06763-y . PMID: 32290812; PMCID: PMC7155336. 


lunes, 6 de junio de 2022

Enfermedad de Gaucher

Autor : Pablo Martinez Saez

Cuarto curso Medicina grupo "A" (Curso 2021-2022)

Código de trabajo : 2115-PMS


INTRODUCCIÓN


La enfermedad de Gaucher es una enfermedad genética hereditaria, descrita por Phillipe Gaucher, en 1882 que forma parte del grupo de enfermedades llamadas enfermedades lisosomales. Las enfermedades lisosomales se caracterizan por un defecto en la producción de enzimas en los lisosomas, que producen sus primeros síntomas generalmente en la niñez o en la adolescencia. Dentro de este grupo de enfermedades lisosomales, la enfermedad de Gaucher se incluye dentro del grupo de las esfingolipidosis. [1]


Ilustración 1. Vías y enfermedades del metabolismo esfingolípido. 

Tomado de: [2] 

La prevalencia de la Enfermedad de Gaucher es de 1/40000 a 1/60000 personas, salvo en la población de judíos Ashkenazi, en quienes es cien veces mayor. La frecuencia de portadores (heterocigotos) es de 1/14 en personas con ancestros judíos Ashkenazi y de 1/500 en la población general. [3] 

La enfermedad de Gaucher se debe a mutaciones en el gen responsable de la síntesis de la enzima lisosomal b-glucocerebrosidasa ácida, también llamada β -Glucosidasa ácida (o β-GA), cuyo locus se ubica en 1q21. [3]. Se ha informado de más de 100 diferentes mutaciones, pero las 5 más frecuentes en los judíos ashkenazi corresponden a más del 95% de las mutaciones en dicha población. La mutación más frecuente en la población judía es 1226G (N370S). Con frecuencia origina una enfermedad leve en la forma homocigota. [4] 

La deficiencia enzimática favorece la acumulación de la glucosil-ceramida en los lisosomas de macrófagos (células de Gaucher) y monocitos del sistema monocito macrófago (SMM), llevando a la acumulación de glucocerebrósidos en la médula ósea, el hígado, el bazo, los pulmones, tejido esquelético y en las formas neurológicas en el cerebro, causando daño celular y disfunción orgánica. Como consecuencia, las características de la Enfermedad de Gaucher son el desarrollo de síntomas y signos multisistémicos que se establecen de manera crónica y progresiva, tales como visceromegalias, destrucción ósea y citopenias periféricas. 


MANIFESTACIONES CLÍNICAS


Se reconocen 3 tipos de enfermedad de Gaucher [4] :

El tipo 1 se presenta tanto en niños como en adultos, y es causado principalmente por una acumulación de macrófagos cargados de glucocerebrósido en hígado, bazo y médula ósea. Las manifestaciones neurológicas son poco frecuentes, y afectan principalmente al sistema nervioso periférico. Representa alrededor del 90% de todos los casos de Enfermedad de Gaucher, con una prevalencia estimada de 1/100000 en la población general. 

Aunque la enfermedad puede ser diagnosticada a cualquier edad, suele debutar antes de los 20 años en la mitad de los pacientes. Se caracteriza por la asociación de astenia frecuente, retraso del crecimiento o retraso puberal, esplenomegalia (90% de los casos) que puede complicarse con infartos esplénicos, hepatomegalia (80% de los casos) y en casos infrecuentes puede progresar a fibrosis seguida de cirrosis. 

Las anomalías óseas están presentes en el 80% de los casos, manifestándose con deformaciones, osteopenia que a veces causa fracturas patológicas o compresión vertebral, infartos óseos o incluso osteonecrosis aséptica. Es frecuente la deformidad del fémur en ``matraz de Erlenmeyer´´. 

La pancitopenia es frecuente y se asocia con diversos grados de trombocitopenia, anemia y, con menor frecuencia, leuconeutropenia. La hipergammaglobulinemia policlonal suele estar presente, complicándose en ocasiones por la gammapatía monoclonal. [5]


Ilustración 2. Deformidad en región distal del fémur en forma de matraz de Erlenmeyer. 

Tomado de: [6] 


El tipo 2 es extremadamente raro, y se caracteriza por deterioro neurológico rápido y muerte prematura. 

El tipo 3, o enfermedad de Gaucher juvenil, es un trastorno neuropático subagudo tardío (demencia, ataxia, epilepsia, etc.) y de mejor pronóstico que el tipo 2.

Las principales manifestaciones clínicas de cada subtipo se resumen en la tabla siguiente: [2]


DATOS DE LABORATORIO


Las cifras sanguíneas pueden ser normales, pero suele observarse anemia normocrómica normocítica con reticulocitosis modesta. La trombocitopenia es frecuente, sobre todo en pacientes con esplenomegalia significativa, y puede ser grave. 

La actividad del ácido β-glucosidasa en los leucocitos es deficiente. 

Las células de Gaucher son células grandes que se encuentran en cantidades variables en médula ósea, bazo e hígado. Se caracterizan por pequeños núcleos excéntricos y citoplasma con arrugas o estriaciones características. El citoplasma se tiñe con la técnica del ácido periódico de Schiff. 


Ilustración 3. Célula de Gaucher multinucleada. 

Tomado de: [7]. 


Ilustración 4. Célula de Gaucher.
Nótense las estrías paralelas características dentro del citoplasma, 
que otorgan una apariencia de pañuelo de papel arrugado 
Tomado de: [8]


Las actividades séricas de la fosfatasa ácida, quitotriosidasa, ferritina y hexosaminidasa suelen aumentar. 

Se pueden encontrar anomalías bioquímicas como consecuencia de la afectación del hígado. 

En la Enfermedad de Gaucher de pacientes mayores de 50 años aumenta la incidencia de Ig monoclonal sérica. 

Se ha informado de deficiencias adquiridas del factor de coagulación (factores de coagulación aislados). 


DIAGNÓSTICO


El diagnóstico se establece con la demostración de deficiencias de β-glucosidasa en leucocitos o fibroblastos cultivados. 

El biomarcador más ampliamente utilizado es la quitotriosidasa elevada, con frecuencia miles de veces en pacientes con enfermedad de Gaucher. La quitotriosidasa es un indicador sensible del acúmulo celular y también es indicador de respuesta, pues en los pacientes en tratamiento se utiliza como biomarcador de seguimiento, determinando cada 6 meses la actividad. En los pacientes sin tratamiento se utiliza como indicador de progresión. El principal inconveniente de este marcador es que no refleja los cambios que se producen en determinados tejidos como el hueso y el SNC. [1] 

No es necesario ni se debe re realizar el análisis de médula ósea ni biopsia del hígado para demostrar la presencia de células de Gaucher. En otras enfermedades, incluidos trastornos mieloproliferativos crónicos, linfoma de Hodgkin, mieloma y Sida, se observan células indistinguibles de las células de Gaucher. 

El diagnóstico depende de la demostración de anomalías específicas del DNA, pero los estudios negativos no lo descartan, amenos que toda la región codificante esté secuenciada. 

El diagnóstico prenatal puede implicar análisis de las células obtenidas por amniocentesis o biopsia de las vellosidades coriónicas. 


¿Qué hacer cuando se diagnostica la enfermedad?

  • Historia clínica detallada, que incluya antecedentes familiares de enfermedades neurológicas
  • Examen físico, aspecto de la piel (palidez, lesiones de depósito cutáneo, pingüécula). Tamaño de vísceras abdominales. Desviación en valgo de extremidades inferiores. Temblor. Sacadas. Hipoacusia.
  • Examen neurológico.
  • Examen neurofisiológico electroneurograma de nervios mediano, tibial y sural. Evaluación de la conducción motora y sensitiva.
  • Examen de función auditiva y potenciales evocados.
  • Pruebas de imagen, ultrasonografía abdominal, Rx simple de esqueleto, Rx de médula ósea, Volúmenes hepático y esplénico. Densitometría ósea.
  • Examen cardiológico. ECG. Ecocardiograma.
  • Analítica: Hemograma, Bioquímica elemental, perfil lipídico, perfil proteico, vitamina B12 y fólico, metabolismo del hierro.
  • Biomarcadores: Determinación de Quitotriosidasa, CCL-18 y otros. 


TRATAMIENTO


El pronóstico de la Enfermedad de Gaucher cambió radicalmente desde que se desarrolló la terapia de reemplazo enzimática (TRE) con imiglucerasa. Hasta principios de los años 90 del siglo pasado el tratamiento de la enfermedad era exclusivamente sintomático. En 1974, se demostró que la infusión intravenosa de glucocerebrosidasa placentaria purificada reducía los niveles hepáticos y sanguíneos de glucocerebrósido, pero los resultados no fueron consistentes. Desde su aprobación en 1991 por la FDA, la terapia con imiglucerasa se usa como tratamiento de primera línea en la enfermedad de Gaucher. [3] 

Los objetivos más importantes de la TRE son normalizar los niveles de hemoglobina, mejorar el recuento de plaquetas alcanzando niveles seguros (no asociados a un aumento del riesgo de padecer hemorragias), reducir la visceromegalia hasta un nivel en el que ya no provoque síntomas, prevenir la necesidad de esplenectomía, prevenir las crisis óseas y las fracturas y promover un crecimiento óptimo. [3] 

La enzima suele administrarse en infusión a intervalos bisemanales, pero también puede ser efectivas las infusiones semanales o mensuales. La dosis total suele ser de 30 a 120U/kg, por mes, para pacientes del tipo 1. La dosis de mantenimiento puede ser de apenas 15 a 30 U/kg por mes. Los pacientes de tipo 3 se tratan con 60 a 120 U/kg por mes. La terapia de remplazo enzimática no afecta a la enfermedad neurológica. El tipo 2 no se trata con terapia de remplazo enzimático. 

La respuesta normalmente toma 6 meses o más, y puede vigilarse por la disminución del tamaño del hígado y del bazo, así como por la mejoría o corrección de las citopenias. La respuesta ósea es más lenta y menos predecible. La medición de quitotriosidasa es útil para la vigilancia tanto de pacientes tratados como de pacientes no tratados. 

En pacientes no elegibles para la terapia de remplazo enzimático se puede pensar en terapia oral de disminución de sustratos con miglustat (inhibidor de la sintetasa de glucocerebrósido). 

La esplenectomía suele corregir la anemia y la trombocitopenia causadas por el hiperesplenismo, pero puede acelerar la deposición de lípidos en el hígado y la médula ósea. En pacientes con lesiones articulares graves resultan útiles los procedimientos ortopédicos, en particular el remplazo articular. 

El trasplante de células madre hematopoyéticas es curativo, pero los riesgos limitan su uso. 


PRONÓSTICO Y EVOLUCIÓN


La expresión de la enfermedad suele ser muy variable; y la gravedad del padecimiento cambia poco después de la niñez y puede no avanzar o ser gradual. 

Las complicaciones pulmonares incluyen infiltración de los pulmones por las células de Gaucher, causando enfermedad pulmonar intersticial grave. La hipertensión pulmonar es poco frecuente, pero puede amenazar la vida del paciente. 

La incidencia de neoplasias malignas aumenta, en particular las neoplasias hematológicas (mieloma múltiple) y el carcinoma hepatocelular. [4] 


Bibliografía


1. Giraldo, Pilar. Actualización Guía De La Enfermedad De Gaucher. [En línea] 2018.

2. Rodak, Bernadette F. Hematología. Fundamentos y Aplicaciones Clínicas. Buenos Aires : Médica Panamericana, 2004.

3. Guía para diagnóstico y tartamiento de la Enfermedad de Gaucher. Colquicocha Murillo, María, y otros. 2, Lima : Revista Médica Herediana, 2015, Vol. 26.

4. Lichtman, Marchall A., y otros. Williams. Manual De Hematología. México, D.F. : McGRAW-HILL INTERAMERICANA EDITORES, S.A., 2014.

5. Belmatoug, Nadia y Stirnemann, Jérome. Enfermedad de Gaucher tipo 1. [En línea] Orpha.net, Febrero de 2012.

6. Enfermedad de Gaucher y su manejo clínico en el paciente pediátrico. González Jiménez, Esteban, y otros. 2, Barcelona : Revista Clínica de Mediicina de Familai, Vol. 3.

7. Grupo Español de Citología Hematológica. Atlas GECH. [En línea]

8. Malak, Peter. Image Bank American Society of Hematology. [En línea] American Society of Hematology, 29 de 10 de 2012.