lunes, 6 de junio de 2022

Enfermedad de Gaucher

Autor : Pablo Martinez Saez

Cuarto curso Medicina grupo "A" (Curso 2021-2022)

Código de trabajo : 2115-PMS


INTRODUCCIÓN


La enfermedad de Gaucher es una enfermedad genética hereditaria, descrita por Phillipe Gaucher, en 1882 que forma parte del grupo de enfermedades llamadas enfermedades lisosomales. Las enfermedades lisosomales se caracterizan por un defecto en la producción de enzimas en los lisosomas, que producen sus primeros síntomas generalmente en la niñez o en la adolescencia. Dentro de este grupo de enfermedades lisosomales, la enfermedad de Gaucher se incluye dentro del grupo de las esfingolipidosis. [1]


Ilustración 1. Vías y enfermedades del metabolismo esfingolípido. 

Tomado de: [2] 

La prevalencia de la Enfermedad de Gaucher es de 1/40000 a 1/60000 personas, salvo en la población de judíos Ashkenazi, en quienes es cien veces mayor. La frecuencia de portadores (heterocigotos) es de 1/14 en personas con ancestros judíos Ashkenazi y de 1/500 en la población general. [3] 

La enfermedad de Gaucher se debe a mutaciones en el gen responsable de la síntesis de la enzima lisosomal b-glucocerebrosidasa ácida, también llamada β -Glucosidasa ácida (o β-GA), cuyo locus se ubica en 1q21. [3]. Se ha informado de más de 100 diferentes mutaciones, pero las 5 más frecuentes en los judíos ashkenazi corresponden a más del 95% de las mutaciones en dicha población. La mutación más frecuente en la población judía es 1226G (N370S). Con frecuencia origina una enfermedad leve en la forma homocigota. [4] 

La deficiencia enzimática favorece la acumulación de la glucosil-ceramida en los lisosomas de macrófagos (células de Gaucher) y monocitos del sistema monocito macrófago (SMM), llevando a la acumulación de glucocerebrósidos en la médula ósea, el hígado, el bazo, los pulmones, tejido esquelético y en las formas neurológicas en el cerebro, causando daño celular y disfunción orgánica. Como consecuencia, las características de la Enfermedad de Gaucher son el desarrollo de síntomas y signos multisistémicos que se establecen de manera crónica y progresiva, tales como visceromegalias, destrucción ósea y citopenias periféricas. 


MANIFESTACIONES CLÍNICAS


Se reconocen 3 tipos de enfermedad de Gaucher [4] :

El tipo 1 se presenta tanto en niños como en adultos, y es causado principalmente por una acumulación de macrófagos cargados de glucocerebrósido en hígado, bazo y médula ósea. Las manifestaciones neurológicas son poco frecuentes, y afectan principalmente al sistema nervioso periférico. Representa alrededor del 90% de todos los casos de Enfermedad de Gaucher, con una prevalencia estimada de 1/100000 en la población general. 

Aunque la enfermedad puede ser diagnosticada a cualquier edad, suele debutar antes de los 20 años en la mitad de los pacientes. Se caracteriza por la asociación de astenia frecuente, retraso del crecimiento o retraso puberal, esplenomegalia (90% de los casos) que puede complicarse con infartos esplénicos, hepatomegalia (80% de los casos) y en casos infrecuentes puede progresar a fibrosis seguida de cirrosis. 

Las anomalías óseas están presentes en el 80% de los casos, manifestándose con deformaciones, osteopenia que a veces causa fracturas patológicas o compresión vertebral, infartos óseos o incluso osteonecrosis aséptica. Es frecuente la deformidad del fémur en ``matraz de Erlenmeyer´´. 

La pancitopenia es frecuente y se asocia con diversos grados de trombocitopenia, anemia y, con menor frecuencia, leuconeutropenia. La hipergammaglobulinemia policlonal suele estar presente, complicándose en ocasiones por la gammapatía monoclonal. [5]


Ilustración 2. Deformidad en región distal del fémur en forma de matraz de Erlenmeyer. 

Tomado de: [6] 


El tipo 2 es extremadamente raro, y se caracteriza por deterioro neurológico rápido y muerte prematura. 

El tipo 3, o enfermedad de Gaucher juvenil, es un trastorno neuropático subagudo tardío (demencia, ataxia, epilepsia, etc.) y de mejor pronóstico que el tipo 2.

Las principales manifestaciones clínicas de cada subtipo se resumen en la tabla siguiente: [2]


DATOS DE LABORATORIO


Las cifras sanguíneas pueden ser normales, pero suele observarse anemia normocrómica normocítica con reticulocitosis modesta. La trombocitopenia es frecuente, sobre todo en pacientes con esplenomegalia significativa, y puede ser grave. 

La actividad del ácido β-glucosidasa en los leucocitos es deficiente. 

Las células de Gaucher son células grandes que se encuentran en cantidades variables en médula ósea, bazo e hígado. Se caracterizan por pequeños núcleos excéntricos y citoplasma con arrugas o estriaciones características. El citoplasma se tiñe con la técnica del ácido periódico de Schiff. 


Ilustración 3. Célula de Gaucher multinucleada. 

Tomado de: [7]. 


Ilustración 4. Célula de Gaucher.
Nótense las estrías paralelas características dentro del citoplasma, 
que otorgan una apariencia de pañuelo de papel arrugado 
Tomado de: [8]


Las actividades séricas de la fosfatasa ácida, quitotriosidasa, ferritina y hexosaminidasa suelen aumentar. 

Se pueden encontrar anomalías bioquímicas como consecuencia de la afectación del hígado. 

En la Enfermedad de Gaucher de pacientes mayores de 50 años aumenta la incidencia de Ig monoclonal sérica. 

Se ha informado de deficiencias adquiridas del factor de coagulación (factores de coagulación aislados). 


DIAGNÓSTICO


El diagnóstico se establece con la demostración de deficiencias de β-glucosidasa en leucocitos o fibroblastos cultivados. 

El biomarcador más ampliamente utilizado es la quitotriosidasa elevada, con frecuencia miles de veces en pacientes con enfermedad de Gaucher. La quitotriosidasa es un indicador sensible del acúmulo celular y también es indicador de respuesta, pues en los pacientes en tratamiento se utiliza como biomarcador de seguimiento, determinando cada 6 meses la actividad. En los pacientes sin tratamiento se utiliza como indicador de progresión. El principal inconveniente de este marcador es que no refleja los cambios que se producen en determinados tejidos como el hueso y el SNC. [1] 

No es necesario ni se debe re realizar el análisis de médula ósea ni biopsia del hígado para demostrar la presencia de células de Gaucher. En otras enfermedades, incluidos trastornos mieloproliferativos crónicos, linfoma de Hodgkin, mieloma y Sida, se observan células indistinguibles de las células de Gaucher. 

El diagnóstico depende de la demostración de anomalías específicas del DNA, pero los estudios negativos no lo descartan, amenos que toda la región codificante esté secuenciada. 

El diagnóstico prenatal puede implicar análisis de las células obtenidas por amniocentesis o biopsia de las vellosidades coriónicas. 


¿Qué hacer cuando se diagnostica la enfermedad?

  • Historia clínica detallada, que incluya antecedentes familiares de enfermedades neurológicas
  • Examen físico, aspecto de la piel (palidez, lesiones de depósito cutáneo, pingüécula). Tamaño de vísceras abdominales. Desviación en valgo de extremidades inferiores. Temblor. Sacadas. Hipoacusia.
  • Examen neurológico.
  • Examen neurofisiológico electroneurograma de nervios mediano, tibial y sural. Evaluación de la conducción motora y sensitiva.
  • Examen de función auditiva y potenciales evocados.
  • Pruebas de imagen, ultrasonografía abdominal, Rx simple de esqueleto, Rx de médula ósea, Volúmenes hepático y esplénico. Densitometría ósea.
  • Examen cardiológico. ECG. Ecocardiograma.
  • Analítica: Hemograma, Bioquímica elemental, perfil lipídico, perfil proteico, vitamina B12 y fólico, metabolismo del hierro.
  • Biomarcadores: Determinación de Quitotriosidasa, CCL-18 y otros. 


TRATAMIENTO


El pronóstico de la Enfermedad de Gaucher cambió radicalmente desde que se desarrolló la terapia de reemplazo enzimática (TRE) con imiglucerasa. Hasta principios de los años 90 del siglo pasado el tratamiento de la enfermedad era exclusivamente sintomático. En 1974, se demostró que la infusión intravenosa de glucocerebrosidasa placentaria purificada reducía los niveles hepáticos y sanguíneos de glucocerebrósido, pero los resultados no fueron consistentes. Desde su aprobación en 1991 por la FDA, la terapia con imiglucerasa se usa como tratamiento de primera línea en la enfermedad de Gaucher. [3] 

Los objetivos más importantes de la TRE son normalizar los niveles de hemoglobina, mejorar el recuento de plaquetas alcanzando niveles seguros (no asociados a un aumento del riesgo de padecer hemorragias), reducir la visceromegalia hasta un nivel en el que ya no provoque síntomas, prevenir la necesidad de esplenectomía, prevenir las crisis óseas y las fracturas y promover un crecimiento óptimo. [3] 

La enzima suele administrarse en infusión a intervalos bisemanales, pero también puede ser efectivas las infusiones semanales o mensuales. La dosis total suele ser de 30 a 120U/kg, por mes, para pacientes del tipo 1. La dosis de mantenimiento puede ser de apenas 15 a 30 U/kg por mes. Los pacientes de tipo 3 se tratan con 60 a 120 U/kg por mes. La terapia de remplazo enzimática no afecta a la enfermedad neurológica. El tipo 2 no se trata con terapia de remplazo enzimático. 

La respuesta normalmente toma 6 meses o más, y puede vigilarse por la disminución del tamaño del hígado y del bazo, así como por la mejoría o corrección de las citopenias. La respuesta ósea es más lenta y menos predecible. La medición de quitotriosidasa es útil para la vigilancia tanto de pacientes tratados como de pacientes no tratados. 

En pacientes no elegibles para la terapia de remplazo enzimático se puede pensar en terapia oral de disminución de sustratos con miglustat (inhibidor de la sintetasa de glucocerebrósido). 

La esplenectomía suele corregir la anemia y la trombocitopenia causadas por el hiperesplenismo, pero puede acelerar la deposición de lípidos en el hígado y la médula ósea. En pacientes con lesiones articulares graves resultan útiles los procedimientos ortopédicos, en particular el remplazo articular. 

El trasplante de células madre hematopoyéticas es curativo, pero los riesgos limitan su uso. 


PRONÓSTICO Y EVOLUCIÓN


La expresión de la enfermedad suele ser muy variable; y la gravedad del padecimiento cambia poco después de la niñez y puede no avanzar o ser gradual. 

Las complicaciones pulmonares incluyen infiltración de los pulmones por las células de Gaucher, causando enfermedad pulmonar intersticial grave. La hipertensión pulmonar es poco frecuente, pero puede amenazar la vida del paciente. 

La incidencia de neoplasias malignas aumenta, en particular las neoplasias hematológicas (mieloma múltiple) y el carcinoma hepatocelular. [4] 


Bibliografía


1. Giraldo, Pilar. Actualización Guía De La Enfermedad De Gaucher. [En línea] 2018.

2. Rodak, Bernadette F. Hematología. Fundamentos y Aplicaciones Clínicas. Buenos Aires : Médica Panamericana, 2004.

3. Guía para diagnóstico y tartamiento de la Enfermedad de Gaucher. Colquicocha Murillo, María, y otros. 2, Lima : Revista Médica Herediana, 2015, Vol. 26.

4. Lichtman, Marchall A., y otros. Williams. Manual De Hematología. México, D.F. : McGRAW-HILL INTERAMERICANA EDITORES, S.A., 2014.

5. Belmatoug, Nadia y Stirnemann, Jérome. Enfermedad de Gaucher tipo 1. [En línea] Orpha.net, Febrero de 2012.

6. Enfermedad de Gaucher y su manejo clínico en el paciente pediátrico. González Jiménez, Esteban, y otros. 2, Barcelona : Revista Clínica de Mediicina de Familai, Vol. 3.

7. Grupo Español de Citología Hematológica. Atlas GECH. [En línea]

8. Malak, Peter. Image Bank American Society of Hematology. [En línea] American Society of Hematology, 29 de 10 de 2012.


jueves, 12 de mayo de 2022

Anemia de Blackfan-Diamond

Autora : Elena Resa Andújar

4º Curso Medicina grupo B (curso 2021-2022)

Código de trabajo : 2114-ERA


INTRODUCCIÓN


La anemia de Blackfan-Diamond constituye un síndrome de insuficiencia medular hereditario constitucional que, por lo general, es diagnosticado en el primer año de vida. Es un tipo de anemia congénita, caracterizada por aplasia pura de la serie roja y asociada a anomalías óseas. Exactamente es una anemia macro o normocítica crónica. “Fue identificada por primera vez en 2005 y constituyó la primera ribosomopatía humana” (2). Su principal característica es la eritroblastopenia, relacionada con la variación alélica heterocigota en 1 de los 20 genes de proteínas ribosómicas de la subunidad grande o pequeña. La peculiaridad más importante de la Anemia de Blackfan-Diamond clásica es un defecto en la maduración del ARN ribosómico que genera un estrés nucleolar. Esto conduce a la estabilización del gen p53 y la activación de sus objetivos, lo que genera una detección del ciclo celular y la consiguiente apoptosis. Por otro lado, también hay pacientes que presentan esta eritroblastopenia como resultado de mutaciones en los genes GATA1/HSP70, un desequilibrio de globina/grupo hemo, que junto con un exceso del hemo libre tóxico, va a conducir a la producción de especies reactivas de oxígeno, explicándose así la eritropoyesis defectuosa. Sin embargo, a pesar del conocimiento de toda la fisiopatología y bases genéticas que determinan esta enfermedad, las opciones terapéuticas siguen siendo muy limitadas. No obstante, “los últimos avances en terapias génicas, trasplantes de células madre y nuevos fármacos prometedores, suponen un futuro esperanzador para los pacientes que sufren de esta enfermedad” (2


Ilustración 1: Fisiopatología de la anemia de Blackfan-Diamond. Tomado de : Da Costa, Lydie et al. “Anemia de Diamond-Blackfan”. Blood 136,11 (2020): 1262-1273. doi:10.1182/blood.2019000947. (2)


EPIDEMIOLOGÍA


Al ser una enfermedad congénita rara, la incidencia es de 7/1.000.000 de nacidos vivos. La incidencia es similar entre diferentes etnias y géneros. El diagnóstico se establece entre los 2 y 3 meses de edad, con el 95% de los casos diagnosticados antes de los 2 años y el 99% antes de los 5. Sin embargo, los avances en el diagnóstico molecular permiten detectarla en pacientes con formas de presentación más atípicas e incluso en adultos con anemia leve. 


FISIOPATOLOGÍA 


La fisiopatología de esta enfermedad aún no está definida por completo. Cada día se produce en el organismo 200.000.000.000 de glóbulos rojos y debido a que los genes de RP están principalmente involucrados en la traducción del ARNm, se puede plantear la hipótesis de que la traducción de algunos genes específicos podría verse afectada por un defecto en la formación del complejo ribosomal. De todos los genes de proteínas ribosómicas, RPS19 es el gen mutado con más frecuencia, esta mutación da como resultado una deficiencia de la proteína RPS19, conocida como “haploinsuficiencia”. Esta proteína juega un papel importante en la maduración del ARNr 18S y en la síntesis de 40S, por lo tanto, la mutación va a provocar una disminución de la producción de estas subunidades ribosómicas con la consecuente reducción del inicio de la traducción. Esto provoca un impacto negativo en la diferenciación y producción de células progenitoras hematopoyéticas normales y por tanto un incremento de la apoptosis. “La deficiencia de RPS19 se puede compensar con la sobreexpresión de RPS19 exógeno, explicándose así el fenómeno de la haploinsuficiencia y el aumento la posible terapia contra la enfermedad, aumentando el gen RPS” (1). 


CLÍNICA


En los niños, esta enfermedad se presenta con signos derivados de la anemia: palidez muco-cutánea, retraso en el crecimiento, dificultades para la alimentación. También, “dependiendo del gen mutado, la anemia puede ser clasificada en varios subtipos y puede manifestarse de forma diferente” (5). Además de esto, en un 50% de los pacientes con esta enfermedad, se presentan malformaciones congénitas como: labio leporino, fisura palatina, pulgar trifalángico patognomónico, deformidades en los pabellones auriculares, malformaciones cefálicas por retraso en el cierre de las fontanelas, afectación del corazón y del tracto urogenital (hipospadias). Se ha testimoniado hipotrofia al nacer y retraso del crecimiento en el 28% y el 22%, respectivamente. La baja estatura presente durante la vida intrauterina en el 22% de los casos, empeora progresivamente debido a los efectos secundarios del tratamiento de la enfermedad (esteroides y sobrecarga de hierro por transfusiones). 


Ilustración 2: Malformaciones congénitas en la anemia de Blackfan-Diamond. Tomado de :  Hidalgo et al. "Importance interdisciplinary management of Diamond-Blackfan anemia and Cleft lip and palate sequel: Accompaniment of two years". Revista de Odontopediatría Latinoamericana (4). Ilustración 3: Tomado de : healthjade.net/diamond-blackfan-anemia (6). 


DIAGNÓSTICO


Hemograma completo y reticulocitos

En el hemograma, vemos una anemia normocrómica y normalmente macrocítica. Esto sumado a la reticulocitopenia (<20.109/L) es una característica importante en estos pacientes. El recuento de neutrófilos y plaquetas suele ser normal, aunque se ha descrito trombocitosis transitoria en niños pequeños, así como trombocitopenia y leuconeutropenia leves en el 25% de los casos. 

Hemoglobina fetal

Los niveles de hemoglobina fetal están elevados después de los 6 meses de edad y pueden guiar el diagnóstico. 

Aspirado o biopsia de médula ósea.

La anemia de Blackfan-Diamond se diagnostica mediante la presencia de eritroblastopenia en aspirados o biopsias de médula ósea. La ausencia o <5% de precursores eritroides en el frotis o la disminución de celularidad eritroide en la biopsia, con el resto de celularidad normal (y sin signos de displasia) es diagnóstico. 

eADA

La actividad de la adenosina desaminasa eritroide (eADA) es útil para tanto para el diagnóstico como para el asesoramiento genético y la elección de un donante familiar para el TPH. En los pacientes con esta enfermedad que aún no han sido transfundidos, la actividad se encuentra elevada en un 75%-90%. La elevación de eADA en un padre, orienta hacia una forma familiar de la enfermedad. No obstante, aún no se ha definido el vínculo entre este marcador y la Anemia de Blackfan-Diamond. “La actividad debe medirse en pacientes antes de la transfusión, y en caso de ya haberse hecho, se debe esperar al menos 3 meses después” (2). 

Diagnóstico molecular

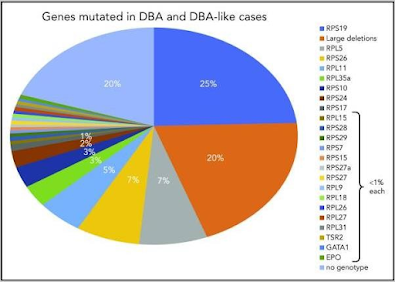
Tanto el genotipo como el fenotipo de la anemia de Blackfan-Diamond soy muy heterogéneos. La herencia es autosómica dominante en el 45% de los casos y esporádica o familiar con patrones de herencia diferentes en el porcentaje restante. Se han identificado herencias recesivas (genes EPO) o ligadas al cromosoma X (genes GATA1, TSR2). 


Ilustración 4: Genes mutados en la anemia de Blackfan-Diamond. Tomado de : Da Costa, Lydie et al. “Anemia de Diamond-Blackfan”. Blood 136,11 (2020): 1262-1273. doi:10.1182/blood.2019000947 (2). 


La penetración de esta enfermedad es incompleta. Por lo tanto, la gravedad clínica es variable, va desde fenotipos silenciosos sin anemia hasta fenotipos de enfermedad leves y graves con anemia. Los fenotipos silenciosos son portadores de una mutación en un gen RP o bien muestran características biológicas de la enfermedad como macrocitosis aislada, aumento de la hemoglobina fetal o actividad elevada de eADA, pero sin presentar anemia. Sin embargo, este fenotipo tiene el mismo riesgo de transmisión que los portadores de la enfermedad anémica y, por lo tanto, deben identificarse para asesoramiento genético o antes de la selección como donantes de progenitores hematopoyéticos. Además, no están exentos de eventos hematológicos (aparición tardía de anemia o neoplasias malignas hematológicas) y tumores sólidos. 

Genes implicados

El gen RPS19 fue el primero identificado en la anemia de Blackfan-Diamond en el año 1990 y estudios posteriores mostraron que se encuentra en un 25% de los pacientes afectados por esta enfermedad. A principios de la década del 2000 se identificaron mutaciones de un conjunto de genes ribosómicos que codifican constituyentes de las subunidades ribosómicas: RPL5 (7% de los casos), RPL11 (5%), RPL35a (3,5%), RPS24 (2,4%) … En total han sido identificados 64 genes, sin embargo, el gen RPS19 es el que con más frecuencia se ve afectado y todas las mutaciones identificadas son heterocigotas, pues en homocigosis se considera incompatible con la vida. 

Existen genes identificados no RP asociados con un fenotipo similar a la anemia de Blackfan-Diamond, que incluyen el gen GATA1, TSR2, EPO y ADA2. El gen GATA1 es el principal factor de transcripción eritroide y la mutación relacionada con el fenotipo de 

la enfermedad provoca una omisión del exón 2 y la pérdida del dominio de transactivación. 

Criterios diagnósticos

Dentro de los criterios diagnósticos para la anemia de Blackfan-Diamond clásica se encuentran los siguientes puntos:
  • Edad de inicio menor de 12 meses.
  • Anemia macrocítica sin otras citopenias significativas.
  • Reticulocitopenia.
  • Médula ósea con celularidad normal con falta de precursores eritroides.

A parte de estos, hay otros criterios principales de apoyo:
  • Mutación genética descrita para la anemia de Blackfan-Diamond.
  • Antecedentes familiares de esta enfermedad.

Y, por último, encontramos criterios diagnósticos menores:
  • Actividad elevada de eADA.
  • Anomalías congénitas descritas en la anemia de Blackfan-Diamond clásicas.
  • Hemoglobina fetal elevada.
  • No evidencia de otro síndrome de insuficiencia medular hereditario.


DIAGNÓSTICO DIFERENCIAL


El diagnóstico diferencial de esta enfermedad debe hacerse sobre todo con otros síndromes de insuficiencia medular como los siguientes: 

  • Eritroblastopenia transitoria de la infancia: un tipo de anemia adquirida de causa desconocida que se presenta al año de edad en el 80% de los casos (a diferencia de la anemia de Blackfan-Diamond, con el 90% de pacientes diagnosticados antes del año de edad). Otra diferencia distintiva es que, en la eritroblastopenia transitoria, tan solo un 10% de los pacientes tienen eADA elevado y la anemia suele ser normocítica. 
  • Anemia de Fanconi: cursa con pancitopenia y las anomalías físicas congénitas se presentan a lo largo de la primera década de la vida. 
  • Síndrome de Shwachaman-Diamond: síndrome clínico caracterizado por disfunción pancreática exocrina con malabsorción intestinal, citopenia de una o varias estirpes celulares, retraso del crecimiento, anomalías óseas y susceptibilidad a síndromes mielodisplásicos y leucemia mieloide aguda. 
  • Síndrome de Pearson: mutación del mDNA de herencia materna que cursa con una anemia sideroblástica de la infancia, insuficiencia pancreática exocrina, insuficiencia hepática, defectos de los túbulos renales y pancitopenia. 
  • Disqueratosis congénita: triada clásica de pigmentación reticular en encaje en la parte superior del tórax, uñas displásicas y leucoplasia oral. 
  • Displasia del cartílago-cabello: trastorno hereditario autosómico recesivo que se caracteriza por anemia, macrocitosis, respuesta defectuosa de los linfocitos T, huesos tubulares cortos y pelo rubio muy fino y escaso. 
  • Síndrome de trombocitopenia con ausencia de radio: se presenta en el período neonatal con trombocitopenia, ausencia de radio y presencia de pulgares bilaterales. Otros hallazgos como deformidades en las costillas, cervicales, cubitales, humerales… En casos raros, cursa con anemia aplásica, citopenias o leucemia. 
  • Trombocitopenia amegacariocítica congénita: se presenta al nacer o en el período neonatal con trombocitopenia severa, petequias y sangrado intracraneal o de la mucosa intestinal. Durante la infancia pueden desarrollar pancitopenia, síndrome mielodisplásico o leucemia. 

El parvovirus B19 es una causa común de insuficiencia de la médula ósea, que cursa con anemia grave en niños con hemólisis crónica, por lo que “es obligatorio realizar una serología de parvovirus B19 o PCR de parvovirus B19 en sangre en pacientes en los que se sospeche anemia de Blackfan-Diamond” (1). 


TRATAMIENTO Y NUEVOS AVANCES


Estos pacientes necesitan un tratamiento multidisciplinario, que evolucione en función de la edad del paciente y específico para cada grupo de edad. Puesto que, a parte del tratamiento hematológico, se deben manejar las anomalías congénitas, el retraso en el crecimiento, los efectos adversos del tratamiento de la propia enfermedad (toxicidad de corticoides y sobrecarga férrica por transfusiones sanguíneas). De esta manera, también deben tratarse y prevenir las complicaciones a largo plazo, sobre todo en los pacientes adultos, como la inmunodeficiencia de células B y neoplasias malignas. Sin embargo, “algunas personas con enfermedad leve no necesitan tratamiento” (5). 

Tratamiento de la anemia


Tras el nacimiento y en la infancia, los niveles de hemoglobina pueden ser normales o estar disminuidos, pero el 90% de los pacientes suele necesitar transfusiones antes de cumplir el año de edad. No está aprobada la utilización de corticoides antes del año de edad, incluso puede retrasarse a partir del año en niños con retrasos graves del crecimiento. El umbral a partir del cual se realizan las transfusiones es con una hemoglobina entre 80-90 g/L. 

En niños que superan el año, los glucocorticoides pueden ser pautados a dosis estándar (2 mg/kg). En aquellos pacientes que responden a este tratamiento, los reticulocitos aumentan a partir del décimo día y el valor de hemoglobina vuelve a la normalidad 1 mes después. Tras ello, los corticoides deben reducirse gradualmente hasta definir la dosis mínima activa. Entre el 50% y el 60% responden a largo plazo a los corticoides. La anemia de Blackfan-Diamond es la única enfermedad humana en la que se administran glucocorticoides durante años, por lo que la eficacia y efectos adversos deben evaluarse periódicamente. Pues se consideran criterios suficientes para la suspensión del tratamiento los siguientes: retraso del crecimiento en preadolescentes, pues la retirada de los corticoides permitirá un aumento de la eficacia de la terapia con hormona del crecimiento, si estuvieses indicada; en adultos en quienes se observen efectos secundarios a largo plazo por los esteroides. La resistencia a estos fármacos ocurre en un 35% de los pacientes, mostrando una respuesta de reticulocitos mínima o incluso nula, sin cambios en los niveles de hemoglobina. Estos pacientes son candidatos para recibir transfusiones de concentrados de hematíes, así como candidatos para trasplante de células madre hematopoyéticas. 

Para aquellos pacientes que reciben transfusiones sanguíneas, tienen un riesgo muy alto de sobrecarga férrica. Se ha llegado a observar hemocromatosis grave en pacientes jóvenes con anemia de Blackfan-Diamond. Por lo tanto, se debe pautar una terapia con quelantes de hierro en estos pacientes incluso a edades tempranas, normalmente antes de los 2 años, dependiendo esto sobretodo de la edad de la primera transfusión y los niveles de ferritina. La Deferoxamina es el fármaco quelante de elección, cuyo objetivo es lograr disminuir los niveles de ferritina a <500µg/L y normalizar el hierro en el hígado. 

Actualmente, el trasplante de progenitores hematopoyéticos es la única terapia curativa para esta enfermedad y debe considerarse en fases tempranas en niños con dependencia de transfusiones en edades de 3 a 5 años, con mala respuesta a corticoides o toxicidad a los mismos. 

La terapia génica es otra opción terapéutica potencial en la anemia de Blackfan- Diamond. Se centra en el gen RPS19, con éxito en modelos con ratones, pero actualmente sin ensayos activos en humanos. 

Manejo de las complicaciones

Estos pacientes necesitan una atención clínica integral por parte de muchas especialidades médicas. Puesto que en los niños es fundamental el crecimiento, los esteroides limitan mucho el tratamiento. Se debe considerar pautar leucina y hormona del crecimiento a niños con retrasos muy importantes, siempre con vigilancia y precaución. 

Sin embargo, son los adultos los que tienen un mayor riesgo de complicaciones graves, pues tienen mayor susceptibilidad a las neoplasias malignas. La incidencia acumulada de tumores sólidos y neoplasias malignas hematológicas en estos pacientes es de 13,7 a los 45 años. Esto respalda la necesidad de vigilancia específica del cáncer, como colonoscopias periódicas para cáncer de colon. 

Los niveles de inmunoglobulinas deben controlarse anualmente, principalmente en pacientes adultos, puesto que al igual que otros síndromes de insuficiencia medular hereditarios, la anemia de Blackfan-Diamond puede cursar con inmunodeficiencia. 


Últimos avances

En un estudio publicado en julio de 2020 (3) se identificó que la actividad quinasa similar a Nemo (NLK) se encuentra aumentada en los progenitores eritroides de los modelos ratón de anemia de Blackfan-Diamond. Y que la supresión de la actividad de esta quinasa puede dar lugar a la expansión de la serie eritroide. Por tanto, se muestra que la NLK es una parte fundamental de la patogenia de estar enfermedad, así como una diana importante a la hora de buscar tratamientos efectivos contra ella. Sin embargo, los fármacos probados, al inhibir de forma sistémica la NLK, presente también en tejidos cerebrales, causan severos efectos secundarios a nivel pulmonar y neurológico, en algunos casos llegando a observarse un desarrollo estromal aberrante en la médula ósea de ratones con total inhibición de NLK. 

Concluimos por tanto que “la activación sostenida de NLK en modelos humanos y murinos con anemia de Blackfan-Diamond con mutaciones en diferentes subunidades ribosómicas y la inhibición química de NLK mejoró la eritropoyesis en todos los modelos examinados” (3). 


PRONÓSTICO


El pronóstico es generalmente bueno. Sin embargo, las complicaciones del tratamiento y una elevada incidencia de tumores pueden recudir la esperanza de vida, así como alterar la morbilidad. La gravedad de la enfermedad, por tanto, depende de la calidad de los cuidados recibidos y la respuesta al tratamiento. Para pacientes que reciben transfusiones regulares, la calidad de vida se ve alterada. 


BIBLIOGRAFÍA 


1. Gadhiya K, Wills C. Diamond Blackfan Anemia. 2022 Jan 31. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2022 Jan–. PMID: 31424886. 

2. Da Costa L, Leblanc T, Mohandas N. Diamond-Blackfan anemia. Blood. 2020 Sep 10;136(11):1262-1273. doi: 10.1182/blood.2019000947. PMID: 32702755; PMCID: PMC7483438. 

3. Wilkes, M. C., Siva, K., Chen, J., Varetti, G., Youn, M. Y., Chae, H., Ek, F., Olsson, R., Lundbäck, T., Dever, D. P., Nishimura, T., Narla, A., Glader, B., Nakauchi, H., Porteus, M. H., Repellin, C. E., Gazda, H. T., Lin, S., Serrano, M., Flygare, J., … Sakamoto, K. M. (2020). Diamond Blackfan anemia is mediated by hyperactive Nemo-like kinase. Nature communications, 11(1), 3344. 

4. Hidalgo, C. A. C., Guaman, G. S., & Pardo, M. D. P. B. (2020). Importance interdisciplinary management of Diamond-Blackfan anemia and Cleft lip and palate sequel: Accompaniment of two years. Revista de Odontopediatría Latinoamericana, 9(1), 66-74. 

5. Anemia de Diamond-Blackfan | Genetic and Rare Diseases Information Center (GARD) – an NCATS Program. 

6. Diamond-Blackfan Anemia - Causes, Symptoms, Diagnosis & Treatment – Health Jade.

lunes, 11 de abril de 2022

Enfermedades de las cadenas pesadas

Autora : Andrea Azaña-Sanz López

4º Curso de Medicina grupo B (curso 2021-2022)

Código de trabajo : 2113-AAL


INMUNOGLOBULINAS

Las inmunoglobulinas (anticuerpos) son proteínas de importancia vital que circulan en el torrente sanguíneo y realizan una amplia variedad de funciones. Influyen notablemente sobre el equilibrio de nuestro sistema inmunitario. 


Imagen 1. Estructura de una molécula de inmunoglobulina.


Una inmunoglobulina típica consta de una estructura cuaternaria formada por cuatro cadenas polipeptídicas: dos cadenas largas idénticas llamadas pesadas (de unos 55 o 70 kDa cada una) y dos cortas llamadas ligeras (24 kDa). Ambos tipos de cadenas contienen una serie de unidades homólogas repetidas, plegadas independientemente para formar un motivo globular común conocido como dominio de las inmunoglobulinas (dominio Ig) (1).

La cadena pesada posee unos 440 aminoácidos (menos dos tipos, que poseen unos 550). Cada cadena pesada posee una región amino-terminal de 100 a 110 aminoácidos, cuya composición es variable (VH). El resto de la cadena H muestra en humanos cinco patrones básicos de secuencia, distinguibles entre sí, que configuran cinco tipos de cadenas pesadas según la porción constante (CH). La longitud de esta porción constante suele ser de 330 aminoácidos, salvo en dos tipos, que poseen 440 aminoácidos. 

Cada uno de los tipos de cadena pesada recibe una denominación a base de una letra griega, y determinan lo que se denomina clases o isotipos de inmunoglobulinas:

Cadena H según la porción C

Longitud en AA de la porción C

Isotipo de Ig

Peso molecular (Da l t ο n s) 

γ 

330

IgG

50.000

μ 

440

IgM

70.000

α 

330

IgA

55.000

δ 

330

IgD

52.000

ε 

440

IgE

70.000


En el caso de las IgG e IgA, se pueden distinguir, además, pequeñas diferencias de secuencias dentro de cada clase, que dan origen a subclases, que en humanos son : 
  • IgG1, IgG2, IgG3, IgG4 
  • IgA, IgA2 

Cada tipo (o en su caso, cada subclase) de cadena pesada H puede combinarse por separado con cada una de las dos versiones (κ o λ) de cadenas L (2).


INTRODUCCIÓN 

La enfermedad de las cadenas pesadas (HCD) es un trastorno proliferativo neoplásico de las células linfoplasmocíticas de carácter monoclonal caracterizado por la síntesis de cadenas pesadas incompletas sin cadenas ligeras asociadas. Este trastorno se engloba dentro de las llamadas gammapatías monoclonales o paraproteinemias. 

Su prevalencia es desconocida. Se han descrito menos de un millar de casos en el mundo, pero se cree que esta enfermedad puede estar infradiagnosticada porque la proteína anómala no se detecta la mayoría de las veces mediante la electroforesis. 

Existen cuatro tipos de HCD según la clase de cadena pesada secretada por la célula maligna: α,  γ, μ y δ (3). 


HCD α O ENFERMEDAD DE SELIGMANN

También conocida como enfermedad de Seligmann, la HCD α es la HCD más común, con más de 400 casos descritos desde el primero en 1968. 

Maxime Seligmann (1927-2010) fue un destacado médico-científico francés que influyó en el desarrollo de la inmunología moderna durante las últimas décadas de los 90, y fue presidente de la Sociedad Francesa de Inmunología de 1984 a 1988.


Imagen 2. Dr. Emeritus Maxime Seligmann


Su trabajo abordó gran cantidad de temas inmunohematológicos, con numerosas contribuciones a los campos de las inmunoglobulinas monoclonales y las enfermedades linfoproliferativas. 

Entre otros, centró su trabajo en la naturaleza idiotípica y la actividad de los anticuerpos de las inmunoglobulinas monoclonales, la susceptibilidad genética a la macroglobulinemia de Waldenström, las neoplasias malignas linfoides, los mielomas no secretores y de cadena ligera y la primera descripción de las neoplasias malignas de células T. El descubrimiento de la enfermedad de la cadena pesada α (4) fue un foco central en el trabajo de Seligmann. Más allá de la descripción de las características clínicas, celulares y moleculares de la enfermedad, enfatizó sus características epidemiológicas únicas, señalando el potencial papel desencadenante de los microorganismos intestinales (5). 

Esta enfermedad forma parte del síndrome conocido como enfermedad inmunoproliferativa del intestino delgado (EIPID), llamado anteriormente linfoma del Mediterráneo, con un patrón clínico común y una epidemiología peculiar; pacientes jóvenes, distribución geográfica particular con predominancia en países en desarrollo (norte de África y Oriente Medio) o poblaciones con bajo estatus socioeconómico. A diferencia de las otras HCD, esta enfermedad es más frecuente en adultos jóvenes (20- 30 años). 

Parece que la proliferación clonal en esta enfermedad estaría asociada con frecuentes alteraciones en el cromosoma 14 banda q 32 como resultado de traslocaciones. 

La mayoría de las proteínas anómalas consisten en múltiples polímeros de diversos tamaños. El peso molecular de un monómero oscila entre 29.000 y 34.000 (6). 


CLÍNICA

La forma más común de presentación es la forma digestiva. Constituye una forma de linfoma MALT (Mucosa Associated Lymphoid Tissue) y cursa con dolor abdominal, malabsorción severa, diarrea crónica, esteatorrea, pérdida de peso, retraso en el crecimiento y linfadenopatía mesentérica. En la exploración física destacan los signos de malnutrición y los dedos en palillo de tambor.

Con respecto a los hallazgos analíticos, con frecuencia encontramos anemia, y déficit de vitamina B12 en 2/3 de los pacientes. La hiponatremia, hipocalcemia e hipomagnesemia son comunes. La hipoalbuminemia casi siempre está presente. 

También es frecuente el aumento en la fosfatasa alcalina.

HISTOLOGÍA

A diferencia de otros linfomas en los que la afectación intestinal es focal e involucra segmentos específicos del intestino, en el linfoma Mediterráneo la afección es difusa y continua. 

En el examen anatomopatológico se aprecia una atrofia de las vellosidades intestinales y una infiltración masiva de la lámina propia del intestino con linfocitos, células plasmáticas o inmunoblastos. 


Imagen 3. Infiltración masiva de la mucosa intestinal por células linfoplasmocitarias 
en una mujer joven con diarrea crónica y anemia por deficiencia de hierro. 
La inmunohistoquímica evidenció la presencia de cadenas pesadas (7).


DIAGNÓSTICO

Ya que en su forma intestinal la α-HCD casi siempre afecta al duodeno y al yeyuno, se ha recomendado la endoscopia como el primer procedimiento diagnóstico en la investigación de pacientes con sospecha clínica de α-HCD. 

El aspecto macroscópico es inespecífico y el diagnóstico final se establece mediante análisis microscópico de las biopsias del tejido afectado que muestran la infiltración masiva linfoplasmocitaria. En la mayoría de los pacientes afecta el duodeno y yeyuno proximal de manera inicial pero conforme progresa la enfermedad se pueden afectar ganglios linfáticos regionales, así como otras zonas del tracto gastrointestinal, y raramente infiltración medular (7).

Las cadenas de inmunoglobulinas anómalas no son detectables mediante electroforesis sérica hasta en el 50% de los casos de α-HCD. En la mitad restante, no siempre se manifiesta como una banda estrecha, sino que lo hace como una banda ancha que se puede ver desde la región α2 a la región ß. La concentración de esta proteína en suero suele ser baja, así como también lo es en orina.


Imagen 4. Ejemplo de curva correspondiente a paciente con HCD α 
realizada por electroforesis capilar. Obsérvese la curva en la zona β1.


Parece ser que la cantidad de cadenas α anormales en suero está relacionada con el tipo de células presentes en mucosa intestinal o ganglios linfáticos mesentéricos. La sustitución de células plasmáticas maduras por inmunoblastos inmaduros durante la progresión de la enfermedad, va acompañada de una disminución progresiva en la concentración sérica de la proteína α anómala (6).

DIAGNÓSTICO DIFERENCIAL 

El diagnóstico diferencial es amplio e incluye infecciones bacterianas o parasitarias, así como otros tipos de linfoma, y deben considerarse igualmente otras causas de malabsorción en el intestino delgado, en particular la enfermedad celiaca (7).

TRATAMIENTO 

El tratamiento inicial consiste en erradicar cualquier infección concurrente (parásitos, virus, Helicobacter pylori, Campylobacter jejuni) con los antibióticos (tetraciclinas, metronidazol, ampicilina) y antiparasitarios apropiados, y deben mantenerse un mínimo de 6 meses para obtener respuesta. Para los pacientes que presentan la enfermedad sintomática y que no responden bien a los antibióticos, se recomienda una quimioterapia similar a la utilizada para el LNH (CHOP- Rituximab). En ocasiones es necesaria una resección quirúrgica si existen masas voluminosas. 

Sin antibióticos y quimioterapia, la enfermedad progresa rápidamente y el pronóstico es desfavorable. Dado que la mayoría de los pacientes son jóvenes, aquellos en estadios avanzados que muestren una buena respuesta a la quimioterapia pueden ser candidatos a trasplante autólogo de médula ósea (6). 


HCD γ O ENFERMEDAD DE FRANKLIN

Desde su descripción original por Franklin y sus colaboradores en 1964 se han propuesto alrededor de 130 casos en la literatura. 

Su descubrimiento comenzó con la observación de un patrón electroforético muy anormal del suero de un paciente, el Sr. Cra, un empleado de Bellevue, había sido seguido durante algunos meses debido a fiebre y linfadenopatía inexplicables. En comparación con una muestra anterior de su suero, la reciente muestra mostró una virtual desaparición de la fracción de globulina normal. Fue reemplazado por un nuevo pico prominente de movilidad intermedia que también se observó en la orina (8).

Pese a que inicialmente se consideró de igual prevalencia en hombres y en mujeres, los últimos estudios sugieren predominancia en hombres y con una media de edad de 60 a 70 años, aunque se ha descrito algún caso en adultos y niños.


Imagen 5. Dr. Edward C. Franklin.


La mayoría de las proteínas anómalas en la γ-HCD son dímeros de cadenas pesadas sin cadenas ligeras asociadas y que consisten principalmente en fragmentos de la región Fc. El peso molecular de los monómeros oscila entre 27.000 y 49.000 y su contenido en carbohidratos es elevado. 

CLÍNICA 

Los pacientes con HCD gamma suelen mostrar síntomas sistémicos (fiebre, debilidad y fatiga), linfadenopatías, esplenomegalia, hepatomegalia, anemia y en ocasiones edema palatino y de la úvula debido a infiltración del anillo de Waldeyer. En el 75% de los casos están asociados a un LNH. 

Las afectaciones no hematológicas más frecuentes son las lesiones de la piel. Es habitual la aparición de enfermedades autoinmunes (artritis reumatoide, síndrome de Sjögren, lupus eritematoso sistémico, tuberculosis, miastenia grave, síndrome hipereosinofílico, anemia hemolítica autoinmunitaria y tiroiditis). 


HALLAZGOS EN MÉDULA ÓSEA

En una serie de 13 casos de HCD γ se realizaron biopsias de médula ósea y se observó que las células plasmáticas oscilaban entre <1% y 13% de la celularidad total. 3 casos mostraron mayor aumento de células plasmáticas (5 % a 13 %) que parecían expresar la cadena pesada de IgG sin cadenas ligeras por inmunohistoquímica y/o hibridación in situ, mientras que un cuarto caso mostró múltiples agregados linfoides que contenían células B y T mezcladas, y aumento de las células plasmáticas positivas para IgG sin cadenas ligeras identificables (Imagen 6). En 4 casos no se identificó morfológicamente la afectación por gHCD (9).

Imagen 6. A.- Una biopsia de núcleo de médula ósea muestra un agregado predominantemente de linfocitos pequeños (H&E). B.- Una inmunotinción de IgG resalta las células positivas dentro de los agregados que parecían carecer de cadenas ligeras.


DIAGNÓSTICO 

El diagnóstico se establece por inmunoelectroforesis del suero y de un espécimen de orina concentrada, usando antisueros específicos, combinados con inmunofijación o inmunoselección. 

En, aproximadamente, el 40% de pacientes la proteína anómala no es detectable en la electroforesis sérica. Si aparece, lo más frecuente es que lo haga como una banda en la región ß1-ß2. La subclase más común hallada es la IgG 1. Generalmente la γ-HCD no presenta cadenas ligeras monoclonales detectables. Debido a su bajo peso molecular, es posible que la proteína anómala esté presente en la orina (6).


Imagen 7. Inmunofijación electroforética de suero de paciente con HCD γ. 
La flecha indica la restricción de cadenas pesadas γ
sin la restricción correspondiente de cadenas ligeras (9).


TRATAMIENTO 

Dada la heterogeneidad de esta condición, la elección de la terapia adecuada debería depender únicamente del proceso subyacente y de los hallazgos patológicos. 

Los agentes alquilantes, la vincristina o los corticoides y la radioterapia pueden proporcionar remisiones transitorias. Así, en un paciente con gammapatía monoclonal de significado incierto el tratamiento no estaría indicado. Si hay enfermedad autoinmune asociada, ésta se debe tratar de manera estándar sin considerar la proteína monoclonal. 

El curso clínico varía desde la presencia asintomática de una cadena pesada monoclonal en suero u orina, a un curso rápidamente progresivo. La presencia de la proteína anómala por sí misma no influye en el pronóstico, y la evolución puede ir desde la desaparición de la proteína anómala de la γ-HCD hasta el desarrollo o aparición de un linfoma maligno. 

La mediana de supervivencia en 49 pacientes fue de 12 meses, con un rango entre 1 y 264 meses (6).


HCD μ O ENFERMEDAD DE FORTE

La HCD μ es extremadamente rara, con solo 33 casos descritos en la bibliografía con una media de edad al diagnóstico de 58 años. La mayoría de los pacientes poseen desordenes linfoproliferativos asociados, incluyendo leucemia linfocítica crónica. En algunos casos se ha descrito la presencia de lesiones osteoscleróticas, fracturas, lupus eritematoso, cirrosis hepática, ascitis, infección pulmonar y esplenomegalia. 

El peso molecular de la proteína anómala en la μ-HCD oscila entre 26.000 y 158.000. 

Estos pesos tan elevados orientan a que se trate de la polimerización de los fragmentos de cadenas μ.


CLÍNICA 

Los síntomas de presentación de μ-HCD son secundarios al trastorno linfoproliferativo asociado: la mayoría de los pacientes tienen esplenomegalia, el 75% de los pacientes presentan hepatomegalia; y el 40% de los pacientes tienen linfadenopatía superficial. Tanto en los primeros informes de casos de μ-HCD como en el 20% de los casos en general, los pacientes presentaban lesiones óseas líticas asociadas con la infiltración linfocítica del espacio de la médula ósea. La anemia hipoproliferativa es el hallazgo de laboratorio más común, seguida de la trombocitopenia. Puede haber linfocitosis (6). 


DIAGNÓSTICO 

En menos del 50% de los casos se halla un pico monoclonal en la electroforesis rutinaria. Pero, a diferencia de α-HCD y γ-HCD, en las que las cadenas ligeras monoclonales generalmente no son detectables en suero y en orina, la aparición de BJP la encontramos en más del 50% de los casos con μ-HCD. 

El examen citológico de aspirado de médula ósea generalmente muestra células plasmáticas con vacuolas citoplasmáticas prominentes y linfocitos pequeños y redondos. Tras el análisis inmunofenotípico, las células patológicas suelen ser positivas para CD19, CD20, CD38 e IgM citoplasmática, pero carecen de expresión de cadena ligera. 

Las células vacuoladas han sido informadas en aproximadamente 2/3 de los pacientes con plasmocitosis medular, y autorizan a la búsqueda de μ-HCD, principalmente si también detectamos proteinuria de Bence-Jones (BJP) (11).


Imagen 8. Tinción H&E de un frotis de médula ósea que destaca una célula plasmática con vacuolas citoplasmáticas prominentes mezcladas con linfocitos pequeños maduros (11).


TRATAMIENTO 

No existe tratamiento específico para esta enfermedad. El hallazgo de esta proteína en el suero de un paciente aparentemente normal debe considerarse, en principio, como una gammapatía monoclonal de significado incierto, por lo tanto, es preciso un seguimiento por el posible desarrollo de una proliferación linfoplasmocítica. Una vez que esto ocurre, es necesario la instauración de quimioterapia adecuada para el proceso linfoide subyacente; los tratamientos informados incluyen CHOP (ciclofosfamida, doxorrubicina, vincristina y prednisona), CVP (ciclofosfamida, vincristina y prednisona), así como ciclofosfamida o fludarabina como agente único. 

La supervivencia media en la μ-HCD desde el diagnóstico es de 24 meses, con un rango entre 1 mes y 11 años, y puede aparecer como una gammapatía monoclonal benigna durante años antes del desarrollo de un síndrome linfoproliferativo (11).


HCD δ O ENFERMEDAD DE VILPO

Se ha descrito un caso de δ-HCD. Este paciente debutó con un cuadro de insuficiencia renal y características de mieloma múltiple. La electroforesis de suero reveló una pequeña banda que migraba entre la región ß2 y γ, y fue identificada como un tetrámero de cadenas pesadas δ. No se encontraron cadenas ligeras monoclonales. 

Por el peso molecular, las cadenas δ parecían completas, pero no se pudo excluir la posibilidad de una deleción parcial, así como tampoco la posibilidad de que esta proteína represente un producto de degradación de una IgD monoclonal intacta (6).


Tabla resumen diagnóstico diferencial de las enfermedades de las cadenas pesadas (6)
CLICK para aumentar el tamaño.


BIBLIOGRAFÍA

1.- Inmunoglobulina [Internet]. [cited 2022 Mar 21]. Available from: https://www.quimica.es/enciclopedia/Inmunoglobulina.html

2.- CURSO DE INMUNOLOGÍA GENERAL: 5. Las inmunoglobulinas y sus receptores [Internet]. [cited 2022 Mar 21]. Available from: http://www.ugr.es/~eianez/inmuno/cap_05.htm#_Toc440207110

3.- Enfermedades de las cadenas pesadas - Hematología y oncología - Manual MSD versión para profesionales [Internet]. [cited 2022 Mar 20]. Available from: https://www.msdmanuals.com/es-es/professional/hematología-y- oncología/trastornos-de-las-células-plasmáticas/enfermedades-de-las-cadenas- pesadas

4.- Seligmann M, Danon F, Hurez D, Mihaesco E, Preud’homme JL. Alpha-chain disease: a new immunoglobulin abnormality. Science [Internet]. 1968 [cited 2022 Mar 21];162(3860):1396–7. Available from: https://pubmed.ncbi.nlm.nih.gov/4177362/

5.- Professor Emeritus Maxime Seligmann (1927–2010). Eur J Immunol [Internet]. 2010 Dec 1 [cited 2022 Mar 21];40(12):3301–3301. Available from: https://onlinelibrary.wiley.com/doi/full/10.1002/eji.201090066

6.- Enfermedad de las cadenas pesadas: Enfermedad de Seligmann [Internet]. [cited 2022 Mar 20]. Available from: https://scielo.isciii.es/scielo.php?script=sci_arttext&pid=S0034- 79732001000400002

7.- Linfoma del Mediterráneo; una rara causa de malabsorción | Endoscopia [Internet]. [cited 2022 Mar 21]. Available from: https://www.elsevier.es/es- revista-endoscopia-335-articulo-linfoma-del-mediterraneo-una-rara- X0188989311408807

8.- Biographical Memoirs. Biogr Mem. 2000 Nov 13.

9.- Bieliauskas S, Tubbs RR, Bacon CM, Eshoa C, Foucar K, Gibson SE, et al. Gamma Heavy-chain Disease: Defining the Spectrum of Associated Lymphoproliferative Disorders Through Analysis of 13 Cases. Am J Surg Pathol [Internet]. 2012 Apr [cited 2022 Mar 21];36(4):534. Available from: /pmc/articles/PMC3715127/

10.- Del Componente En La DM. HEVYLITE ® : UNA HERRAMIENTA EN LA ENFERMEDAD DE CADENAS PESADAS GAMMA. Clin Chem Lab Med. 2017;52(5):665–9.

11.- Enfermedad de la cadena pesada mu [Internet]. [cited 2022 Mar 21]. Available from: https://atlasgeneticsoncology.org/haematological/1740/mu-heavy-chain- disease

viernes, 8 de abril de 2022

Hemoglobinuria Paroxística Nocturna


AUTORA: Elena Yáñez Encinas

4ºCurso Medicina grupo C (Curso 2021/2022)

Código de trabajo : 2112-EYE


INTRODUCCIÓN


La hemoglobinuria paroxística nocturna (HPN) es una enfermedad ultra rara y muy poco frecuente (1-1,5 casos/millón de habitantes) (1). Afecta por igual a hombres y mujeres en edades medias, y más raramente a niños y adolescentes. Se trata de un proceso crónico, con oscilaciones en su expresión clínica a lo largo de la vida del paciente.

Está provocada por una alteración somática adquirida clonal hematopoyética, debido a la ausencia de glicosilfosfatidil-inositol (GPI) sobre la membrana de las células sanguíneas. Esto desemboca en una anemia hemolítica crónica con exacerbaciones caracterizada por hemoglobinuria, dolor abdominal, distonías de músculo liso, fatiga y trombosis.

En la clasificación internacional de la OMS (ICD-10) se designa como D59.5. Aunque conocida desde hace más de dos siglos, ha permanecido como una enfermedad básicamente incurable y de causas oscuras hasta los últimos 20 años, en que sus orígenes moleculares y fisiopatología han sido dilucidados y se han sentado las bases de su tratamiento y potencial curación mediante el trasplante hematopoyético y la aparición de eficaces tratamientos paliativos.


HISTORIA EN LA INVESTIGACIÓN DE LA HPN


A finales del siglo XVIII y a lo largo del siglo XIX, la Hemoglobinuria Paroxística Nocturna fue descrita por varios médicos, aunque no fue hasta el año 1882 cuando el alemán Paul Strübing estableció la HPN como una entidad clínica bien definida. (2)

A lo largo del siglo XX las características de dicha enfermedad fueron cada vez mejor explicadas, hasta que en el año 1930, Jordon de Holanda; Thomas Ham en América y Dacie en Inglaterra, confirmaron la teoría previa de otro médico de que en la HPN los hematíes eran defectuosos, el plasma normal y la hemólisis se veía potenciada por la acidificación del medio.

Además, en el año 1937, Ham estableció el Test de la Hemólisis ácida como el “GOLD STANDARD” del diagnóstico, la cual ha sido empleada hasta los últimos años, en los que ha sido sustituida por la citometría de flujo.

Más adelante, en el año 1990, Wendell F. Rosse descubre el déficit de GPI como base fisiopatológica de la HPN y en el 1993, Taron Kinoshita identifica que la mutación en el gen PIGA (en el brazo corto del cromosoma X) es la que origina dicho déficit.


EPIDEMIOLOGÍA


En España, la incidencia de casos de HPN es de 2,5/millón de habitantes al año. Se trata de una enfermedad que puede diagnosticarse a cualquier edad, siendo predominante en la 3ª década. No hay diferencia de sexos (3).

La trombosis es la principal causa de muerte, habiendo un 20-35% de pacientes que fallecen de HPN a los 5 o 10 años después del diagnóstico, a pesar del tratamiento de soporte.


FISIOPATOLOGÍA


Tal y como se ha mencionado antes, la base fisiopatológica de la HPN fue descrita en la década de los 90, siendo esta el déficit de proteína GPI.

El GPI es una proteína transmembrana útil para el anclaje de numerosas proteínas de la superficie celular. Dicha proteína se puede encontrar en todo tipo de organismos, no solo seres humanos.

El factor común de todas las células sanguíneas en la HPN es el déficit sobre su superficie de todas las proteínas fijas a la membrana mediante el GPI. Por ello, y al no tener este anclaje, las proteínas son degradadas en el interior de la célula. Este déficit puede ser bien parcial o total.

El gen involucrado mayormente en la elaboración del GPI es el gen PIG-A (fosfatidil- inositol-glicano de clase A). Dicho gen se encuentra en el brazo corto del cromosoma X (Xp22). En general, las mutaciones de este gen son pequeñas inserciones o deleciones, generalmente en el exón 2 (el de mayor tamaño), dando lugar a un acortamiento del producto final.


Fig 1. La mutación en el gen PIG-A impide la expresión 
en superficie de la proteína anclada por GPI (3).


La HPN afecta por igual a ambos sexos, pero ¿por qué ocurre esto, si está ligado al cromosoma X? Esto se debe a la teoría del silenciamiento de uno de los cromosomas X producida en las mujeres.

Se han descrito unas 20 proteínas ancladas a la membrana celular mediante el GPI, siendo la proteína inhibidora del complejo de ataque del complemento o CD59 la que juega un papel fundamental en la ausencia de inhibición del complemento sobre los hematíes. También parece implicada la CD55 o DAF.

  • CD55: Decay accelerating factor, cuya función es inactivar al complemento en estadios tempranos de la cascada, controlando la actividad del complejo convertasa de C3bBb y C4b2a (4).
  • CD59: actúa inhibiendo la formación del complejo de ataque a la membrana C5b- 9, en la etapa final de la cascada del complemento, evitando así la hemólisis. Se cree que esta molécula es la causante de la manifestación trombótica (4).

En los pacientes con HPN, la vida media de los hematíes está mucho más acortada que en condiciones normales, siendo de 20 días en muchos casos (no se afecta la vida media del resto de series hematopoyéticas, aunque estas sí se ven afectadas por el déficit de GPI).

En la HPN ocurre el fenómeno de hemólisis intravascular en los hematíes deficitarios de GPI, haciéndolos especialmente sensible a la acción del complemento. Esto provoca por tanto la liberación de Hb libre en el torrente sanguíneo, lo que desemboca en que el O2 unido al Fe2+ de la hemoglobina libre entra en el plasma, convirtiendo el NO a nitrito y oxidando la Hb a metahemoglobina. La depleción de NO a nivel tisular conlleva a la aparición de varios de los síntomas característicos de la HPN.

Además de todo lo ya mencionado, se piensa que deben existir otros mecanismos que expliquen el por qué los clones hematopoyéticos anómalos de la HPN predominan sobre las células normales. Esto puede ser debido a una aplasia medular, a que los clones PIG-A mutados pudieron escapar a la destrucción inmune o a mutaciones en una segunda etapa donde se les confiera a estos clones una ventaja en la proliferación con respecto a las células normales.


CLÍNICA


La HPN es una situación hemolítica crónica con exacerbaciones agudas.

Las crisis suelen producirse debido a un elemento “desencadenante”: infecciones, transfusiones, vacunas, etc.

Aunque no se sabe el por qué exacto, se piensa que el predominio nocturno se debe a que, cuando aparece la hemoglobinuria (solo en un 30% de los pacientes), esta adopta la clásica cronología, siendo más evidente a últimas horas de la tarde y durante la noche, y aclarándose a lo largo el día (5).

El color oscuro de la orina es signo de la descomposición de los glóbulos rojos, que liberan hemoglobina en el torrente sanguíneo y finalmente en la orina (4).


Fig 2. Coloración de la orina en paciente con HPN a lo largo del día (5).


Las principales manifestaciones clínicas de la hemoglobinuria paroxística nocturna son (3):
  • Fatiga (80%)
  • Hemoglobinuria (62%)
  • Disnea (64%)
  • Dolor abdominal, torácico o lumbar (44%)
  • Disfunción eréctil en varones. (38%)
  • Disfagia (24%)
  • Anemia (88-94%)
  • Formación de coágulos en la sangre. La HPN es un estado PROTROMBÓTICO, con trombosis recurrentes venosas (en el 85% de los casos. Suelen ser en territorios inusuales) y arteriales. La trombosis es la principal causa de muerte en estos pacientes (40-67% de las muertes). El riesgo relativo de TEV en los pacientes con HPN es aproximadamente 62 veces mayor que en la población general.


Fig. 3- Tríada clásica de la HPN (5).

La LDH es un marcador muy importante en el pronóstico de desarrollar un episodio trombótico, siendo 7 veces más probable en aquellos pacientes con LDH > 1,5 sobre el valor normal (3).


DIAGNÓSTICO


El diagnóstico de la HPN es clínico (síntomas típicos de anemia como palidez, fatiga; leucopenia, trombopenia o eventos trombóticos, etc.) y de laboratorio.

Actualmente, la prueba de elección es la citometría de flujo. Con ella se determina la ausencia de proteínas específicas de la superficie de los hematíes, las ya mencionadas previamente CD59 y CD55. Se trata de una prueba de alta sensibilidad y alta especificidad (6).

En la citometría de flujo se valora la ausencia de expresión de FLAER y CD157 en neutrófilos y monocitos (1).


Fig. 4- Ausencia de expresión de FLAER y CD157 en 
neutrófilos y monocitos de pacientes con HPN (1).


Antiguamente, la prueba de Ham (hemólisis ácida) o de la sacarosa eran el “gold standard”. Estas se basaban en la activación del complemento a través de la acidificación del suero o de soluciones de sacarosa de alta concentración. 

El diagnóstico suele retrasarse entre 1 año y 10 años, tiempo en el que los pacientes presentan daños persistentes en los tejidos que provocan una insuficiencia orgánica sostenida(3) 


Fig.5 – Gráfica del tiempo transcurrido hasta el diagnóstico en los pacientes con HPN.


PRUEBAS COMPLEMENTARIAS Y CRIBADO


El cribado de HPN debe reservarse para aquellos pacientes que presentan trombosis con características atípicas. Las exploraciones complementarias deberían incluir una evaluación de la hemólisis, trombosis asintomática y daño orgánico específico (3).

Las principales pruebas complementarias incluyen análisis con hemograma, bioquímica y coagulación; ecografía (abdominal y ecocardiograma); TAC y RMN.


Fig.6 – Tabla de pruebas complementarias basales 
en los pacientes con HPN hemolítica y trombótica.


TRATAMIENTO


No existe un tratamiento específico para la HPN.

El tratamiento de la anemia se basa en soporte hemoterápico, con transfusiones de componentes sanguíneos sin plasma, y por tanto, sin C3 (las cuales se reservan para las crisis); corticoides (evitarlos en tratamientos crónicos) y anticoagulantes como la heparina (en trombosis aguda, no a largo plazo). Las medidas de soporte también incluyen suplementos orales de hierro y ácido fólico (7).

Los pacientes con clones pequeños (<10% en la citometría), que generalmente son asintomáticos, no suelen necesitar tratamiento. Las indicaciones para el tratamiento son (7) :

  • Hemólisis sintomática que requiere transfusiones (Hemólisis con LDH>1,5 veces el límite superior)
  • Trombosis
  • Otras citopenias
  • Algunos de los síntomas mencionados anteriormente.

>>> Inhibidor del complemento: ECULIZUMAB. Se trata de un anticuerpo monoclonal que se une a C5, actuando como inhibidor terminal del complemento. Es administrado a TODOS los pacientes que requieren tratamiento. Este reduce los requerimientos de transfusiones, así como el riesgo de tromboembolia y los síntomas, además de mejorar la calidad de vida de los pacientes.

Dicho anticuerpo, sin embargo, aumenta el riesgo de infección por N.meningitidis, por lo que todos deben recibir la vacuna contra el meningococo al menos 14 días antes de comenzar el tratamiento (1)(7).


BIBLIOGRAFÍA


1. PRESENTACIÓN DRA. Ana Serrano Martínez F.E.A Hematología y Hemoterapia.

2. https://hematologiamadrid.org/images/stories/recursos/investigacion/AMHH_2009.pdf#page=53.


4. https://www.elsevier.es/es-revista-cirugia-espanola-36-articulo-experiencia-inicial-el-tratamiento-del-S0009739X17301719.

5. Hemoglobinuria Paroxistica Nocturna [Internet]. [citado 18 de diciembre de 2021]. Disponible en: https://es.slideshare.net/Pupu/hemoglobinuria-paroxistica- nocturna

6. Díaz Domínguez G, Marsán Suárez V, Sánchez Ballester A, Díaz Domínguez G, Marsán Suárez V, Sánchez Ballester A. Diagnóstico por citometría de flujo de la hemoglobinuria paroxística nocturna. Rev Cuba Hematol Inmunol Hemoter [Internet]. marzo de 2019 [citado 18 de diciembre de 2021];35(1). Disponible en: http://scielo.sld.cu/scielo.php?script=sci_abstract&pid=S0864- 02892019000100006&lng=es&nrm=iso&tlng=es

7. Hemoglobinuria paroxística nocturna - Hematología y oncología [Internet]. Manual MSD versión para profesionales. [citado 18 de diciembre de 2021]. Disponible en: https://www.msdmanuals.com/es-es/professional/hematolog%C3%ADa-y-oncolog%C3%ADa/anemias-causadas-por-hem%C3%B3lisis/hemoglobinuria- parox%C3%ADstica-nocturna-hpn