lunes, 4 de marzo de 2024

Caracterización citológica de los síndromes mielodisplásicos


Autora : Rosa María Montoya Morcillo

4º Curso de Medicina grupo "C" (curso 2023-24)

Código de trabajo : 2304-RMM


INTRODUCCIÓN


Se estima que la incidencia de los síndromes mielodisplásicos (SMD) es de 2-4 casos por 100,000 personas/año. Son raros los casos en jóvenes y de agregación familiar, con una media de presentación de 70 años y un 25% diagnosticado con más de 80 años (1). Representan un complejo grupo de neoplasias hematológicas de las células progenitoras hematopoyéticas en cuya fisiopatología hallamos desde fenómenos de disregulación epigenética a numerosas mutaciones e inmunofenotipos aberrantes. La hematopoyesis ineficaz supone las características consecuencias de: una médula ósea normo o hipercelular (más frecuente), citopenias en sangre periférica y alteraciones morfológicas celulares (mielodisplasia). Al tratarse de una alteración cuantitativa y cualitativa, la clínica se debe tanto a las citopenias como a la disfunción de las diferentes líneas celulares (2). Muestran una gran variabilidad pronóstica en relación con determinadas mutaciones/citogenética, si hay exceso de blastos y con la transformación a leucemia mieloide aguda (1).


DIAGNÓSTICO DE SMD


El diagnóstico de un SMD implica la integración de datos clínicos, analíticos, morfológicos, histológicos, citogenéticos y moleculares. De todos ellos, la morfología óptica es la piedra angular del diagnóstico. No obstante, el diagnóstico de un SMD tiene ciertas limitaciones debido a que, no sólo que no haya un signo patognomónico, sino que se puede observar una citología mielodisplásica secundaria a otra causa (siendo benigna en algunos casos). Es así necesario tener presente que observar mielodisplasia no es sinónimo de síndrome mielodisplásico. (2)

Por lo tanto, el diagnóstico de los SMD es un diagnóstico de inclusión y también exclusión de otras causas de citopenia y displasia. De ahí que sea obligatorio una correcta recogida de antecedentes personales (quimioterapia, radioterapia, antibióticos inmunosupresores y factores de crecimiento), familiares (hemopatías congénitas) y hematológicos. También son obligatorias las siguientes pruebas: test de Coombs; niveles de LDH, ácido fólico (eritrocitario), Vit. B12, sideremia, ferritina, IST, R-TFRs, CTFH, Hb-reticular, EPO; parámetros de función hepática, renal y tiroidea; serologías víricas (VHB, VHC y VIH) y autoinmunidad (FR, ANA) (3).

Por otra parte, para evaluar la enfermedad debemos establecer :

•1) El número de citopenias (Hemoglobina: < 10 g/dL, Neutrófilos: < 1.8 x 10^9/L Plaquetas: < 100 x 10^9)/L. Las cifras por encima de estos valores no invalidan el diagnóstico de SMD si existen dismorfias y/o alteraciones citogenéticas concluyentes. De hecho, se ha propuesto adoptar los niveles estándar de diagnóstico de anemia, dado que en la práctica muchos pacientes no bajan de 10g/dL. Además, se está valorando el papel de la citometría de flujo como herramienta para detectar inmunofenotipos aberrantes no observables en la citología, que ayuden a un diagnóstico precoz del SMD (4).

Para valorar el nº de citopenias es necesario un hemograma que incluya:
  • Recuento absoluto de leucocitos y plaquetas. Recuento absoluto y relativo de neutrófilos, eosinófilos, basófilos y monocitos. Recuento de reticulocitos.
  • Parámetros de serie eritroide: VCM, HCM, CHCM, ADE. Nivel de hemoglobina y hematocrito.

Para valorar los siguientes aspectos, se realiza un aspirado de médula ósea y un frotis de sangre periférico:

•2) El tipo y grado de displasia.

•3) Tanto por ciento de blastos en sangre y médula ósea.

•4) Tanto por ciento de sideroblastos en anillo.

•5) El cariotipo de médula ósea.

Se aconseja examinar conjuntamente el frotis de sangre y de médula ósea. Para el diagnóstico, únicamente se deben utilizar las dismorfias observadas en las células de la médula ósea.

-Frotis de SP con tinción panóptica tipo May-Grünwald Giemsa en el que se realiza:

a) Un recuento porcentual diferencial (fórmula leucocitaria manual) sobre 200 células nucleadas, valorándose la proporción de blastos y de displasia de cada una de las tres series mieloides.

b) Valoración de rasgos de mielodisplasia (diseritropoyesis, disgranulopoyesis y distrombopoyesis). Se considera una línea como displásica si el 10% o más de sus elementos son displásicos.

*La valoración de la morfología requiere una muestra sin anticoagulante o no > 2 horas con EDTA (3).


La mielodisplasia puede incidir en una o en varias de las líneas mieloides:

• Diseritropoyesis: ≥10 % de células eritroides displásicas en la MO. Es la línea más afectada, encontrándose en más del 80 % de los SMD.

-Aniso y poiquilocitosis (estirpe normal y celularidad displásica, normalmente macrocítica).

-Citoplasma: punteado basófilo grueso, anillos de Cabot, distribución anómala de la Hb, cuerpos de Howel Jolly, vacuolas citoplasmáticas.

-Núcleo: cromatina megaloblástica, cromatina picnótica, irregularidad del contorno nuclear, bi y multinuclearidad, puentes internucleares, mitosis anómalas. (5)


Imagen 1 (8)
Gigantismo, multinuclearidad, vacuolización, cambios megaloblásticos y cariorexis
Autores: FJ Ortuño, A Jerez, MD García. HGU Morales Meseguer


Imagen 2, puente intercelular
Autores: C. da Silva, E. Olaso, M. Rodríguez , Hemomadrid, Clínica Santa Elena


Imagen 3 (8)
A/ Irregularidad del contorno nuclear en sideroblasto tipo II (PERLS).
B/ Sideroblastos en anillo (PERLS).
C y D/ PAS positividad en gránulo grueso
Autores: FJ Ortuño, A Jerez, MD García. Hospital General Universitario Morales Meseguer


•Disgranulopoyesis

-Granulación: hipo/agranularidad, granulación reforzada), cuerpos de Dölhe, astillas y bastones de Auer.

-Núcleo: gigantismo nuclear, hipersegmentación, hiposegmentación (pseudo Pelger-Huet), núcleo en anillo, núcleo en espejo, alteración de la condensación de la cromatina (clumping), apéndices nucleares, núcleo en bolsillo.


Imagen 4
A/ Hipogranularidad.
B/ Núcleo en anillo.
C/ Hipersegmentación nuclear.
D/ Puentes cromatínicos anómalos.
E-F/ Cuerpos de Döhle.
G-I/ Formas pseudo Pelger, hipogranularidad.
Autores: FJ Ortuño, A Jerez, MD García. Hospital General Universitario Morales Meseguer


Imagen 5
Neutrófilo con apéndices nucleares y célula blástica con bastones de Auer.
Autores: L. Senent, F. Gomis. Hospital Universitari i Politècnic La Fe


• Dismegacariopoyesis

-Plaquetas: gigantes, hipogranularidad, hipergranularidad central (pseudonúcleo), vacuolización, gránulos gigantes.

-Megacariocitos: megacariocitos con núcleos dispersos, monolobulados, micromegacariocitos, megacariocitos maduros con citoplasma sin granulación (5).


                                                                        Imagen 6.
                Se señala a un micromegacariocito (tamaño inferior al mielocito encima de él).
Autores: C. da Silva, E. Olaso, M. Rodríguez 
Hemomadrid, Clínica Santa Elena


Imagen 7, megacariocito con núcleos dispersos (tinción azur eosina)
Autores: MA. Montañés, A. Iborra, L. Lacalle.
Hospital Universitario Miguel Servet


Imagen 8, anisocitosis plaquetar
Autores: L. Senent, F. Gomis. Hospital Universitari i Politècnic La Fe


Imagen 9, megacariocitos dismórficos de pequeño tamaño, 
 binucleados y monolobulado
Autores: C. da Silva, E. Olaso, M. Rodríguez. Hemomadrid, Clínica Santa Elena


-Aspirado medular: permite el estudio morfológico con un recuento de blastos con tinciones de May-Grünwald Giemsa y Perls. Se debe hacer además un estudio citogenético en al menos 20 metafases. Es obligatorio realizar un estudio de mutaciones en SF3B1 cuando se observan 5-14% sideroblastos en anillo siempre que no se cumplan los criterios de SMD con exceso de blastos o de SMD con deleción 5q aislada.

* La biopsia medular se realiza en caso de aspirado medular hipoplásico (4).


TINCIÓN DE PERLS: se emplea para medir los depósitos de hierro medular y la presencia (en porcentaje) de sideroblastos. Se considera sideroblasto tipo 1 el que presenta menos de 5 gránulos sideróticos, tipo 2 el que presenta 5 o más gránulos sideróticos dispersos por el citoplasma y sideroblastos anillados o tipo 3 el que tiene al menos 5 gránulos en disposición perinuclear (ocupando 1/3 o más del contorno nuclear) (1).

Imprescindible para el diagnóstico y clasificación de SMD, puesto que permite clasificar los SMD (anemia o displasia multilínea) con sideroblastos anillados: más de 15% o más de 5% sideroblastos anillados si SF3B1 + en MO. SF3B1 es un gen que expresa una proteína del espliceosoma y que, al estar mutado, provoca la acumulación de hierro en las mitocondrias. La presencia de esta mutación es de buen pronóstico y al tto se le añado un fármaco específico: luspatercept (13).


Imagen 10, sideroblastos anillados
Autor: Tefferi A, Li C. In Atlas of Clinical Hematology.

Las causas no neoplásicas más frecuentes de sideroblastos en anillo son alcohol, plomo, benceno, antibióticos (isoniazida, cloranfenicol), suplementos de zinc, déficit de cobre y anemia sideroblástica congénita.


Imagen 11 (8), sideroblastos 2º a linezolid


Tinción de Hotchkiss o PAS

Es recomendable cuando existen eritroblastos con vacuolas citoplasmáticas. Permite identificar actividad anómala de PAS en el citoplasma de eritroblastos (difusa o granular). También es útil para identificar megacariocitos de pequeño tamaño con marcadas dismorfias.


Imagen 12, eritroblastos con depósitos en forma granular y difusa
Autores: Karan Mayani, Jose María Raya. C. Hospital Universitario de Canarias


Según la clasificación de la OMS (cuyo comentario no es objeto de este trabajo), podríamos diagnosticar de cada tipo basándonos en si la citopenia es unilínea/multilínea, el porcentaje de sideroblastos y el exceso de blastos (Tipo 1: MO: 5-9 % de blastos y SP: 2-4 % de blastos y Tipo 2: MO: 10-19 % de blastos y en SP: 5-19 % de blastos) (7). No obstante, podríamos encontrarnos casos de SMD de tipo inclasificables y otros particulares, como la del5q detectada mediante FISH. La delección en el brazo largo del cromosoma 5 entre la banda q31 y q33 conduce a anomalías en megacariocitos y trombocitosis. La MO presenta usualmente hipoplasia eritroide, micromegacariocitos y megacariocitos hipolobulados (6).


Imagen 13, megacariocito monolobulado
Autores: L. Senent, F. Gomis. Hospital Universitari i Politècnic La Fe


BIBLIOGRAFÍA


- (1) Manuela Palacio Lavid, Patricia E. Jaramillo Arbeláez, Kenny Mauricio Gálvez. Hallazgos morfológicos en síndromes mielodisplásicos. Revista colombiana de Hematología y Oncología. Volumen 8, nº 1. 2021.

- (2) T. Cluzeau. Síndromes mielodisplásicos, EMC. Tratado de Medicina, Volumen 24, Capítulo 4, pags 1-7. 2020. ISSN 1636-5410. https://doi.org/10.1016/S1636-5410(20)44303-X.

- (3) Guía Española de SMD y LMMC. Edición 2020 por Santiago Bonanad y Ana Isabel Vicente.

- (4) Peter L. Greenberg, Heinz Tuechler, Julie Schanz, Guillermo Sanz, Guillermo Garcia-Manero, John M. Bennett, et al. Cytopenia levels for aiding establishment of the diagnosis of myelodysplastic syndromes. BLOOD. 2016 . Volumen 128, nº 16.

- (5) Lina María Martínez Sánchez, Laura Herrera Almanza, Alejandro Hernández Martínez, Manuela Carvajal Alzate et al. Aspectos moleculares en el diagnóstico y tratamiento de los síndromes mielodisplásicos. Revisión narrativa Medicina Interna México. 2022; 38 (1): 85-98. https://doi.org/10.24245/mim.v38i1.3675

- (6) Dao KT. Myelodysplastic Syndromes: Updates and Nuances. Med Clin North Am. 2017 Mar;101(2):333-350. doi: 10.1016/j.mcna.2016.09.006. PMID: 28189174.

- (7) Daniel A. Arber, Attilio Orazi, Robert Hasserjian, Jürgen Thiele, Michael J. Borowitz, Michelle M. Le Beau, Clara D. Bloomfield, Mario Cazzola, James W. Vardiman. The 2016 revision to the World Health Organization classification of myeloid neoplasms and acute leukemia, Blood. 2016. Volume 127, pag 2391-2405. https://doi.org/10.1182/blood-2016-03-643544.

- (8) Willekens, Christophe Dumézy, Florent Boyer, et al. Linezolid induces ring sideroblasts.

martes, 27 de febrero de 2024

Hemofilia adquirida


Autora : Encarnación Martinez Cazorla

4º Curso de Medicina grupo "C" (curso 2023-24)

Código de trabajo : 2303-EMC


INTRODUCCIÓN


La hemofilia adquirida (HA) es un trastorno hemorrágico autoinmune causado por el desarrollo de autoanticuerpos específicos que inhiben cualquiera de los factores de coagulación. El objetivo más frecuentemente afectado por estos anticuerpos es el factor VIII.

El principal indicio para sospechar la presencia de esta patología es el sangrado agudo en cantidades anormales, y/o en localizaciones infrecuentes en pacientes sin coagulopatía. Suele afectar a pacientes frágiles y se asocia con una alta tasa de mortalidad (9-33%). (1)

En el 48 % de los casos de HA, la enfermedad coexiste con otras patologías:

  • Autoinmunes, como lupus eritematoso sistémico, artritis reumatoide, esclerosis múltiple, pénfigo, enfermedad inflamatoria intestinal crónica, asma o reacciones alérgicas graves.
  • Linfoproliferativas y tumores sólidos, como linfoma, leucemia, macroglobulinemia, próstata y pulmón.
  • Primíparas, en los primeros tres meses de puerperio. (2)


EPIDEMIOLOGÍA


La HA presenta una incidencia muy baja. Alrededor de 1.3 a 1.5 casos/millón de personas/año, aunque muy probablemente muchos casos no llegan a diagnosticarse. (2) Estas cifras realmente son poco representativas debido a la falta de registros y lo difícil del diagnóstico cuando no hay sospecha clínica.

Suele aparecer de media a los 65 años, pero cuenta con dos picos de edad más frecuentes. Un primer pico en mujeres jóvenes a partir del posparto o en presencia de enfermedades del colágeno; y el segundo pico afecta a mayores de 60 años sin grandes diferencias de género. (1)

A continuación, observamos un gráfico bimodal de incidencia, el que se aprecia como ya hemos comentado, un pico de mujeres fértiles entre 19 y 40 años; y un segundo en adultos mayores (mediana de edad 73.9 años), con un ligerísimo predominio en varones (1.4:1). (2)


Figura 1. Distribución de casos de hemofilia adquirida del registro europeo EACH2. (2)


FISIOPATOLOGÍA


Inmunológicamente hablando la HA va a producirse a raíz de la producción de IgG1 e IgG4, policlonales, de cadenas ligeras kappa, contra “hot spots” de los dominios A1, A2 y C2 del FVIII.

Realmente se puede producir autoanticuerpos contra cualquier factor hemostático, pero las características del FVIII hacen que sea el blanco más idóneo.

Se cree que la pérdida de tolerancia al FVIII se debe a factores genéticos y ambientales. La predisposición genética se basa en la asociación entre HA y polimorfismos del antígeno 4 de linfocitos T citotóxicos y expresión de los alelos DRB1*16 y DQB1*050210 del HLA clase II

Además, se produce un desequilibrio de las células TCD4 + Th1 y Th2, lo que permite generar el autoanticuerpo. Si predomina la subclase de IgG inducida por células T CD4-Th2 se producirán concentraciones mayores de autoanticuerpo, lo cual supone un peor pronóstico; por el contrario, si predominan las Th1, habrá una mejor respuesta al tratamiento inmunosupresor.

Finalmente, los autoanticuerpos asociados con HA inhiben la función del FVIII o aumentan su depuración, cayendo así el efecto hemostático. Al reaccionar contra el FVIII inhiben su interacción con el FIX activado y con el FX, alterando la generación de trombina y fibrina (2).


CUADRO CLÍNICO


En la HA es importante el diagnóstico temprano que permita tratar la hemorragia evitando procedimientos invasivos peligrosos, ya que, por lo general, más del 90% de los episodios de sangrado al diagnóstico son graves y requieren internación, por lo que buscamos reducir esta cifra. El diagnóstico tardío aumentará la mortalidad de esta afección, para favorecer el diagnóstico precoz es mejor contar con un hematólogo con experiencia en inhibidores y un laboratorio especializado en hemostasia.

El sangrado típico de la HA suele ser extenso y afectar a piel, mucosas y tejido celular subcutáneo en forma de equimosis o hematomas muy característicos que, cuando ocurren en los miembros inferiores o superiores, pueden producir un síndrome compartimental por isquemia secundaria a compresión de tejidos. Otra posibilidad, es que aparezca en forma de hematomas musculares espontáneos o ante traumas mínimos, o como una hemorragia digestiva, pulmonar, sangrado post parto o del sistema nervioso central.

Suele estar acompañado de anemia y no presenta hemartrosis. En ocasiones, el sangrado puede ser interno, por lo que hay que monitorizar con pruebas de imagen. (3)


Fig. 2. Hematoma en flanco y dorso en paciente con hemofilia adquirida. (3)


Cuando el inhibidor se asocia al embarazo aparecerá entre 2 y 5 meses post parto, sin síntomas durante el embarazo normalmente. Lo más frecuente es que ocurra en primíparas, sin reaparición en los embarazos siguientes. (3)


DIAGNÓSTICO DE LABORATORIO


En un paciente sano, con autoanticuerpos contra FVIII, encontraremos un aPTT prolongado, un TP normal y un tiempo de trombina normal.

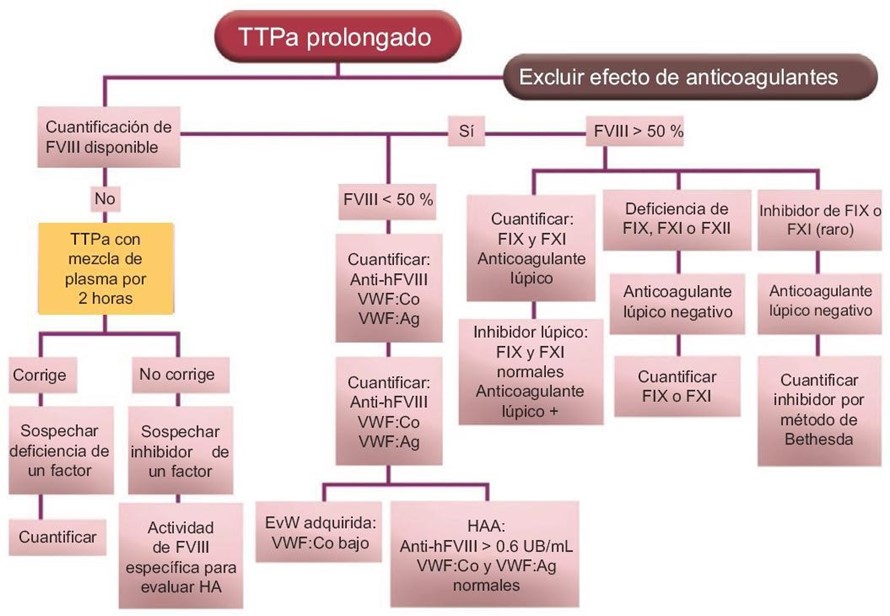
En el caso de encontrar un aPTT prolongado aislado hay varias opciones, puede deberse a la presencia de un inhibidor lúpico, un inhibidor especifico de un factor, heparina o a un déficit de factores de la coagulación.

El inhibidor lúpico debe descartarse realizando pruebas específicas. La presencia de heparina se detecta a través de un TT alterado.

Si a los resultados el aPTT resulta prolongado se hará un estudio de mezclas para distinguir entre inhibidores y falta o déficit de algún factor puntual de la cascada de coagulación.

El inhibidor de FVIII es tiempo y temperatura dependiente, por lo que el aPTT de la mezcla se prolongará aún más si se lo incuba. En los pacientes con hemofilia adquirida el nivel plasmático de FVIII estará disminuido o ausente.

El método Bethesda será el empleado para cuantificar el inhibidor específico de FVIII una vez detectado, mide la potencia del anticuerpo. (3)


Figura 3. Manejo del paciente con el tiempo de tromboplastina parcial activada prolongado. (2)


COMPLICACIONES Y PRONÓSTICO


El diagnóstico precoz mejora el pronóstico en gran medida. Este va a depender de la gravedad de la hemorragia y la enfermedad subyacente.

Hay casos en los que la enfermedad puede remitir de forma espontánea (25- 36%), cuando está asociada con embarazo y toma de medicamentos. Por lo general, presenta una supervivencia del 69-78% y, una vez que remite, será similar a la de la población general. Un 8% de los afectados sufrirán una hemorragia incontrolable que les causará una muerte temprana. Otra posibilidad es la muerte temprana por hemorragia gastrointestinal o pulmonar. La hemorragia intracraneal y retroperitoneal se asocia con mortalidad más tardía.

La muerte del paciente puede ser debido a la HA, la enfermedad concomitante o los efectos secundarios de la enfermedad primaria. También hay un alto índice de mortalidad debido al tratamiento de la enfermedad primaria. La HA con mejor supervivencia es la asociada al embarazo.

Hay una serie de factores de mal pronóstico para remisión y supervivencia:
  • FVIII:C <1 UI/dL.
  • Escala funcional de la OMS >2.
  • Asociado con neoplasias.
  • No remisión completa.
  • Edad >65 años.

Mientras que los factores de buen pronóstico son:
  • Remisión completa.
  • Actividad del FVIII >1 UI/dL.
  • Título de inhibidor <16 UB.

Si se logra remitir la enfermedad hay que llevar acabo un monitoreo clínico y por laboratorio debido al riesgo de recurrencia, ya que hasta el 20 % recae en los dos primeros años. Se realizarán revisiones mensuales los primeros seis meses, cada dos o tres meses los siguientes seis meses y cada seis meses durante el seguimiento por dos años. Para la HA asociada con el embarazo, la recurrencia en embarazos subsecuentes es baja. La recaída se manejará con el tratamiento inicial (2).


TRATAMIENTO


El tratamiento de la HA tiene dos objetivos:
  • Controlar la hemorragia si está presente o prevenir su aparición.
  • Erradicar el inhibidor.

El tratamiento debe instaurarse rápidamente ya que estos pacientes pueden llegar a presentar una alta mortalidad en caso contrario. Están contraindicados los procedimientos invasivos a menos que sea estrictamente necesario, y en caso de que no se pueda postergar instaurar tratamiento hemostático previo, esta opción reduce las hemorragias iatrógenas.

También es importante la prevención de traumatismos por parte del paciente y evitar analgésicos no esteroideos, así como informar al paciente de los síntomas tempranos de hemorragia para que pueda estar alerta. Que el paciente sea cociente de la importancia de buscar atención en caso de hemorragia no justificada.

No todos los pacientes necesitan tratamiento hemostático al diagnóstico, un ejemplo es si presenta equimosis extensas. Se tratará de erradicar el inhibidor de inmediato. Lo mismo ocurre con los pacientes con inhibidor y deficiencia funcional del FVIII:C. sin hemorragia.

Los enfermos que recibirán tratamiento hemostático inmediato son los que presenten riesgo hemorrágico alto o hemorragia clínica: muscular, genitourinaria, gastrointestinal, retroperitoneal, articular, pulmonar o del sistema nervioso central. Recibiendo este grupo tratamiento hemostático antes y después de someterse a un procedimiento invasivo mayor.

El tratamiento inicial de la hemorragia grave es con agentes de puenteo.

El CCPa contiene los factores II, VII, IX y Xa que puentean al FVIII para generar trombina. En pacientes con hemorragias crónicas y leves se usa profilácticamente la mitad de la dosis. El FVII activado recombinante (rFVIIa) permite puentear la hemostasia desde la vía extrínseca, evitando a la intrínseca. La evidencia del rFVIIa como primera línea de tratamiento en HA es grande, su eficacia llega al 100 %. La efectividad y seguridad es discretamente mayor con rFVIIa que con CCPa, pero mayor con ambos que con FVIII o desmopresina. No hay estudios que hagan preferible a uno u otro. Aunque se desconoce la duración óptima del tratamiento, puede mantenerse hasta controlar la hemorragia, y se recomiendan dosis adicionales para prevenir su reaparición. Finalmente, rFVIIa y CCPa pueden administrarse alternadamente en hemorragias graves resistentes si la monoterapia se administra a dosis y frecuencia máximas (2).


CONCLUSIÓN


El mayor problema con la HA es el diagnóstico tardío. Son muy importantes las estrategias de prevención, así como la educación de la población y de los médicos para concienciar de la enfermedad y aprender a identificarla, ya que una vez incluida en el diagnóstico diferencial, las pruebas para confirmarla son bastante sensibles. Otro problema es la falta de registros epidemiológicos. En cuento al tratamiento, la gran fragilidad del paciente, inmunodeprimido, supone un reto, por elevado riesgo de sepsis.


BIBLIOGRAFÍA


1.- Hemofilia adquirida: epidemiología, presentación clínica, diagnóstico y tratamiento. Medicina Clínica (Edición inglesa), Volumen 148, Número 7, 7 de abril de 2017, páginas 314-322.

2.- Gac. Méd. Méx vol.156 no.1 Ciudad de México ene./feb. 2020 Epub 26-Mayo- 2021.

3.- Medicina (B. Aires) vol.75 no.4 Ciudad Autónoma de Buenos Aires ago. 2015.

martes, 13 de febrero de 2024

Síndrome ICANS

Autora : Esmeralda López Santos 

4º Curso de Medicina grupo "C" (curso 2023-24)

Código de trabajo ; 2302-ELS


INTRODUCCIÓN


El síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS) consiste en un síndrome de neurotoxicidad asociado al tratamiento con células T de ingeniería de receptores antígenos quiméricos (terapia CAR-T). Es el segundo efecto secundario más frecuente del tratamiento con células CAR-T (1). Como su propio nombre indica, afecta al sistema nervioso de los pacientes. Por lo tanto, se trata de una grave complicación que puede ocurrir tras el tratamiento con terapia CAR-T, que es una forma de inmunoterapia utilizada en el tratamiento del cáncer. La neurotoxicidad generalmente ocurre aproximadamente una semana después del tratamiento, aunque también puede ocurrir más tarde (2). La incidencia y gravedad varía según el tipo de cáncer tratado, el tipo de terapia CAR-T utilizada y factores relacionados con el paciente. Por lo general, suele ser temporal.

En general, existe poca información al respecto de este tema, ya que la terapia CAR-T se ha implementado recientemente al tratamiento oncológico. Por lo tanto, falta mucho que investigar en cuanto a los efectos adversos que se pueden producir y cómo manejarlos.


EPIDEMIOLOGÍA


En pacientes tratados con terapia con células CAR-T, entre el 20% y el 70% desarrollan ICANS (3). La aparición del síndrome ICANS tras el tratamiento con terapia CAR-T está aumentando recientemente, ya que la terapia CAR-T se ha implementado y se usa bastante en el tratamiento del cáncer.

Por tanto, la epidemiología del síndrome ICANS está siendo investigada continuamente a medida que se obtienen más datos y experiencia clínica en el uso de la terapia CAR-T en diferentes enfermedades oncológicas.


ETIOLOGÍA Y FISIOPATOLOGÍA


La fisiopatología del síndrome ICANS es poco conocida a día de hoy, ya que existen pocos biomarcadores disponibles y su presentación clínica es inespecífica (4). Se han observado varios factores de riesgo para el desarrollo del síndrome ICANS: la carga tumoral y la intensidad del régimen de acondicionamiento antes del tratamiento, la presencia de comorbilidades y ciertos factores del paciente (edad, estado general, etc.).

Se piensa que algunos de los probables desencadenantes son: activación endotelial, coagulación intravascular diseminada, fuga capilar y permeabilidad de la barrera hematoencefálica, incluido un aumento de proteínas y células T en el LCR, y esta permeabilidad deja el LCR abierto a la infiltración de citoquinas (3).

· Liberación de citocinas: la terapia CAR-T puede provocar una rápida liberación de citocinas proinflamatorias (IL-6, TNF-alfa, IFN-gamma) como respuesta inmunitaria contra las células cancerosas. Esta liberación excesiva de citocinas puede producir una cascada inflamatoria que afecta al sistema nervioso central, contribuyendo a la aparición del síndrome ICANS.

· Disfunción de la barrera hematoencefálica: se piensa que la inflamación producida por la terapia CAR-T puede causar una disfunción temporal en la barrera hematoencefálica. Por lo tanto, esto puede llevar a que las citocinas y otros mediadores inflamatorios pasen al cerebro, lo que contribuye a los síntomas neurotóxicos.

· Expansión y activación de células T: la expansión y activación masiva de las células T modificadas genéticamente durante la terapia CAR-T también puede desempeñar un papel en la neurotoxicidad. Se ha sugerido que la interacción entre las células CAR-T y otras células inmunitarias puede desencadenar la liberación de mediadores inflamatorios y dañar directamente las células del sistema nervioso central.

En conclusión, sería interesante y bastante útil investigar más sobre estos y otros mecanismos con el fin de comprender mejor la etiología del síndrome ICANS y desarrollar estrategias más efectivas para prevenirlo y tratarlo.


CLÍNICA


La clínica del síndrome ICANS puede ser desde casos leves de confusión y cefalea hasta casos más graves que requieren cuidados intensivos y pueden poner en peligro la vida. La duración de los síntomas oscila entre 2 a 9 días, y típicamente se resuelven dentro de las 3-4 primeras semanas después de la infusión (4).

El síndrome ICANS puede tener una variedad de síntomas neurológicos. Algunos de los síntomas clínicos más frecuentes son:


  • Ansiedad.
  • Encefalopatía.
  • Confusión y delirio: cambios en el estado mental (desorientación, dificultad para concentrarse, alteraciones en la memoria, alucinaciones).
  • Alteraciones del habla: dificultades en la expresión verbal, incapacidad para hablar o comprender el habla (afasia).
  • Trastornos del movimiento: temblores, movimientos involuntarios, espasmos, contracciones musculares, debilidad muscular, dificultad para caminar, cambios en la escritura, pérdida de la coordinación, etc.
  • Alteraciones en la atención y la cognición: dificultades para mantener la atención, problemas de procesamiento de la información y cambios en el estado de alerta.
  • Otros síntomas neurológicos: dolores de cabeza intensos, mareos, visión borrosa, etc.
  • Convulsiones tónico-clónicas generalizadas, actividad epiléptica o coma: en casos más graves.


La encefalopatía y la afasia son los síntomas más frecuentes y específicos que caracterizan el ICANS (4).

Los síntomas de neurotoxicidad pueden resultar aparentemente muy graves, pero por lo general son completamente reversibles (2).

El reconocimiento precoz de las manifestaciones y la evaluación clínicas adecuadas son fundamentales para un manejo eficaz (con rápida intervención) del síndrome ICANS y para evitar complicaciones graves.


DIAGNÓSTICO


Es necesario hacer un diagnóstico diferencial con otras afectaciones del sistema nervioso. A continuación, adjunto una tabla del diagnóstico diferencial del síndrome ICANS (tabla 1) (4).


Tabla 1. Diagnóstico diferencial del síndrome ICANS (4)

El diagnóstico del síndrome ICANS consiste en una evaluación clínica centrada en los síntomas neurológicos del paciente, su historial médico y los hallazgos de pruebas complementarias.

  • Evaluación clínica: en primer lugar, hay que evaluar los síntomas del paciente, preguntando factores que hayan beneficiado su aparición. Además, es importante averiguar el grado de encefalopatía del paciente. Para ello se usa un sistema de puntuación con score, en concreto la Escala de encefalopatía asociada a células inmunoefectoras (ICE) (tabla 2) (4). Esta escala puntúa del 1 al 10, siendo 10 ausencia de alteración y 0 disminución severa del nivel de conciencia.


Tabla 2. Escala ICE (4)

  • Una vez evaluado el grado de encefalopatía, se evalúan el nivel de consciencia, los síntomas motores, las convulsiones y los signos de elevación de la presión cerebral y/o edema cerebral. Esto se evalúa mediante escalas según el consenso de la ASBMT (Sociedad Americana de Hematología y Trasplante de Médula Ósea) que cuantifican la gravedad de los síntomas.
  • Exploración neurológica: se puede realizar para evaluar la función cognitiva, el estado mental, el equilibrio, la coordinación y la fuerza muscular del paciente.
  • Pruebas complementarias (se usan sobre todo para realizar el diagnóstico diferencial): analítica sanguínea (niveles de citocinas, biomarcadores de inflamación y función renal y para descartar otras causas de los síntomas (infecciones o desequilibrios metabólicos)). También se recomienda realizar una punción lumbar para analizar el LCR (bioquímica, citología y estudio microbiológico vírico y bacteriano) cuando la situación clínica del paciente lo permita y valorando la presión intracraneal.
  • Electroencefalograma (EEG): puede resultar útil observar el patrón electroencefalográfico, ya que podemos encontrar episodios de descargas (sobre todo con un EEG continuo, pero es una herramienta que no se dispone en muchos centros).
  • Pruebas complementarias de neuroimagen: en algunos casos se pueden realizar resonancia magnética (RM) o tomografía computarizada (TC). Según el estado clínico se pide la RM o TC para descartar o confirmar otras causas de los síntomas y evaluar la presencia de edema cerebral difuso (complicación más grave del síndrome ICANS) u otras alteraciones.
  • Finalmente, si es necesario, el paciente puede ser evaluado por especialistas (neurólogos, etc.) dependiendo de la gravedad de los síntomas y la respuesta al tratamiento inicial.

Es importante destacar que el diagnóstico del síndrome ICANS es, sobre todo, clínico, ya que nos basamos en los síntomas neurológicos después de haber recibido tratamiento con terapia CAR-T y en la exclusión de otras causas posibles. Por lo tanto, es necesario un enfoque multidisciplinario y una atención especializada para un diagnóstico preciso y un manejo efectivo.


TRATAMIENTO Y PRONÓSTICO


Hoy en día, no disponemos de un tratamiento específico para el síndrome ICANS. El manejo del síndrome ICANS debe ser individualizado y adaptado a las necesidades de cada paciente. Generalmente implica la atención multidisciplinar y cercana del paciente para optimizar los resultados y disminuir el riesgo de complicaciones graves. A continuación, adjunto una figura en la que aparecen algunas de las recomendaciones según la ASBMT para el manejo de pacientes con síndrome ICANS (figura 1) teniendo en cuenta la escala ICE antes mencionada.


Figura 1. Recomendaciones de manejo basada en ASBMT (4)


  • Corticosteroides: es la base del tratamiento del síndrome ICANS. En pacientes con grados 1-3 se administra normalmente dexametasona (reducir la inflamación cerebral y aliviar los síntomas neurológicos). En pacientes con grado 4 se administran dosis altas de metilprednisolona. Los corticosteroides suelen mejorar la neurotoxicidad en muchos pacientes.
  • Tocilizumab (antirreceptor de interleucinas): se trata de un anticuerpo monoclonal humanizado que bloquea la interleucina-6 (IL-6).
  • Otros medicamentos inmunomoduladores (siltuximab, anakinra) en casos refractarios o persistentes de neurotoxicidad.
  • Cuidados de apoyo para mantener la hidratación, la nutrición y la función orgánica adecuadas. En casos graves, pueden requerir ingreso en una unidad de cuidados intensivos para monitorización y soporte vital.
  • Manejo sintomático: tratamiento para aliviar los síntomas específicos del síndrome ICANS (analgésicos para el dolor de cabeza, anticonvulsivos para las convulsiones y medicamentos para la ansiedad o la agitación).

En la figura 2 se resume el proceso de ingreso y seguimiento para pacientes en terapia con células CAR-T.


Figura 2. Proceso de ingreso y seguimiento para pacientes en terapia con células CAR-T (4)


En cuanto al pronóstico de los pacientes con síndrome ICANS, varía mucho entre pacientes según una variedad de factores: gravedad de los síntomas, la rapidez en el diagnóstico y en el tratamiento, la respuesta individual al tratamiento, complicaciones, recurrencia, impacto en la calidad de vida, etc. Por esto, como ya se ha mencionado, hay que individualizar el manejo de cada paciente con un enfoque multidisciplinar.

En conclusión, el síndrome ICANS consiste en un efecto adverso de la terapia CAR-T bastante grave. A pesar de esto, hoy en día no hay suficiente información al respecto, por lo que es necesario investigar más acerca del tema para entender mejor sus mecanismos y desarrollar tratamientos y estrategias alternativas más eficaces y adecuadas para tratarlo.


BIBLIOGRAFÍA


1. Cancer.Net [Internet]. 2018 [citado 31 de enero de 2024]. Efectos secundarios de la inmunoterapia. Disponible en: 
https://www.cancer.net/es/desplazarse-por-atencion-del-cancer/como-se-trata-el-canc er/inmunoterapia-y-vacunas/efectos-secundarios-de-la-inmunoterapia

2. Efectos Secundarios de la Terapia de Células CAR T | BMT Infonet [Internet]. [citado 31 de enero de 2024]. Disponible en:
https://bmtinfonet.org/es/transplant-article/efectos-secundarios-de-la-terapia-de-c%C3%A9lulas-car-t

3. Sterner RC, Sterner RM. Immune effector cell associated neurotoxicity syndrome in chimeric antigen receptor-T cell therapy. Front Immunol. 23 de agosto de 2022;13:879608.

4. Suarez Montero JC, Caballero Gonzalez AC, Martín Aguilar L, Mancebo Cortés J. Síndrome de neurotoxicidad asociada a células inmunoefectoras: un enfoque terapéutico en el paciente crítico. Med Intensiva. 1 de abril de 2022;46(4):201-12.


domingo, 11 de febrero de 2024

Púrpuras angiopáticas

Autora : Victoria González Prina

4º Curso de Medicina grupo "C" (Curso 2023-24)

Código de trabajo : 2301-VGP


GENERALIDADES


El síndrome purpúrico o púrpura es el resultado de una extravasación de hematíes en el espesor de la dermis. Según el aspecto que tenga puede ayudar a orientar el diagnóstico [1].

Las púrpuras angiopáticas son síndromes clínicos producidos por alteraciones estructurales o funcionales de la pared vascular y sus tejidos de sostén que incrementan el riesgo de padecer hemorragias, espontáneas o tras traumatismos leves. Pueden deberse a trastornos hereditarios, poco frecuentes, como Rendu-Osler-Weber y Ehlers-Danlos o adquiridos, más frecuentes, como Schönlein-Henoch [2].


ENFERMEDAD DE RENDU-OSLER-WEBER O TELANGIECTASIA HEMORRÁGICA HEREDITARIA


INTRODUCCIÓN


La telangiectasia hemorrágica hereditaria (THH) o enfermedad de Rendu-Osler-Weber es un desorden vascular congénito de herencia autosómica dominante. Se caracteriza clínicamente por la presencia de múltiples telangiectasias, síndrome anémico, hemorragias frecuentes (nasales, urinarias y en menor proporción digestivas y respiratorias) y comunicaciones arteriovenosas [3].

Estas malformaciones arteriovenosas pueden agrandarse con el tiempo y pueden sangrar o romperse, lo que a veces casusa complicaciones catastróficas [4].

EPIDEMIOLOGÍA


La prevalencia estimada es de 1:5000 – 1:8000, aproximadamente [5].

ETIOPATOGENIA


En cuanto a su causa, se han identificado diversos genes relacionados con la enfermedad en diversos loci asociados a diferentes cromosomas: brazo largo del cromosoma 9 (9q33-34), brazo corto del cromosoma 3 (3p22) y brazo largo del cromosoma 12(12q) [3].

Se trata, mencionado anteriormente, de una enfermedad de herencia autosómica dominante con penetrancia y expresión variable. Presenta tres genes principales asociados a la enfermedad:

- ENG (Endoglina): THH tipo 1.

- ACVRL1 (Receptor de serina / treonina-proteína cinasa R3), también conocido como ALK1): THH tipo 2.

- SMAD4 (gen supresor de tumores): variantes patogénicas se asocian a un síndrome de superposición de poliposis juvenil y THH (THPJ).

Estos tres genes THH están implicados en la regulación de la señal de TGF-β [3].

MANIFESTACIONES CLÍNICAS


La base de la sintomatología clínica de la HHT es debida a la formación irregular de vasos sanguíneos. Las lesiones típicas de la enfermedad se localizan sobre todo en los labios, los lóbulos de las orejas, los pulpejos de los dedos, las membranas mucosas, la nariz (donde se manifiestan típicamente como epistaxis) y el tracto gastrointestinal, en donde provoca hemorragias digestivas recurrentes que acaban originando un cuadro de anemia ferropénica crónica. Pero se trata en realidad de una enfermedad multisistémica con afectación de múltiples órganos [3].

Las telangiectasias en mucosa nasal y sangrado nasal son los síntomas más tempranos y comunes. El 95% de los pacientes afectados presentan epitaxis recurrente, que generalmente comienza a partir de los 12 años y se presenta con una frecuencia de 18 episodios por mes [6].

Típicamente se trataría de lesiones violáceas o rojo vino de distribución cutánea, aunque se pueden desarrollar arañas vasculares internas en el cerebro, los pulmones, la laringe, el tracto gastrointestinal, el hígado, la vejiga e incluso en la vagina. Se han descrito cuadros de insuficiencia hepática grave debida a las malformaciones arteriovenosas, con indicación de transplante hepático [3].

Destacan por su gravedad las manifestaciones neurológicas de este síndrome, que pueden complicar la evolución de la enfermedad hasta en el 10% de todos los casos. De entre ellas las más frecuentes son el infarto cerebral, la embolia arterial cerebral y, más raramente, el embolismo gaseoso durante accesos de hemoptisis [3].


Ilustración 1 - Telangiectasia en lóbulo derecho


Ilustración 2.- Telangiectasia en labio inferior


DIAGNÓSTICO


El diagnóstico inicial se basa en la presencia de signos clínicos compatibles junto con la historia familiar. El principal procedimiento para el diagnóstico de HHT es el examen clínico minucioso, valorando la presencia de telangiectasias en la cavidad oral y nasal. Para una evaluación sistémica es necesaria una ecocardiografía de contraste para descartar shunts pulmonares, TC, RM cerebral, auscultación y ecografía hepática [6].

Al menos debe presentar dos de los siguientes signos clínicos que se adjuntan en la siguiente tabla:

Datos diagnósticos del síndrome de Rendu-Osler-Weber


Tabla 1. Datos diagnósticos de THH [3], [5]


Un THH se considera definido cuando se presentan más de 3 criterios, “sospechosa” si hay 2 criterios e “improbable” si hay solo 1 criterio [5].

El diagnóstico debe confirmarse con la detección de variantes patogénicas en genes de THH [5]. Por ejemplo, para el diagnóstico molecular es necesario secuenciar las regiones codificantes completas de los genes ALK1 y ENG, a pesar de que sólo es posible diagnosticar HHT en el 70% de los casos, ya que se han detectado nuevas variaciones en secuencias de desconocida significancia clínica.

Como diagnóstico diferencial incluye las arañas vasculares de la cirrosis hepática, el síndrome de CREST [5], esclerosis sistémica cutánea limitada, angiodisplasias digestivas, AVM esporádicas asiladas en pulmones hígado y cerebro y otros síndromes por anomalías vasculares que causan AVM; telangiectasia hereditaria benigna, y otras casusas de epistaxis recurrente [7].

TRATAMIENTO


El principal procedimiento adoptado con estos pacientes es el tratamiento sintomático del sangrado oral y nasal, junto con la prevención de las posibles complicaciones, tales como hemorragia interna, pulmonar y cerebral por MAV [6].

A continuación, se adjunta tabla con las principales sintomatologías junto a su respectivo tratamiento:


Tabla 2; Sintomatología con tratamiento [5]


EVOLUCIÓN Y PRONÓSTICO


La esperanza de vida se reduce a pacientes no detectados. En pacientes controlados y en tratamiento para las AVM pulmonares, la esperanza de vida es comparable a la de la población general. Se ha descrito que puede existir riesgo de mortalidad relacionada con el embarazo, con un mayor riesgo para las mujeres con malformaciones arteriovenosas pulmonares [7].


SÍNDROME EHLERS-DANLOS TIPO VASCULAR


INTRODUCCIÓN


Es un trastorno grave poco frecuente del tejido conjuntivo genético que se caracteriza típicamente por la asociación de una fragilidad orgánica inesperada (rotura arterial/intestinal/uterina grave) [8].

Las personas que tienen el síndrome de Ehlers-Danlos vascular a menudo comparten rasgos faciales distintivos como nariz fina, labio superior delgado, lóbulos de las orejas pequeños, ojos prominentes y fácilmente propensas a hematomas. En las personas de piel clara, los vasos sanguíneos son muy visibles a través de la piel.

Puede debilitar la arteria más grande del corazón (aorta), así como las arterias que van a otras regiones del cuerpo. Además, puede debilitar las paredes del útero o del intestino grueso y generar rupturas [9].

EPIDEMIOLOGÍA


La prevalencia real del síndrome de Ehlers-Danlos vascular (SEDV) es desconocida debido al infradiagnóstico de las formas sintomáticas y más leves de la enfermedad. Las estimaciones oscilan entre 1/50.000 y 1/200.000 [8].

ETIOPATOGENIA


El trastorno está causado por mutaciones en el gen COL3A1 (2q32.2), que codifica las cadenas pro-alfa1 del procolágeno tipo III. La herencia es autosómica dominante [10].

MANIFESTACIONES CLÍNICAS


Los signos físicos típicos asociados son predominantemente cutáneos, como hematomas no relacionados con traumatismos, piel fina y translúcida predominantemente en la parte superior del torso y abdomen, con venas anormalmente visibles.

La cicatrización de heridas puede retrasarse y dar lugar a cicatrices papiráceas ensanchadas. En las extremidades, especialmente las manos, pueden aparecer prematuramente envejecidas (acrogeria).


Ilustración 3.- Manifestación cutánea del síndrome de Ehlers-Danlos vascular [16]


Por lo general, las complicaciones clínicas del SEDV se manifiestan al final de la adolescencia, más raramente en la infancia, y pueden repetirse a intervalos de tiempo impredecibles a lo largo de toda la vida adulta.

Las complicaciones más comunes son los accidentes arteriales que afectan a arterias de tamaño mediano, incluyendo disecciones, aneurismas, rotura arterial y fístulas arteriovenosas. Otras complicaciones son la rotura uterina grave o la rotura arterial en el período periparto [8].

DIAGNÓSTICO


El diagnóstico se sospecha en base a los signos físicos y a las complicaciones clínicas en los probandos, y requiere de la identificación de una variante patogénica en el gen COL3A1 mediante pruebas genéticas moleculares (pruebas de un solo gen o panel multigénico que incluya a COL3A1).

El principal diagnóstico diferencial incluye las otras formas del síndrome de Ehlers-Danlos, en particular el SED clásico (incluidas las variantes en COL3A1 que conducen a sustituciones de arginina por residuos de cisteína en el dominio de la triple hélice), SED cifoescoliótico y SED periodontal [8].

TRATAMIENTO


No tiene tratamiento específico, sino causal por lo que tiene como objetivo aliviar los síntomas y prevenir complicaciones graves [10].

EVOLUCIÓN Y PRONÓSTICO


El pronóstico es variable y depende en parte del tipo de variante patogénica de COL3A1. Existe una importante heterogeneidad intra- e interfamiliar en la edad de presentación de las complicaciones y en la esperanza de vida para la misma variante.
En general, los pacientes con el SEDV están expuestos a complicaciones orgánicas recurrentes, estimadas en una tasa de 1,6 eventos/5 años y 1,3 eventos/5 años para complicaciones arteriales.
La esperanza de vida general está disminuida a una mediana de 51 años, pero con un rango importante en la edad de supervivencia para pacientes individuales [8].


SÍNDROME DE SCHÖNLEIN-HENOCH O VASCULITIS POR IGA


INTRODUCCIÓN


La púrpura o síndrome de Schönlein-Henoch (PSH) se considera como la vasculitis más frecuente de la edad pediátrica y sindrómicamente sus caracteres más definitorios los constituyen la tríada de púrpura no trombocitopénica, afectación auricular (artritis o artralgias) y dolor abdominal, a lo que se añade en una proporción variable de enfermos la existencia de nefropatía [11].

Histológicamente, se caracteriza por lesiones capilares. Se trata de una vasculitis leucocitoclástica con depósito de IgA y complemento. La biopsia de piel de lesiones purpúricas demuestra la afectación de pequeños vasos (principalmente vénulas postcapilares) dentro de la dermis papilar. Los tipos de células predominantes dentro del infiltrado inflamatorio son los neutrófilos y los monocitos [5].

EPIDEMIOLOGÍA


La PSH es más común en varones (relación varón: mujer de 1,5:1) entre los 5 y 15 años de edad y parece más frecuente en Europa y Asia que en los EE.UU.

La incidencia de la PSH en la población pediátrica oscila entre el 0,02-0,1 y el 13,5/100.000. En los adultos se ha publicado una incidencia de 0,03-0,35/100.000. La PSH presenta un patrón estacional, siendo más frecuente en primavera e invierno y menos en verano [11].

ETIOPATOGENIA


La etiología es desconocida, aunque se cree que son más importantes los factores ambientales que los genéticos. La asociación familiar es rara. Como posibles factores desencadenantes se han implicado distintos agentes infecciosos, fármacos y, ocasionalmente, alimentos y tumores [11].

Con frecuencia se encuentra el antecedente de afección del tracto respiratorio superior por el estreptococo betahemolítico grupo A, Yersinia o Micoplasma (más raramente) o por virus (EB, varicela, parvovirus B-19, etc.). Otros desencadenantes pueden ser fármacos (penicilina, ampicilina, eritromicina, quinina), alimentos, exposición al frío o picaduras de insectos [12].

El principal mecanismo patogénico parece residir en la formación y depósito tisular de inmunocomplejos circulantes, que activarían el complemento con la formación de anafilotoxinas y del complejo de ataque de membrana C5b-9 (CAM). El daño tisular se debería por una parte a los polimorfonucleares atraídos por las anafilotoxinas, y por otra, a la acción directa del CAM. El hallazgo de polimorfonucleares en los vasos de los pacientes con PSH es un dato característico de la biopsia. Los valores en suero de C3 y C4 son normales; sin embargo, se detectan productos de activación del complemento como el C3a, C4a o CAM, que al relacionarse con los valores plasmáticos de creatinina y urea podrían tener un cierto valor como indicador de actividad de la PSH.

Una posible hipótesis sobre la patogenia de la PSH sería que diferentes alteraciones en la regulación de la síntesis de IgA permitirían la formación de inmunocomplejos con anticuerpos de tipo IgA en respuesta a distintos antígenos, siendo estos los responsables de la lesión tisular, especialmente endotelial [11].

MANIFESTACIONES CLÍNICAS


Las manifestaciones clásicas son la tétrada clásica; púrpura palpable, artralgias/artritis, dolor abdominal y enfermedad renal [5].

Manifestaciones cutáneas. El exantema palpable eritematoso violáceo de tipo urticarial aparece en el 80-100% de los casos. Simétrico, en miembros inferiores y nalgas preferentemente, puede afectar cara, tronco y extremidades superiores. excepcionalmente se afecta la cara. Estas lesiones pueden presentar peculiaridades según la edad de los pacientes, y así en los niños a veces son de tipo urticariforme y en los adultos pueden necrosarse. Suele reproducirse al iniciar la deambulación. En niños menores de dos años se puede encontrar angioedema de cara, cuero cabelludo, dorso de manos y pies [11], [12].


Ilustración 4.- Típica púrpura predominante en extremidades inferiores [17]


Ilustración 5.- Púrpura en extremidades superiores e inferiores [18]


Manifestaciones articulares. Artritis o artralgias, transitorias, no migratorias, presentes en un 80% de los casos. Las articulaciones más afectadas son los tobillos o rodillas. La inflamación es preferentemente periarticular y no deja deformidad permanente. Puede preceder al rash y ser la primera manifestación en un 25% de los casos. El edema de partes blandas de las extremidades inferiores, en ocasiones, conduce al diagnóstico erróneo de artritis de tobillo [5], [11], [12].

Manifestaciones gastrointestinales. El síntoma más frecuente es el dolor abdominal, cólico o “anginoso” (empeora tras la ingesta), presente en el 40-85% de los casos. Se asocia con vómitos, diarrea, rectorragias y melenas.

En general, es más frecuente la afectación del intestino delgado, especialmente de la segunda porción duodenal.

Se puede encontrar sangrado en heces en la mitad de los casos (macro o micro). El dolor abdominal se debe a la extravasación de sangre y líquidos dentro de la pared intestinal que puede llegar a ulcerarse, invaginarse (localización preferente ileo-ilial) o perforarse. También, aunque más infrecuentemente, puede haber una pancreatitis, un infarto intestinal o un hídrops vesical [11].

Manifestaciones renales. La nefritis es el principal factor pronóstico de la PSH. Pueden ir desde una hematuria aislada microscópica hasta la presencia de una glomerulonefritis rápidamente progresiva. La prevalencia varía entre 20 y 50%.

La nefropatía se produce en la mayor parte de los casos en los tres primeros meses del comienzo de la enfermedad. El espectro clínico es variado, manifestándose en un 90% de los casos sólo por microhematuria. Raramente puede asociarse oliguria, hipertensión arterial (HTA) y/o proteinuria, pudiendo originar un síndrome nefrítico y/o nefrótico. La persistencia de proteinuria en rango nefrótico es predictiva de eventual fallo renal. La afectación renal es dinámica y puede evolucionar con los años, incluso en ausencia de manifestaciones extrarrenales. Por tanto, en un paciente que ha tenido PSH, incluso sin afectación renal, parece razonable realizar controles de analítica urinaria durante unos 5 años.

Se puede clasificar la nefropatía de la PSH en:

  • 1. Lesiones glomerulares mínimas.
  • 2. Progresión mesangial (focal o difusa).
  • 3. Formación de semilunas inferiores al 50%.
  • 4. Formación de semilunas entre el 50 y 75%.
  • 5. Formación de semilunas superior al 75%.
  • 6. Glomerulonefritis pseudomesangiocapilar. Por inmunofluorescencia se observan depósitos de IgA en el mesangio del glomérulo [11], [12].

Otras manifestaciones clínicas. Otras manifestaciones menos frecuentes de la PSH incluyen el infarto de miocardio, pancreatitis, colecistitis alitiásica y alteraciones neuropsiquiátricas como cefalea, hematomas subdurales, hemorragias corticales, hemiparesia, convulsiones, mononeuritis múltiple y apatía o hiperactividad [11].

DIAGNÓSTICO


El diagnóstico tanto en la PSH pediátrica como en la adulta, es clínico. suele manifestarse principalmente por lesiones cutáneas en forma de púrpura palpable con una biopsia sugestiva de vasculitis leucocitoclástica.

El principal problema del diagnóstico diferencial se produce en los adultos, ya que, en los niños el diagnóstico de PSH puede resultar obvio y en muchas ocasiones no se realiza la biopsia cutánea. En cambio, en los adultos, el principal problema es si la PSH se acompaña de afectación sistémica [11].

El diagnóstico diferencial incluye otras causas de púrpura como la trombopenia, la hemopatía o algunas enfermedades infecciosas. En adultos, también debe considerarse la vasculitis asociada a ANCA, el lupus eritematoso sistémico y la crioglobulinemia mixta en el diagnóstico diferencial [13].

TRATAMIENTO


Este síndrome actualmente no presenta un tratamiento específico. El tratamiento es solo sintomático. Se aconseja reposo en cama los primeros días. Los AINE se emplean para aliviar las molestias articulares. Sin embargo, debido a la posible afectación digestiva o renal de enfermos con problemas reumatoideos, puede ser preferible emplear corticoides a dosis bajas (dosis de 1-2 mg/kg ) en lugar de AINE. También se utiliza corticoides a dosis bajas en casos de intenso dolor abdominal o hemorragia intestinal y si aparece vasculitis en SNC, afectación testicular o hemorragia pulmonar.

En los casos refractarios a esteroides o que precisen dosis altas, se pueden ensayar otros agentes como la azatioprina, danazol o tratamiento con plasmaféresis [11].

EVOLUCIÓN Y PRONÓSTICO


En general, el pronóstico depende de la existencia o no de afectación renal. La mayoría de los pacientes con PSH, especialmente los niños, presentan un curso benigno y no precisan tratamiento. Un 33% de los enfermos pueden sufrir varios brotes.

Los factores de mal pronóstico una vez establecida la nefropatía, son la gravedad del cuadro clínico renal inicial (insuficiencia renal, síndrome nefrótico y/o nefrítico) y la presencia de semilunas y de esclerosis en la biopsia renal [11].


BIBLIOGRAFÍA


[1] P. Berbis, “Púrpuras,” Elsevier, vol. 9, no. 1, pp. 1–12, 2007.

[2] A. Moretó Quintana, C. Sierra Aisa, G. Iruin Irulegui, X. Martín Martitegui, and J.C. García-Ruiz, “Enfermedades de la hemostasia primaria. Púrpuras vasculares. Enfermedades de las plaquetas,” Elsevier, vol. 12, no. 22, pp. 1267–1274, Nov. 2016.

[3] “Telangiectasia hemorrágica hereditaria o síndrome de Rendu-Osler-Weber como causa de metrorragia posparto.” Accessed: Feb. 05, 2024. [Online]. Available: https://www.elsevier.es/es-revista-clinica-e-investigacion-ginecologia-obstetricia-7-articulo-telangiectasia-hemorragica-hereditaria-o-sindrome-S0210573X04773116

[4] “Telangiectasia hemorrágica hereditaria - Síntomas y causas - Mayo Clinic.” Accessed: Jan. 05, 2024. [Online]. Available: https://www.mayoclinic.org/es/diseases-conditions/hht/symptoms-causes/syc-20351135

[5] J. Ramón González-Porras and J. María Bastida, “Manual Práctico de Hematología Clínica 5.2. Púrpuras angiopáticas.” Accessed: Feb. 05, 2024. [Online]. Available: https://www.manual-hematologia.com/capitulos/

[6] D. M. Cosola, L. L. Muzio, and C. A. de Albornoz, “Síndrome de Rendu-Osler-Weber o Telangiectasia Hemorrágica Hereditaria (HHT): Descripción de dos casos y revisión de la literatura.” Accessed: Feb. 05, 2024. [Online]. Available: https://scielo.isciii.es/scielo.php?script=sci_arttext&pid=S0213-12852005000600003

[7] F. Robert, A. Desroches-Castan, S. Bailly, S. Dupuis-Girod, and J. J. Feige, “Future treatments for hereditary hemorrhagic telangiectasia,” Orphanet J Rare Dis, vol. 15, no. 1, Jan. 2020, doi: 10.1186/S13023-019-1281-4.

[8] “Orphanet: Síndrome de Ehlers Danlos vascular.” Accessed: Jan. 06, 2024. [Online]. Available: https://www.orpha.net/consor/cgi-bin/OC_Exp.php?Lng=ES&Expert=286

[9] Mayo Clinic, “Síndrome de Ehlers-Danlos,” Síndrome de Ehlers-Danlos. Accessed: Feb. 05, 2024. [Online]. Available: https://www.mayoclinic.org/es/diseases-conditions/ehlers-danlos-syndrome/symptoms-causes/syc-20362125#:~:text=Las%20personas%20con%20el%20s%C3%ADndrome,lo%20suficientemente%20fuerte%20para%20resistirla.

[10] National Center for Advancing Translational Sciences and Genetic and Rare Diseases Information Center, “Síndrome de Ehlers-Danlos tipo vascular,” Síndrome de Ehlers-Danlos tipo vascular . Accessed: Feb. 05, 2024. [Online]. Available: https://rarediseases.info.nih.gov/espanol/13352/sindrome-de-ehlers-danlos-tipo-vascular

[11] “Síndrome de Schöenlein-Henoch | Revista Española de Reumatología.” Accessed: Jan. 06, 2024. [Online]. Available: https://www.elsevier.es/es-revista-revista-espanola-reumatologia-29-articulo-sindrome-schoenlein-henoch-8881

[12] “Púrpura de Schönlein-Henoch, Asociación Española de Pedriatría”, Accessed: Feb. 05, 2024. [Online]. Available: https://www.aeped.es/sites/default/files/documentos/13-purpura-SH.pdf

[13] “Orphanet: Henoch Schonlein Purpura.” Accessed: Jan. 06, 2024. [Online]. Available: https://www.orpha.net/consor/cgi-bin/Disease_Search.php?lng=ES&data_id=749&Krankheiten=Henoch-Schonlein-Purpura&title=Henoch-Schonlein-Purpura&search=Disease_Search_Simple

[14] D. J. Kuter, “Síntomas y signos de la telangiectasia hemorrágica hereditaria,” Manual MSD. Accessed: Feb. 05, 2024. [Online]. 
Available: https://www.msdmanuals.com/es/hogar/trastornos-de-la-sangre/hemorragia-debida-a-vasos-sangu%C3%ADneos-anormales/telangiectasia-hemorr%C3%A1gica-hereditaria-thh

[15] “Enfermedad de Rendu-Osler-Weber - Wikipedia, la enciclopedia libre.” Accessed: Jan. 10, 2024. [Online]. Available: https://es.wikipedia.org/wiki/Enfermedad_de_Rendu-Osler-Weber

[16] “Vascular Ehlers-Danlos Syndrome.” Accessed: Jan. 11, 2024. [Online]. Available: https://franklincardiovascular.com/vascular-ehlers-danlos-syndrome/

[17] S. Borlán Fernández, “Vasculitis por IgA (púrpura de Schönlein-Henoch)”, Accessed: Jan. 11, 2024. [Online]. 
Available: https://www.aeped.es/sites/default/files/documentos/20_vasculitis_iga.pdf

[18] “Púrpura de Schönlein-Henoch | EnFamilia.” Accessed: Jan. 16, 2024. [Online]. Available: https://enfamilia.aeped.es/temas-salud/purpura-schonlein-henoch