lunes, 3 de julio de 2023

Fisiopatología molecular de los síndromes mieloproliferativos

Autora : Lucía Vega

4º Curso de Medicina grupo "D" (Curso 2022/23)

Código de trabajo : 2215-LVE


INTRODUCCIÓN


Los síndromes mieloproliferativos (SMP) o neoplasias mieloproliferativas (NMP) son un conjunto de entidades de curso inicialmente crónico que se caracteriza por la proliferación de una o más líneas celulares mieloides (hematíes, células granulomonocíticas y/o plaquetas), como consecuencia de una alteración clonal que afecta a la célula stem hematopoyética.

Estas entidades están caracterizadas por una médula ósea hipercelular con una maduración efectiva de los progenitores hematopoyéticos y un incremento del número de granulocitos, glóbulos rojos y/o plaquetas en sangre periférica. 

Su estudio se divide entre NMP con presencia de translocación t(9;22) o bien llamadas Neoplasias Mieloproliferativas Filadelfia y en NMP Clásicas que incluyen las NMP sin presencia de la translocación t(9;22) más frecuentes, la Policitemia Vera (PV), la Trombocitemia Esencial (TE) y la Mielofibrosis Primaria (MFP), las cuales comparten ciertas características clínicas, analíticas y moleculares. 


Neoplasias Mieloproliferativas Filadelfia POSITIVAS

Leucemia mieloide crónica 


La característica fundamental de la LMC es la presencia del Cromosoma Filadelfia, una t(9;22) que da lugar a la proteína de fusión BCR-ABL. El análisis citogenético generalmente revela la presencia de un cromosoma marcador característico, el cromosoma Philadelphia (Ph1). Este rearreglo cromosómico genera el gen de fusión BCR-ABL1, el cual se transcribe y traduce a una proteína oncogénica Bcr/Abl1 p210 con elevada actividad tirosina kinasa (TK), que produce diversarsas rutas de señalización que aumentan la proliferación, reducen la apoptosis y producen inestabilidad genética (1). 

Alrededor del 90% de los pacientes con LMC exhiben el cromosoma Ph1 que se clasifican en dos subgrupos, basados en el análisis citogenético: Ph1 variante simple, donde el cromosoma 22 se transloca con un cromosoma diferente del 9, t(22;V), y los Ph1 variante compleja, donde los cromosomas 9 y 22 están involucrados en rearreglos a uno o más cromosomas adicionales, t(9;22;V) 

Han sido propuestas dos vías diferentes para explicar la génesis de los Ph1 variantes (1). 

1) Mecanismo que involucra una etapa única: El primero corresponde a un suceso único de rearreglos donde ocurre una rotura simultánea de al menos 3 cromosomas diferentes, seguida de la reunión recíproca de los segmentos implicados.

2) Mecanismo que involucra dos etapas: implica que, en un primer evento tiene lugar la translocación clásica t(9;22) la que es seguida de un segundo evento de translocación con un tercer cromosoma. 


Figura 1. Translocación recíproca entre los cromosomas 9 y 22 


NMP sin presencia de la translocación t(9;22)


A continuación se describen cada una de estas patologías y su alteración genética más relevante: 

- La Policitemia Vera o Policitemia Rubra Vera es una NMP caracterizada por un incremento en la producción de glóbulos rojos independiente de los mecanismos que regulan normalmente la eritropoyesis. La alteración genética más relevante en la etiopatogenia de la enfermedad son las mutaciones en el gen JAK2, estando presente la V617F en un 95% de los pacientes y las mutaciones en el exón 12 en otro 3% de los casos (2). 

- Trombocitemia Esencial o Trombocitemia Idiopática: es una NMP que afecta primariamente a la línea megacariocítica. Dado que no se conoce un marcador biológico ni genético específico de la TE, para su diagnóstico deben excluirse otras NMP así como causas reactivas de trombocitosis (infecciones, inflamación, etc).Las alteraciones moleculares más importantes en la etiopatogenia de la enfermedad afectan a la ruta de señalización de citoquinas, estando presentes la mutación V617F de JAK2 en aproximadamente un 50-60% de los casos, mutaciones tipo inserción o deleción en el gen CALR en un 30% y mutaciones W515K/L en MPL en un 3% de los casos(2). Estas mutaciones activan rutas de señalización que causan una trombocitosis en sangre periférica y un incremento del número de megacariocitos en la médula ósea además de ser responsables en última instancia de la clínica del paciente(2). Aquellos casos de TE que no presentan ninguna de las llamadas mutaciones canónicas se denominan Trombocitemias Esenciales Triple Negativas (TE-TN, aproximadamente un 10% de los casos) (2). 

- Mielofibrosis Primaria, también llamada Metaplasia Mieloide Agnogénica o Mielofibrosis Idiopática: es la más infrecuente de las NMP Filadelfia Negativas Clásicas. Se caracteriza por un aumento de proliferación en la médula ósea, destacando la de megacariocitos anormales y serie granulocítica , el rasgo distintivo de esta entidad es el depósito de tejido fibroso en la médula ósea que acarrea una insuficiencia medular progresiva con hematopoyesis extramedular y esplenomegalia. En cuanto a sus alteraciones moleculares más relevantes, sus mutaciones driver son las mismas que las descritas en TE (60% JAK2 V617F, 30% CALR, 8% MPL y 12% Triples Negativas) aunque, como veremos en la siguiente sección, la MFP presenta mayor número de alteraciones citogenéticas y moleculares 

Como sabemos, la etiopatogenia de los SMP son múltiples factores, desde la edad, hasta lo genético, que realmente es lo más importante como resultado de su compleja fisiopatología en la que se reconocen desde fenómenos de disregulación epigenética a profundas alteraciones mutacionales que llevan a la transformación de la célula madre hematopoyética y la aparición de la enfermedad (4). El desarrollo de las técnicas citogenéticas y de secuenciación ha permitido el descubrimiento de numerosas mutaciones recurrentes en todas las neoplasias mieloides. Sin embargo, sólo unas pocas se asocian sólo a una entidad o grupo de entidades. 

Por tanto, se puede estudiar con las siguiente clasificación: Mutaciones driver (conductoras) de NMP y otras Mutaciones presentes en NMP (4). 


Mutaciones driver de NMP


Podemos definir las mutaciones driver o conductoras como aquellas que son capaces de mediar la transformación neoplásica de una célula, en el caso de las NMP, la célula madre hematopoyética. En el caso de las NMP, estas mutaciones alteran la ruta de señalización de receptores de citoquinas siendo los genes afectados, por orden de frecuencia, JAK2, CALR y MPL. 


JAK2 La Cinasa Janus 2 ( JAK2)

Pertenece a la familia de cinasas JAK. Esta familia puede considerarse como la parte catalítica de los receptores de citoquinas hematopoyéticas ya que las proteínas JAK se encuentran constitutivamente unidas a ellos, además tienen siete dominios homólogos (JH1-7), que cinasa catalítico (JH1) y un dominio pseudocinasa catalíticamente inactivo (JH2)(3). El receptor de eritropoyetina (EPOR), el de trombopoyetina (MPL o TPOR) y el receptor del factor estimulante de crecimiento de colonias granulocíticas (G CSF) funcionan en parte a través de JAK. De una manera sencilla, la unión de la citoquina correspondiente cambia la conformación de los receptores y estos activan JAK2 mediante transfosforilación. JAK2 activado fosforila y activa a su vez moléculas de señalización como los factores de transcripción STAT. Una vez activados, los factores STAT se dimerizan y translocan al núcleo dónde modifican la transcripción de numerosos genes y activan rutas de proliferación y supervivencia. En 2005 se describió la mutación V617F en JAK2 en un 70% de las NMP: un 95% de las PV y entre un 50 y un 60% de las TE y MFP 36–38%. Esta mutación se debe a un cambio de G por T en el nucleótido 1849 del exón 14 de JAK2 lo que conlleva un cambio de valina por fenilalanina en el dominio JH2 (pseudocinasa) de JAK2, el cual tiene una función autoinhibitoria similar al dominio yuxtamembrana de las tirosina quinasas receptoras y que la valina 617 tiene un papel importante en la mediación de la autoinhibición de la quinasa JAK2 (5). La sustitución de valina por fenilalanina en el codón 617 podría anular la autoinhibición y dar lugar a una actividad cinasa constitutiva (6) 


Figura 2. Estructura de JAK2, mostrando (1) los diagramas de cintas de los dominios JH1 y JH2, (2) el asa de activación de JH1 en dos posibles conformaciones; la activa (estado activado) y la inactiva (estado no activado), y (3) con un círculo, el sitio de interacción de JH2 y del dominio de activación de JH1, junto con el emplazamiento de Val 617. 


Un par de años después de la descripción de la mutación V617F se descubrió que mutaciones en el exón 12 de JAK2 están presentes en la práctica totalidad de PV V617F negativas siendo excepcionales en TE o MFP. Estas mutaciones suelen ser inserciones o deleciones sin pérdida del marco de lectura en torno a la Lisina. Aunque el mecanismo de acción exacto de estas mutaciones no se conoce, sí se sabe que acarrean una activación constitutiva de los STATs y otras moléculas como MAPK y la fosfatidilinositol 3 cinasa (PI3K)-AKT Esto hace que se produzca una proliferación celular independiente de citoquinas que conlleva la transformación de la célula madre hematopoyética (6). 


Figura 3. Mecanismo de activación de la actividad cinasa de JAK2 por mutaciones en la vía de señalización de JAK2. (A) Los ligandos de citoquinas se unen normalmente a los receptores de citoquinas. (B) JAK2 mutante (quinasas mutantes V617F y JAK2 exón 12) conducen a la activación independiente del ligando de las vías de señalización descendentes. (C) Los receptores de trombopoyetina mutantes MPLW515L/K son capaces de fosforilar JAK2 de tipo salvaje en ausencia de trombopoyetina. 


CALR

La calreticulina, al contrario que JAK2, no es una molécula de señalización sino una chaperona habitualmente situada en el retículo endoplásmico. En 2013 se descubrió que mutaciones frameshift (con cambio de marco de lectura) en esta proteína estaban presentes en un 50-60% de las TE y hasta un 75% de las MFP JAK2 negativas. Las dos mutaciones más frecuentes son la tipo 1 que consiste en una deleción de 52 pares de bases (o.L367fs*46) y la tipo 2 consistente en una inserción de 5 pares de bases (p.K385fs*47). Estas deleciones e inserciones afectan al exón 9 de CALR que incluye el motivo KDEL responsable de su anclaje al retículo endoplásmico y además aportan una nueva secuencia a la proteína con una mayor cantidad de cargas positivas. Esto hace que CALR se una a MPL (TPOR) en el retículo endoplásmico, facilitando su dimerización y activación además de su tráfico a la membrana citoplasmática donde MPL activado constitutivamente activa JAK2 promoviéndose la proliferación y producción de plaquetas (4, 7).


MPL

Las mutaciones en el gen MPL (virus de leucemia mieloproliferativa), que es el gen que codifica el receptor de la trombopoyetina (TPOR), están presentes en un 2-3% de los casos de TE y en aproximadamente un 5% de los casos de MFP. Las más frecuentes se encuentran en el codón 515, especialmente las mutaciones W515L y W515K, que son el cambio de un triptófano por otro aminoácido por leucina o una lisina, que se encuentra entre el dominio transmembrana y el citosólico. Se han descrito mutaciones en otros codones, destacando la S505N de localización en transmembrana. Las mutaciones en el codón 515 permiten la activación del receptor independiente de trombopoyetina y la mutación S505N estabiliza el dímero de TPOR. En cualquier caso, todas ellas activan de forma constitutiva la ruta de señalización que incrementa la proliferación de megacariocitos. 


Figura 4. Algoritmo diagnóstico molecular para NMP no philadelphia 


BIBLIOGRAFÍA


1. Quesada Dorta, Marlene, Pantaleón Florido, Gretta, Bello Álvarez, Daisy, Casanueva Calero, Karina, & Carnot Uría, José. (2011). Resultados citogéneticos en pacientes con leucemia mieloide crónica. Revista Cubana de Medicina, 50(4), 341-347. Recuperado en 14 de junio de 2023, de http://scielo.sld.cu/scielo.php?script=sci_arttext&pid=S0034-75232011000400002&ln g=es&tlng=pt.

2. Rumi E, Cazzola M. Diagnosis, risk stratification, and response evaluation in classical myeloproliferative neoplasms. Blood. 2017;129(6):680–692.

3. Lens, Daniela, Muxi, Pablo, Brugnini, Andreína, Trías, Natalia, & Pierri, Silvia. (2007). Determinación de la mutación V617F del gen JAK2 en los síndromes mieloproliferativos crónicos en nuestro país: a propósito de un caso. Revista Médica del Uruguay, 23(2), 122-125. Recuperado en 14 de junio de 2023, de http://www.scielo.edu.uy/scielo.php?script=sci_arttext&pid=S1688-03902007000200 008&lng=es&tlng=es.

4. Carreño Gómez-Tarragona, Gonzalo (2021) Bases moleculares de las neoplasias mieloproliferativas crónicas filadelfia negativas.UNIVERSIDAD COMPLUTENSE DE MADRID FACULTAD DE MEDICINA

5. Lindauer K., Loerting T., Liedl K.R., and Kroemer R.T. (2001). Prediction of the structure of human Janus kinase 2 (JAK2) comprising the two carboxy-terminal domains reveals a mechanism for autoregulation.Protein Eng 14: 27-37.

6. Gari, Mamdooh. (2009). The Role of Janus Kinase 2 (JAK2) in the Pathologenesis of Myeloproliferative Disorders. Journal of King Abdulaziz University-Medical Sciences. 16. 10.4197/Med.16-1.1.

7. Nangalia J, Green AR. Myeloproliferative neoplasms: From origins to outcomes. Hematology. 2017;2017(1):470–479.


viernes, 23 de junio de 2023

Trombocitemia esencial


Autor : Alejandro Pastor Periago

4º Curso Medicina grupo "D" (Curso 2022/23)

Código de trabajo : 2216-APP


INTRODUCCION 


La trombocitemia esencial (TE) es una neoplasia mieloproliferativa Ph negativa caracterizada por trombocitosis persistente, hiperplasia megacariocítica en MO y tendencia a presentar complicaciones trombóticas y hemorrágicas (1). Fue descrita por primera vez por Epstein y Goedel en 1934. 


PATOGÉNESIS 


La patogenia de la TE es un trastorno de las stem cell clonales y, por tanto, el aumento de recuento de plaquetas es el resultado de una producción excesiva de plaquetas y no de una supervivencia prolongada de las mismas en sangre periférica. 

Aproximadamente el 85-90% de los pacientes con TE presenta alguna de tres mutaciones descritas previamente : V617F de JAK2 (55-60%), seguida de las mutaciones en el exón 9 de CALR (20-25%) y en el exón 10 (codones W515 y S505) de MPL (5%). El 10-15% serían las denominadas TE triple negativas (2,3). 

Estas mutaciones dan como resultado la regulación positiva de los genes de la vía JAK-STAT, lo que demuestra la importancia de esta vía en la patogénesis de la TE. Aproximadamente 60% de los pacientes tienen la mutación JAK2. CALR normalmente participa en la proliferación, diferenciación y apoptosis celular. La mutación CALR se produce debido a inserciones o deleciones (20-25%). Por último, el gen MPL está mutado a través de una mutación puntual y alrededor del 5% de los pacientes (2). 


EPIDEMIOLOGÍA 


Esta patología tiene una incidencia de 0.6-2.5/100.000 habitantes, siendo la neoplasia mieloproliferativa Ph-negativa más frecuente (2,4). 

Los pacientes presentan una edad media de 60 años, siendo el 20% menores de 40 años. La TE presenta un leve predominio femenino (1.6:1) (2).


CLÍNICA 


Por lo general, la TE se presenta como un hallazgo casual asintomático (50%). Otros presentan síntomas relacionados con la enfermedad como fatiga (80%), síntomas vasomotores como cefalea, eritromelalgia, acroparestesias, livedo reticularis, AIT (5), complicaciones vasculares (trombóticas arteriales > venosas) o hemorrágicas (2). La esplenomegalia, si está presente, suele ser leve (<5 cm ampliación). 


DIAGNÓSTICO 


El diagnóstico de TE se fundamenta en los criterios establecidos por la OMS de 2016 y se basa en características clínicas y de laboratorio (3). 

EVALUACION DIAGNÓSTICA


Anamnesis y exploración física: deben enfocarse hacia la identificación de posibles causas secundarias de trombocitosis, siendo las más frecuentes la ferropenia, los procesos inflamatorios o infecciosos, la hemorragia, la hemólisis, las neoplasias y la asplenia. 

Deberemos preguntar siempre sobre la existencia de antecedentes trombóticos o hemorrágicos personales y familiares, así como la presencia de factores de riesgo cardiovascular (hábito tabáquico, diabetes mellitus, hipertensión arterial e hipercolesterolemia). 

Es importante indagar sobre una posible historia familiar de neoplasia mieloproliferativa. 

Por último, debe recogerse información sobre posibles síntomas asociados a una neoplasia mieloproliferativa crónica (NMP), como manifestaciones microvasculares (parestesias, vértigo, cefalea, eritromelalgia, alteraciones visuales) o síntomas constitucionales. 

Laboratorio: incluye hemograma y extensión de sangre periférica: en la TE detectaremos un aumento del recuento plaquetario, siendo muy característica la anisotrombia (diferencias significativas de tamaño plaquetario). Bioquímica: con función hepática, renal y electrolitos, lactato deshidrogenasa (LDH), ácido úrico y estudio de hierro sérico. Es recomendable la determinación del factor von Willebrand en pacientes con trombocitosis> 1x10⁹/L para evaluar el riesgo de sangrado. 


Figura 1. Extensión de sangre periférica en TE. Anisotrombia.


Estudios moleculares: V617F de JAK2, CALR o MPL (5%). El 10-15% estaría compuesto por las denominadas TE triple negativas. En caso de ser triple negativo es recomendable la secuenciación mediante NGS de un panel de genes implicados en neoplasias mieloides por NGS. En algunos casos, puede ser preciso buscar el reordenamiento bcr-abl para descartar leucemia mieloide crónica.

Aspirado y biopsia medular: para descartar un síndrome mielodisplásico y cuantificar el porcentaje de blastos. La biopsia medular con tinción de hematoxilina-eosina y reticulina es fundamental para determinar el tipo concreto de NMP, en especial para poder distinguir la TE de la fase prefibrótica de la mielofibrosis primaria. 


Figura 2. Aspirado de MO en TE : hiperplasia megacariocítica 


CRITERIOS DIAGNÓSTICOS 


El diagnóstico de TE exige el cumplimiento de los cuatro criterios mayores o los tres primeros más el criterio menor. 

Criterios diagnósticos de la trombocitemia esencial según la OMS (2016) 

CRITERIOS MAYORES 
  1. Trombocitosis persistente > 450x109/L 
  2. BMO con predominio de megacariocitos maduros y de gran tamaño con núcleo hiperlobulado, sin incremento significativo o desviación a la izquierda de la granulopoyesis o eritropoyesis y muy infrecuente incremento de la reticulina (MF1) 
  3. No evidencia según los criterios diagnósticos de la OMS de PV, MF primaria, LMC, SMD u otra neoplasia mielodie. 
  4. Demostración de la mutación JAK2 V617F, CALR o MPL

CRITERIOS MENORES 
  1. Presencia de un marcador clonal ((mutaciones ASXL1, EZH2, TET2, IDH1/IDH2, SRSF2 o SRF3B1) y ausencia de causas de trombocitosis reactiva.

ESTRATIFICACIÓN DEL RIESGO 


Una vez establecido el diagnóstico, debemos estratificar el riesgo de la enfermedad para determinar el manejo del paciente. 

Debido a que el tratamiento actual de la TE tiene como objetivo disminuir el riesgo de trombosis, tradicionalmente la estratificación del riesgo en estos pacientes considera exclusivamente el riesgo trombótico, frente a otros que también aparecen en el transcurso de la enfermedad como el riesgo de sangrado, el de progresión a mielofibrosis o el de transformación leucémica. 

Alto riesgo: 
  • Edad ≥60 años y/o 
  • Antecedentes de trombosis 

Bajo riesgo: 
  • Edad <60 años, y ausencia de historia de trombosis 

Un nuevo sistema de estratificación del riesgo en TE (International Prognostic Score for Essential Thrombocythemia, IPSET) se incluyen otros dos factores de riesgo adicionales: la mutación JAK2V617F y los factores de riesgo cardiovascular (FRCV), en concreto la hipertensión arterial, la diabetes y el tabaquismo activo. Aquí se categorizan en tres grupos (bajo, intermedio o alto riesgo) según la puntuación sea menor, igual o mayor a 2. 


Figura 3. Sistemas de estratificación de riesgo trombótico en TE. Extraído de Advances in Hematology. Volume 2020. (Click en la imagen para aumentar tamaño)


Finalmente, en una revisión del IPSET se ha propuesto la existencia de un grupo de muy bajo riesgo, definido por la ausencia de los 4 factores de riesgo incluidos en el IPSET, en el que la incidencia de trombosis es similar a la de la población general (6). 

En relación al riesgo de sangrado, aunque no existe una asociación clara entre recuento de plaquetas y la aparición de eventos vasculares, la trombocitosis extrema puede asociarse a una enfermedad de von Willebrand adquirida y, por tanto, a tendencia al sangrado (3). 


PRONÓSTICO 


La esperanza de vida es similar o escasamente reducida respecto a la población general. 

Aunque el pronóstico clínico en TE se centra en los riesgos vasculares, hay eventos tardíos más raros, como la transformación a Mielofibrosis (riesgo <10%). 

La progresión a mielodisplasia o leucemia mieloide aguda (AML) es rara con una incidencia de <5%. Sin embargo, un grupo de mutaciones adicionales (SH2B3, IDH2, SF3B1, U2AF1, EZH2, TP53) confieren un riesgo adverso, asociándose con menos supervivencia favorable libre de mielofibrosis, libre de leucemia o general (7). 

Además, se ha demostrado que la mutación JAK2 V617F aumenta de forma independiente el riesgo de eventos vasculares. 

Otros factores de riesgo de trombosis incluyen leucocitosis y niveles de reticulina en médula ósea en el momento del diagnóstico, aunque generalmente no se usan de forma aislada para decisiones de tratamiento. 

El riesgo de hemorragia mayor se ha asociado con leucocitosis y, más significativamente, con un alto recuento de plaquetas, lo que puede reflejar un Síndrome de von Willebrand adquirido. 


DIAGNOSTICO DIFERENCIAL 

  • Neoplasias mieloproliferativas Filadelfia negativas 
  • Síndromes mielodisplásicos con trombocitosis 
  • Trombocitosis secundarias o reactivas (ferropenia, esplenectomía, infecciones, inflamación crónica, cirugía, neoplasias asociadas…)


TRATAMIENTO 


El objetivo del tratamiento de la TE es prevenir las complicaciones trombóticas y hemorrágicas y aliviar los síntomas. Las opciones de tratamiento disponibles no son curativas y no han demostrado que prolonguen la supervivencia ni que prevengan la transformación a LMA o Mielofibrosis post TE. 

Pacientes de bajo riesgo: 

Los pacientes que carecen de los factores de alto riesgo por edad o eventos vasculares previos pueden entrar en los grupos de riesgo trombótico IPSET "muy bajo" o "bajo", según el estado de mutación de JAK2. 

Las recomendaciones actuales sugieren usar antiagregación con AAS (ácido acetil salicilíco) en pacientes JAK2 positivos, pero debe tenerse cuidado en aquellos con marcada trombocitosis (>1 x 10⁹/L). 

El AAS no está indicado en pacientes jóvenes con mutación CALR sin factores de riesgo cardiovascular; recomendaciones similares probablemente serían apropiadas para mutaciones de MPL y pacientes triple negativos (7). 

El AAS se administra en todos los pacientes de alto riesgo y en los de bajo riesgo JAK2 positivo para reducir la incidencia de eventos vasculares y síntomas vasomotores. 

Pacientes de alto riesgo: 

En los pacientes clasificados en grupos de riesgo trombótico IPSET "intermedio" y "alto" se recomienda administrar AAS en dosis bajas (AAS 100 mgr/d). También está indicado en pacientes con sintomatología microvascular y en pacientes de bajo riesgo JAK2+ y/o FRCV.

En pacientes de alto riesgo, se demostró que el citorreductor hidroxicarbamida (hidroxiurea, HYDREA®) reduce los eventos trombóticos y el objetivo es lograr un recuento de plaquetas en el rango normal. La hidroxicarbamida más AAS son útiles como terapia de primera línea para la mayoría de los pacientes con TE de alto riesgo. 

En los pacientes con un recuento de plaquetas >1.5x10⁹/l también procede tratamiento citorreductor dado el riesgo hemorrágico debido a la enfermedad de von Willebrand adquirida. En este caso no se debe administrar AAS hasta controlar el recuento de plaquetas.

En los pacientes con enfermedad triple negativa, en los que se ha informado una tasa trombótica baja, la decisión sobre la citorreducción es individualizada. 


Figura 4, Algoritmo terapéutico. 
Extraído de Manual práctico de hematología clínica 2022 
(Click en la imagen para aumentar tamaño)

OTROS TRATAMIENTOS


Anagrelide : Tratamiento de 2ª línea en caso de mal control plaquetario o efectos adversos con hidroxicarbamida y de primera línea en pacientes jóvenes. Tiene una toxicidad cardíaca significativa, sobre todo en pacientes ancianos, y se ha relacionado con tasas más altas de transformación a mielofibrosis, pero a diferencia de la hidroxicarbamida no tiene riesgo potencial de leucemia, cáncer de piel o úlceras en las piernas (6). 

Ropeginterferon alfa-2b (Interferon pegilado, BESREMI®): Tratamiento de elección en embarazo y/o pacientes jóvenes. Puede controlar el recuento de plaquetas y reducir el riesgo de complicaciones trombóticas. Aprobado para el tratamiento de PV y está siendo evaluado en ensayos clínicos para pacientes con TE (6,7). 

Busulfán : Tratamiento de 2ª línea en pacientes ancianos con úlcera maleolar por hidroxicarbamida. Puede lograr un buen control del recuento de plaquetas, pero solo se usa en pacientes con una esperanza de vida limitada debido a que no se ha aclarado totalmente su potencial leucemogénico a largo plazo (2). 


BIBLIOGRAFÍA


1. Ayalew Tefferi, Tiziano Barbui. Polycythemia Vera and essential thrombocythemia: 2021 update on diagnosis, risk-stratification and management. Am J Hematol. 2020;95:1599–1613 

2. A Álvarez Larrán, V. García-Gutiérrez. Trombocitemia esencial. En: Monserrat Rovira y Jaime Sanz. Manual práctico de hematología clínica. 7ª Edición. Editorial Antares; 2022. p 225-230 

3. A Álvarez Larrán, Gonzalo Carreño Gómez-Tarragona, Francisca Ferrer Martin. En: Juan Carlos Hernández Boluda, Alberto Álvarez Larrán. Manual de recomendaciones en neoplasias mieloproliferativas crónicas Filadelfia negativas. 3ª edición. Ed MFAR 2020.p 30-41 

4. A Álvarez Larrán, C. Besses Raebel. Trombocitemia esencial. En: José Mª Moraleda Jiménez. Pregrado de hematología. 4ª edición. Editorial Luzan 5; 2017. p 304- 310 

5. Ariel Kleman, MD, Arun K. Singavi, MD et al.. Current Challenges in the Management of Essential Thrombocythemia. Clinical Advances in Hematology & Oncology 2017; 15 (10) 

6. Mancuso S, Accurso V, Santoro M, Raso S, Contrino AD, Pérez A, Di Piazza F, Florena AM, Russo A, Siragusa S. The Essential Thrombocythemia, Thrombotic Risk Stratification, and Cardiovascular Risk Factors. Adv Hematol. 2020 Mar 27; 2020:9124821. 

7. Godfrey AL, Green AC, Harrison CN. Essential thrombocythemia. Challenges in clinical practice and future prospects.. Blood. 2023 Apr 20;141(16) 


jueves, 15 de junio de 2023

Enfermedad hemolítica perinatal

Autora : Andrea Córdoba Ruedas

4º Curso de Medicina grupo "D" (Curso 2022/23)

Código de trabajo : 2214-ACR


INTRODUCCIÓN


La enfermedad hemolítica perinatal (EHP) o del recién nacido, antes conocida como eritroblastosis fetal, es una afección del feto y el recién nacido que tiene lugar por el paso transplacentario de inmunoglobulinas específicas (IgG) de la madre contra los antígenos de los eritrocitos fetales, provocando anemia hemolítica (1).

Se denomina incompatibilidad sanguínea materno-fetal a la presencia de uno o más antígenos en los glóbulos rojos del feto que la madre no posee. Es entonces cuando se desencadena la respuesta inmune contra estos antígenos.

Hay varios antígenos que son capaces de desencadenar la respuesta inmunológica de la madre y causar EHP, siendo el más importante el antígeno ‘’D’’ del sistema Rh (2).


ETIOLOGÍA


Los mecanismos por los que se puede producir la inmunización de la madre pueden ser:
  • Por transfusiones.
  • Por drogadicción endovenosa.
  • Por parto, aborto, embarazo ectópico, amniocentesis, biopsia corial, traumas abdominales…
  • Durante el embarazo, debido a pequeñas hemorragias placentarias que hacen que los eritrocitos fetales entren a la circulación de la madre.

Para que se desarrolle la enfermedad deben cumplirse varias condiciones: en primer lugar, la madre tiene que ser capaz de desarrollar una respuesta inmune contra el antígeno del glóbulo rojo del feto. El anticuerpo materno producido tiene que ser capaz de atravesar la barrera placentaria y alcanzar la circulación fetal. Además, este anticuerpo debe ser específico para el antígeno del feto, y el eritrocito del feto debe poseer el antígeno. Finalmente, el anticuerpo debe ser una gammaglobulina capaz de provocar la aglutinación y hemólisis de los glóbulos rojos fetales.

En resumen, tiene lugar una inmunización de la madre frente a antígenos que ella no posee, pero que se expresan en los eritrocitos fetales, heredados del padre.

Los primeros anticuerpos generados en la madre, como en toda inmunización primaria, son de tipo IgM, los cuales no atraviesan la placenta. Si vuelve a haber una hemorragia, o durante el parto, se sintetizarán anticuerpos IgG que son capaces de atravesar la barrera fetoplacentaria y de inducir hemólisis durante el embarazo o en el siguiente (3).


DIAGNÓSTICO Y EVALUACIÓN INICIAL


Para el diagnóstico de la enfermedad, en primer lugar, realizaremos a todas las embarazadas una anamnesis exhaustiva, incidiendo sobre antecedentes transfusionales, embarazos previos, abortos, inseminación artificial, inmunoprofilaxis y antecedentes de fetos o neonatos afectados por EHP. Posteriormente pasaremos a realizar controles inmunohematológicos, determinando el grupo sanguíneo, Rh, e investigando, en general, los anticuerpos irregulares de la madre mediante el test de Coombs indirecto (escrutinio de anticuerpos irregulares). Esto debemos hacerlo en todas las embarazadas, no solo en Rh negativas, ya que existen otros sistemas de interés clínico (2).

También podemos determinar el grupo ABO y Rh de la pareja en caso de que sea posible. Si el padre es homocigoto, todos los fetos serán Rh (+). Si es heterocigoto, solo lo serán el 50%.

Por otro lado, podemos conocer el Rh fetal gracias a amplificación por PCR en partículas de ADN fetal que se extraen del plasma materno, evitando procedimientos invasivos que puedan perjudicar al feto y/o a la madre.

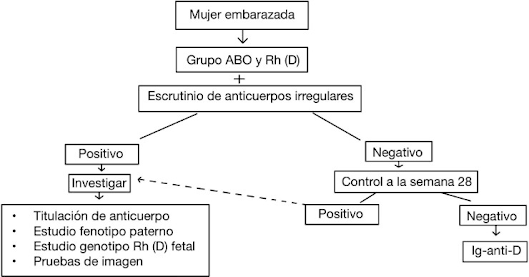
Si la investigación de anticuerpos es positiva, debemos identificar el anticuerpo y realizar una titulación del mismo. Debemos investigar si este se asocia a enfermedad hemolítica, ya que, por ejemplo, en el sistema Lewis es muy frecuente la incompatibilidad, pero no tiene significación clínica porque los anticuerpos, al tratarse de IgM, no atraviesan la placenta.


        Figura 1. Algoritmo de investigación de anticuerpos
 irregulares en mujeres gestantes


En caso de significación clínica, como es el caso del sistema Rh, debemos realizar:
  • Test de Coombs indirecto: es la prueba principal a realizar al inicio del embarazo, independientemente del Rh de la madre. Esta prueba sirve para detectar a pacientes con anticuerpos anti-D y otros anticuerpos irregulares. Mediante esta prueba se detecta la presencia de IgG. En las madres que se han sensibilizado durante el embarazo existe buena correlación entre títulos bajos <1/16 y enfermedad leve. A partir de títulos ≥1/16 encontraremos EHP grave (4).
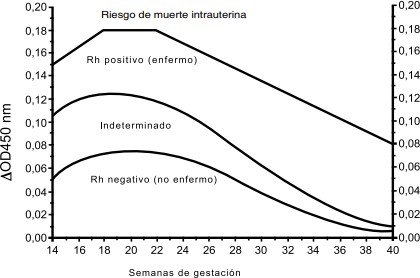
  • Espectrofotometría de bilirrubina en líquido amniótico: el pigmento presente en el líquido amniótico que le da una tonalidad amarilla es bilirrubina indirecta. Es posible cuantificarla y se correlaciona inversamente con el hematocrito del feto. La medición se hace por espectrofotometría, y se confecciona una curva (curva de Liley) que permite el manejo de la enfermedad sobre la semana 28 de embarazo. Hoy en día no se suele utilizar por su imprecisión antes de la semana 26. Además, esta técnica requiere obtener líquido amniótico por amniocentesis, que se realiza guiada por ultrasonidos, evitando el paso transplacentario, que supone un riesgo. Los resultados se pueden alterar por contaminación con sangre materna o fetal, y por exposición a la luz de la muestra. En esta curva encontramos tres zonas, una de ellas (la zona B) dividida en dos. Relaciona la condición del feto con los niveles de hemoglobina:


Figura 2. Tabla de zonas de la curva de Liley (espectrofotometría en líquido amniótico)


Figura 3. Espectofotometría de bilirrubina en líquido amniótico y curva de Liley (1).


Posteriormente, Queenan publicó otra curva que delimita cuatro zonas: primera zona con fetos Rh (-) no afectados por EHP, segunda zona con fetos en estado indeterminado, tercera zona con fetos Rh (+) afectados por la enfermedad, y cuarta zona con fetos en riesgo de muerte intrauterina.


Figura 4. Curva de Queenan (1).


  • Ecografía: es imprescindible para el manejo de la EHP. Con ella podemos diagnosticar la edad gestacional, realizar transfusiones intrauterinas, amniocentesis guiadas… Además, una vez establecida la enfermedad, podemos evaluar si hay signos tempranos de hidrops.
  • Velocimetría Doppler de la arteria cerebral media (ACM): La velocidad en este vaso sanguíneo aumenta cuando cae el hematocrito ya que disminuye la viscosidad de la sangre y hay un hiperdinamismo de la circulación del feto. Las ventajas de esta técnica son que se trata de un procedimiento no invasivo, precoz y sensible.
  • Cordocentesis o funiculocentesis: lo ideal para conocer los niveles de hemoglobina del feto es obtener sangre del feto. Es la prueba de elección cuando se necesita saber los niveles de anemia fetal. Para ello se identifica el cordón umbilical del feto y se aspira la sangre por medio de una jeringa. El sitio ideal para realizarla es la vena umbilical en la placenta.


EVALUACIÓN Y TRATAMIENTO DEL FETO


La intervención del obstetra comenzará a partir de la semana 20 de gestación, excepto en casos excepcionales de gestantes altamente sensibilizadas y con antecedentes de EHP grave. El objetivo es evitar la evolución de la enfermedad y la muerte del feto (2) (3).

Si se ha establecido la enfermedad, podemos encontrar en el feto una serie de hallazgos patológicos:
  • Hemólisis y anemia (problema clave).
  • Eritropoyesis extramedular, fundamentalmente en el hígado.
  • Hipertensión portal y ascitis.
  • También puede aparecer insuficiencia cardíaca, hipoalbuminemia, hipoxia...

Todo esto dará lugar a una acumulación de agua en el feto denominada hidropesía o hidrops. Suele estar precedida de edema placentario y polihidramnios (acumulación excesiva de líquido amniótico). La clave es controlar el proceso antes de que aparezca la hidropesía.


Figura 5. Embrión hidrópico de 12 semanas (5).


En caso de que la enfermedad esté establecida, podemos tratar a la madre con recambios plasmáticos y usar gammaglobulinas endovenosas antes de la semana 20 de gestación previo a la realización de las transfusiones intraútero.

La transfusión intraútero transperitoneal o vía intravascular es el tratamiento de elección cuando encontramos una anemia fetal grave antes de la semana 32. Las transfusiones están indicadas siempre y cuando el feto tenga menos de 32 semanas y el hematocrito de este sea <30%. El volumen a transfundir depende de la volemia calculada, del nivel de anemia o según el pico sistólico de la ACM.

Además, en casos severos, se pueden administrar corticoides para conseguir la maduración pulmonar. Este tratamiento debe iniciarse en la semana 28. Una vez que los pulmones sean maduros, y dependiendo de la gravedad de cada caso, se procederá a la terminación del embarazo mediante cesárea. Lo ideal es realizarla sobre la semana 37.


MANEJO DEL RECIÉN NACIDO

 
Lo primero que el pediatra debe realizar es la evaluación de la historia perinatal. Cuando se consigue estabilizar al RN en el paritorio, se realiza una valoración clínica en la UCI. Debemos valorar el grado de hidropesía, anemia, hepatomegalia, esplenomegalia, púrpura, prematuridad… Además, como a todo RN, se realizará el grupo ABO, Rh y un test de Coombs directo, así como un hemograma, una determinación de bilirrubina, proteínas y albúmina (6). 

El tratamiento depende de la gravedad de la enfermedad, que a su vez depende de la cantidad de IgG maternos (valorada mediante la titulación de anticuerpos), la afinidad de estos por los antígenos en los glóbulos rojos del feto, y la habilidad del feto para compensar la anemia sin desarrollar hidrops.


Figura 6. Tabla de severidad de la enfermedad hemolítica perinatal


  • En la enfermedad leve los RN no requieren tratamiento especial. Son sanos y sobreviven un 100%.
  • En la enfermedad moderada, el RN no está hidrópico, pero desarrolla rápidamente hiperbilirrubinemia indirecta. Esta puede fijarse a los núcleos de la base y dar lugar a un proceso neurológico grave (kernícterus), el cual tiene una mortalidad del 90% si no se trata. Cursa con espasticidad, postración y convulsiones, y puede dejar lesiones irreversibles.
  • En la enfermedad severa encontramos el hidrops fetal. La mitad de las veces antes de la semana 34, y el resto después. Sin tratamiento la mortalidad es del 100%.


Figura 7. Recién nacido hidrópico

El tratamiento post-parto consta de:
  • Fototerapia en caso de que los niveles de bilirrubina >9mg/dL en las primeras 24 horas o >14mg/dL entre las 24-48 horas.
  • Exanguinotransfusión si bilirrubina >10mg/dL en las primeras 24 horas, >15mg/dL entre las primeras 24-48 horas o ≥20 mg/dL en cualquier momento. Se realizará con sangre que tenga menos de 5 días, grupo 0, Rh negativa, irradiada y filtrada, y plasma AB. El volumen medio a recambiar es de 170 mL/kg de peso, intentando alcanzar un hematocrito de 45-55%. El objetivo de este tratamiento es eliminar la bilirrubina indirecta, eliminar el anticuerpo de la circulación del neonato y tratar la anemia. Además, podemos administrar albúmina una hora antes de la exanguinotransfución, ya que permite eliminar un 40% adicional de bilirrubina.


PROFILAXIS

 
La EHP ha pasado de ser considerada una enfermedad grave y frecuente hace unas décadas, a ser una patología infrecuente en la actualidad gracias a las técnicas de diagnóstico y tratamiento especializado y, sobre todo, de prevención.

La profilaxis debe administrarse a toda mujer sin anti-D inmune en la semana 28 de embarazo y a las 72 horas tras el parto, así como a toda mujer Rh (-) tras aborto, legrado, amniocentesis, o cualquier otro procedimiento intraútero. Se administra gammaglobulina anti-D, habitualmente 300 mcg (3) (7).

Los pocos casos que pueden aparecer de esta patología pueden ser debidos al fracaso en el seguimiento estricto de estas medidas, en particular la profilaxis en la semana 28. En ocasiones, también se puede deber a que no se administre una cantidad suficiente de gammaglobulina en proporción con la cantidad de hematíes fetales en sangre materna. Por este motivo, en caso de sospecha de hemorragia feto-materna, debemos administrar 300 mcg de IgG por cada 30 ml de sangre fetal. Esto se calcula mediante la prueba de Kleihauer-Betke. Esta prueba se basa en la resistencia de los glóbulos rojos fetales a la dilución ácida. Se trata una muestra de sangre materna con un tampón ácido (pH 3.3), eliminando así toda la hemoglobina excepto la HbF, que es la que domina en el feto. Una tinción posterior tiñe de rosa a los glóbulos rojos con HbF y se cuantifica.


BIBLIOGRAFÍA


1.- Insunza F et al. - 2011 - Enfermedad hemolítica perinatal manejo de la emba.pdf [Internet]. [citado 12 de mayo de 2023]. Disponible en: https://www.scielo.cl/pdf/rchog/v76n3/art10.pdf

2.- Terés - Enfermedad hemolítica del recién nacido.pdf [Internet]. [citado 12 de mayo de 2023]. Disponible en: https://www.aeped.es/sites/default/files/documentos/39.pdf

3.- San Miguel, JF - Hematología. Manual básico razonado 5.a ed..pdf [Internet]. [citado
12 de mayo de 2023]. Disponible en: https://www.elsevier.com/ data/assets/pdf_file/0007/982780/San_Miguel_J_F_9788491134534.pdf

4.- Sesiones CHOSPAB. "sesion20100423.pdf"[Internet]. [citado 20 de mayo de 2023]. Disponible en: 
https://www.chospab.es/area_medica/obstetriciaginecologia/docencia/sesionesClinicasEspecificas/2009-2010/sesion20100423.pdf

5.- Padilla P AI, Alvarez de la Rosa R M, Rodríguez M M, Carballo L Y, de la Torre F F, Troyano L J. HIDROPS FETAL COMO MANIFESTACIÓN ECOGRÁFICA DE UNA ENFERMEDAD FAMILIAR: INCONTINENTIA PIGMENTI (SÍNDROME DE BLOCH- SULZBERGER). Rev Chil Obstet Ginecol. 2010;75(4):257-9.

6.- Frailuna - GUIA DE PRACTICA CLINICA ENFERMEDAD HEMOLITICA PER.pdf [Internet]. [citado 12 de mayo de 2023]. Disponible en: https://www.redalyc.org/pdf/912/91221406.pdf

7.- López de Roux M del R, Cortina Rosales L. Enfermedad hemolítica perinatal. Rev Cuba Hematol Inmunol Hemoter. diciembre de 2000;16(3):161-83.

jueves, 8 de junio de 2023

Alteraciones genéticas en leucemia linfoblástica aguda

Autora : Bárbara Ramírez Martínez

4º Curso de Medicina grupo "B" (Curso 2022/23)

Código de trabajo : 2213-BRM


INTRODUCCIÓN 


Como ya sabemos la LLA es una neoplasia hematológica caracterizada por la proliferación exagerada e incontrolada de células inmaduras, denominadas linfoblastos que comienzan a producirse en grandes cantidades para después salir a sangre periférica. La clave en la LLA es que ésta puede afectar tanto a células B como T, siendo más frecuenta la afectación a la estirpe B y de peor pronóstico la T.LLA es especialmente importante en la infancia ya que es el tipo de neoplasia hematológica más común,siendo el 85% por afectación de la estirpe B. En adultos el porcentaje es mucho menor (1). 

El origen de estas alteraciones en la hematopoyesisviene determinado por numerosas alteraciones genéticas que varían mucho entre pacientes y que en muchas ocasiones pueden coexistir. Por ello es clave la determinación de cada una de ellas para determinar cuales son significativas para el pronóstico y para la elección del protocolo de tratamiento (2). 

Actualmente un 75% de los casos de LLA pediátrica muestra algún tipo de alteración cromosómica, ya sea numérica, siendo la hiperploidia la másfrecuente o estructural donde el principal protagonista es la translocación. A continuación, veremos cual es la importancia de la citogenética en las neoplasias hematológicas y cuales son las alteraciones que con más frecuente se analizan de rutina (tabla 1).

Aunque está demostrado que la base de la etiología de la LLA viene determinada por las alteraciones genéticas, parece ser que estas no son suficientes para la leucemogénesis si no que se necesita de modificaciones epigenéticas, por ellos también dedicaremos un apartado especial a explicar cómo actúan en la etiopatogenia de LLA. 


DETECCIÓN DE ALTERACIONES CITOGENÉTICAS


La confirmación diagnostica de LLA se realiza mediante examen de médula ósea, biopsia y aspirado que muestra más de un 20% de blastos en MO. Para caracterizar el tipo concreto de LLA se necesita de estudios histoquímicos, inmunotipificación y por último de citogenética, siendo este último el estudio que nos atañe en este caso. 

Las técnicas utilizadas son la obtención de cariotipos, el análisis de cromosomas con bandeado G, otras técnicas de bandeado citogenético, así como la citogenética molecular, la hibridación in situ fluorescente (FISH)y la hibridación genómica comparativa (CGH) 

La aplicación de la citogenética en la hematología se centra en la determinación de alteraciones numéricas y estructurales de los cromosomas, facilitando así el diagnóstico y susceptibilidad al tratamiento (3). 

La alteración citogenética más frecuente es la translocación, ésta puede ser detectada por RT-PCR consecutiva o en única RT-PCR, cuya característica principal es que dan un resultado cualitativo,es decir, solo nos indica si está presente o no (2). 


Tabla 1. 


ANORMALIDADES CITOGENÉTICAS EN LLA 


TRANSLOCACIONES 

· Translocación Filadelfia t(9;22)(q34;q11) (Imagen 1), en la que hay una rotura cromosómica en dos regiones concretas del cromosoma 9 y 22, el punto de rotura ocurre en el gen ABL (Abelson) del cromosoma 9 y el gen BCR (BreakpointClusterRegion) del 22, dando lugar a la fusión BCR-ABL que da lugar a una proteína quiméricade distintos pesos moleculares (p230,p210,p190). En condiciones normales ABL genera una tirosin-kinasa, cuya función se mantiene al fusionarse con BCR alterándose su producción. La proteína resultante de la fusión ABL-BCR se fabrica de una manera continua porque su transcripción no necesita de mensajeros para llevarse a cabo. Esto desemboca en un descontrol de la regulación de la división celular y de los mecanismos reparadores del AND y la consiguiente inestabilidad genómica que nos ofrece un caldo de cultivo magnífico para el desarrollo de neoplasias. Representa un factor de peor pronóstico. Se puede diagnosticar mediante FISH, SouthernBlot y PCR. 

Hay una serie de pacientes que presenta resultado negativo para BCR-ABL1, pero que exhiben un perfil de expresión génica muy similar a aquellos con cromosoma Filadelfia positivo. Por ello se denominan Leucemias Philadelphia-likey que representa el 10-20% de LLA infantil produciéndose un aumento de su frecuencia conforme aumenta la edad de los pacientes. La característica más representativa de LLA-philadelphia-like es la activación de la señalización de cinasa, el 50% presenta una alteración adicional en en CRFL2. 

IMPORTANCIA DE CRFL2 

Se trata de un gen que codifica un receptor de citocina que se sitúa en regiones autosómicas de cromosomas sexuales y que está sobre expresadoen el 5-10% de LLA. Las causas de la sobreexpresión de CRFL2 incluyen: translocaciones en el locus IGH-CRLF2 que es excluyente de otras anomalías citogenéticas y deleciones de la región autosómica de cromosomas sexuales que dan lugar a una fusión P2RY8-CRLF2. La presencia de cualquiera de estas dos anomalías es temprana en la formación de LLA-B y muestra prevalencia clonal. Sin embargo, puede existir algunos casos donde se demuestre tardíamente y que muestre prevalencia subclonal. En este último caso la perdida tardía de anormalidad clonal de CRLF2 demostraría la naturaleza subclonal de la alteración, como por ejemplo la aparición en la recaída (2). 


Imagen 1. 


· Translocación (12;21)(p13;q22) que genera la fusión de los genes ETV6-RUNX1.(antes conocida como TEL-AML1). Es la alteración cromosómica estructural más frecuente en pacientes pediátricos. El resultado de la fusión de estos dos genes es la aparición de un factor de transcripción quimérico que compromete la porción terminal de ETV6 y casi toda la estructura molecular de RUNX1, de manera que ésta última pasa de ser un modulador de la transcripción a un silenciador de genes diana RUNX1. Se ha descrito que esta fusión se produce durante el desarrollo fetal y que, aunque predispone a LLA su presencia no es suficiente para la transformación malina de células, ya que tan solo 1% de nacidos con la translocación desarrollará LLA en el futuro. Su implicación en el pronóstico no está clara, la mayoría de los expertos la asocian a un pronóstico favorable, pero si es cierto que aisladamente no parece ser un factor que deba tenerse en cuenta, si no más bien su asociación con la edad, el sexo, el recuento de leucocitos, la respuesta al tratamiento etc. 

Se trata de una translocación críptica que no es visible en el cariotipo, es por ello que se requiere de FISH para su detección, y que además nos permitediagnosticar alteraciones adicionales (5,6). 

Aunque estas dos traslocaciones son las que se detectan mas habitualmente, hay que recalcar otras alteraciones que pueden ser relevantes, aunque su frecuencia es mucho menor. 

· Translocación t(1;19)(q23;p13) conlleva a la fusión de los genes TCF3-PBX1. Se trata de una alteración característica de LLA de estirpe B. La fusión genética da lugar a un factor de transcripción quimérico que conlleva a la activación anormal y disfunción de PBX1, lo cual da lugar al fenotipo maligno. Básicamente se produce un bloqueo en la diferenciación de progenitores mieloides y de una manera paradójica se produce la inducción de apoptosis de células pre-B. Éste último hecho induce a una proliferación del Factor de Células madre Protimocitos.La importancia del estudio de esta traslocación viene dada por ser un factor predictor de recaídas aisladas del SNC (5). 


ANOMALIAS CROMOSÓMICAS


· Hiperdiploidia alta: presencia de 51 a 65 cromosomas por célula que se presenta en el 20-25% de LLA-B, es excepcional en el caso de LLA-T.A veces se descubre cuando se han descartado otro tipo de anomalías. Es un factor aislado de buen pronóstico, y que habitualmente aparece simultáneo a otros factores de buen pronóstico. Las células hiperdiploides son mas susceptibles a apoptosis y a metotrexato de ahí que los tratamientos sean más eficaces. Las trisomías 4,10,17, también conocidas como trisomías triples son de pronóstico muy favorable. En el caso de que la hiperploidia coexista con una translocación, la determinación del riesgo de la enfermedad viene dada por la translocación. Por ejemplo, un 10% de pacientes que poseen el cromosoma Philadelphia también presentashiperploidia. 

Las hiperdiploidias conocidas como casi triploidia (68-80 cromosomas) y tetraploidia (>80 cromosomas) son mucho menos comunes y las características fenotípicas son muy diferentes. No está demostrado que sean de peor pronóstico. 

· Hipodiploidia: presencia<44 cromosomas por célula. Tienen una clasificación especial según el número de cromosomas 
  • Casi haploide: 24 a 29 cromosomas (n = 46). 
  • Hipodiploidía baja: 33 a 39 cromosomas (n = 26). 
  • Hipodiploidía alta: 40 a 43 cromosomas (n = 13). 
  • Casi diploide: 44 cromosomas (n = 54). 

La mayoría de pacientes se podrían englobar en el grupo casi haploide o en el de hipodiploidia baja, siendo ambos de alto riesgo de refractariedad al tratamiento (6). 


ALTERACIONES EPIGENÉTICAS 


Como ya se ha comentado, las alteraciones citogenéticas parecen no ser suficientes en el desarrollo de LLA, y cada vez parecen mas importantes las modificaciones epigenéticas. Hasta el momento se han identificado como significativas: 

-Metilación del ADN: la hipermetilación de regiones promotoras es una de las alteraciones mas frecuentes en LLA. La función fisiológica normal de la metilación es silenciar genes que en condiciones normales no deben expresarse, pero el problema ocurre cuando se silencian genes necesarios como los supresores de tumores que tienen como consecuencia la carcinogénesis. 

-Modificaciones en las histonas como la sobreexpresión de enzimas desacetilasas de histonas, así como alteraciones en enzimas acetil transferasas y metil-transferasas. 

-Regulación de ARN no codificantes por ello se altera la expresión de de los genes blanco. 

Estas modificaciones epigenéticas son eventos clave en la transformación maligna, e involucran la desregulación de oncogenes como BLK, WNT5B y WISP1 y de supresores de tumor como FHIT, CDKN2A, CDKN2B y TP73, lo que afecta diversos procesos celulares fundamentales que conllevan al desarrollo de LLA. 

Las alteraciones epigenéticas y genéticas contribuyen en conjunto al desarrollo y evolución de la LLA (7). 


BIBLIOGRAFÍA


-        1.- Manual MSD. (Hematología y Oncología, Leucemias). Sin autor especificado. Disponible en : https://www.msdmanuals.com/es-es/professional/hematolog%C3%ADa-y-oncolog%C3%ADa/leucemias/leucemia-linfobl%C3%A1stica-aguda-lla

2.- National Cancer Institute.Tratamiento de la leucemia linfoblástica aguda infantil (PDQ®) (Health professionals). Disponible en : https://es.oncolink.org/profesionales-de-la-salud/nci/pqid-cdr00002566712

3.-National human genoma  research Institute, Glosario parlante de términos genómicos y genéticos. Citogenética. Disponible en : https://www.genome.gov/es/genetics-glossary/Citogenetica#:~:text=La%20citogen%C3%A9tica%20es%20la%20rama,celular%20y%20forma%20los%20cromosomas

 4.- Revista Cubana de hematología, inmunología y hemoterapia.Caso: Transcripto E2A-PBX1 en paciente pediátrico con leucemia aguda híbrida linfoide b/mieloide.Ana María Amor Vigil, Lesbia Fernández Martínez, Carmen Alina Díaz Alonso, Vera Ruiz Moleón, Kalia Lavaut Sánchez, Vianed Marsán Suárez, Sergio Machín García, Heidys Garrote Santana. Disponible en : https://revhematologia.sld.cu/index.php/hih/article/view/530/525

5.- Identificación de alteraciones moleculares en pacientes Venezolanos con diagnóstico de leucemia linfoblástica aguda.Castro Y.C., Utrera R. Disponible en : http://scielo.sld.cu/scielo.php?script=sci_arttext&pid=S0864-02892017000200010

6.-  IMPACTO DEL GEN DE FUSIÓN ETV6/RUNX1 EN LEUCEMIA LINFOBLÁSTICA AGUDA PEDIÁTRICA.Rocío Silva-Cruz, Lucia Bobadilla-Morales ,Jorge Román Corona-Rivera,Alfredo Corona-Rivera. Disponible en : https://www.redalyc.org/journal/3756/375646887010/html/#:~:text=ETV6%2FRUNX1%20es%20el%20gen,y%204%20a%C3%B1os%20de%20edad

7.- Revisión Alteraciones epigenéticas en leucemia linfoblástica aguda.María del Pilar Navarrete-Menesesa ,Patricia Pérez-Vera. Disponible en : https://www.scielo.org.mx/scielo.php?script=sci_arttext&pid=S1665-1146201700040024


jueves, 1 de junio de 2023

Trombastenia de Glanzmann

Autora : Isabel Rubio Cano
4º Curso de Medicina (curso 2022/2023) grupo B
Código de trabajo : 2212-IRC


INTRODUCCIÓN 


La enfermedad de Glanzmann es un trastorno de las plaquetas que afecta a 1/1.000.000 de personas. 

Fue nombrada así por el médico que la identificó por primera vez en 1918, cuando el doctor Glanzmann la encontró en niños habitantes de los Alpes Suizos. Estos niños presentaban un recuento de plaquetas normal, pero tenías grandes moretones en sus cuerpos. 

En condiciones normales, las plaquetas tras activarse se agregan entre sí para formar un tapón plaquetario. Esta unión, se lleva a cabo a través del factor de coagulación I, llamado fibrinógeno, que necesita cierto sitio de unión para adherirse a la superficie de las plaquetas. Este sitio de unión se llama glicoproteína IIb/IIIa (GPIIb/IIIa). 

Las personas que presentan enfermedad de Glanzmann o no tienen suficiente GPIIb/IIIa en sus plaquetas o el que tienen no funciona bien, por lo que el fibrinógeno no se puede adherir a las plaquetas y hacerlas agrupar, no pudiéndose unir las unas a las otras. 


Imagen 1. Doctor Michael Christoph Glanzmann 


ETIOLOGÍA 


En condiciones normales, las plaquetas tras activarse se agregan entre sí para formar un tapón plaquetario. Esta unión, se lleva a cabo a través del factor de coagulación I, llamado fibrinógeno, que necesita cierto sitio de unión para adherirse a la superficie de las plaquetas. Este sitio de unión se llama glicoproteína IIb/IIIa (GPIIb/IIIa). 

Las personas que presentan enfermedad de Glanzmann o no tienen suficiente GPIIb/IIIa en sus plaquetas o el que tienen no funciona bien, por lo que el fibrinógeno no se puede adherir a las plaquetas y hacerlas agrupar, no pudiéndose unir las unas a las otras. 


Subtipos de la enfermedad de Glanzmann. 

  • TIPO I: La cantidad de GPIIb/IIIa es menor del 5% de lo normal. 
  • TIPO II: La cantidad de GPIIb/IIIa es entre 5% y 20% de lo normal. 
  • TIPO III: Hay una cantidad normal de GPIIb/IIIa pero ésta no funciona correctamente. (2) 

Es un trastorno autosómico recesivo, lo que quiere decir que ambos padres deben ser portadores de un gen anormal, aunque ellos mismos pudieran no padecer la enfermedad, y transmitir ese gen anormal a su hijo o hija. Esta enfermedad, se encuentra más frecuentemente en regiones del mundo donde son comunes los matrimonios entre parientes cercanos. Es una enfermedad que afecta a ambos sexos. 


Imagen 2. Enfermedad hereditaria autosómica recesiva. 


MANIFESTACIONES CLÍNICAS 


Las manifestaciones varían, dependen de la edad, sexo y se consideran graves ya que la mayoría de los pacientes requieren transfusión de sangre p plaquetas durante su vida. Los más comunes son las hemorragias mucocutáneas y gastrointestinales, éstas pueden ser mortales y se pueden desencadenar de manera espontánea o por traumatismos. También puede presentar: 

-Hemorragias nasales y de las encías. 

-Vómitos de sangre o sangre en heces u orina por hemorragias GTI o del tracto urinario. Los menos frecuentes son hemartrosis, hemorragia intracraneal y hematoma visceral. 


En los neonatos se puede presentar púrpura inmediatamente después del nacimiento, pero a menudo no son dramáticas; en los lactantes los primeros signos son las petequias en la cara y hemorragia subconjuntival asociada con el llanto; los niños también pueden presentar clínica grave como hematomas en las yemas de los dedos, hemorragia en los sitios de vacunación y episodios recurrentes o graves de epistaxis o sangrado gingival. En las mujeres adolescentes se presenta menorragia. 

Igualmente, los síntomas pueden variar a lo largo de la vida de una persona. (1) 


Imagen 3. Recién nacido con hematomas. 


Imagen 4. Hemorragias bucales. 


DIAGNÓSTICO 


La enfermedad de Glanzmann requiere de un cuidadoso historial médico y de una serie de pruebas que debería realizar un especialista, destaca: 

-El tiempo de sangrado (prueba que mide lo que tarda en dejar de sangrar una herida pequeña) es mayor al normal. Esta prueba podría ser difícil de realizar en niños pequeños. 

-El tiempo de cierre (una prueba que mide lo que tarda en formarse un tapón plaquetario en una muestra de sangre) es mayor al normal. Las plaquetas no se aglutinan del modo en que deberían hacerlo con diferentes sustancias químicas en una prueba de laboratorio (agregación plaquetaria). 

-La glicoproteína IIb/IIIa no es detectable en muestras de sangre (usando citometría de flujo). 


MANEJO Y TRATAMIENTO 


No existe tratamiento curativo. 

El tratamiento habitual de la trombastenia es hierro oral en el caso de que haya ferropenia. 

Cuando hay hemorragias agudas el tratamiento se basa en función de la gravedad de esta: 

  • Oximetazolina: agonista alfa1-adrenérgico, causando vasoconstricción local. 
  • Acido tranexámico (Amchafibrin): inhibidor de la fibrinolisis. Hay dos formas de administración: oral (15-25 mg/kg/dosis cada 6-8 horas) e intravenosa (10-15 mg/kg/dosis cada 6-8 horas). 
  • -Factor VIIa recombinante (Novoseven): 90 mcg/kg iv (no dosis máxima, repetir dosis cada 2-3 horas los 2 primeros días si hemorragia no controlada). 
  • -Transfusión de concentrado de plaquetas: evitar cuando sea posible. (3) 


CONCLUSIONES 


A pesar de que la trombastenia de Glanzmann es una enfermedad rara, el pronóstico de estos pacientes es excelente. La corrección de la anemia mejora la calidad de vida de estos enfermos, aunque con el avance de la terapia génica los especialistas aseguran que conseguirán un buen tratamiento, aunque lo principal es una adecuada anamnesis y un examen físico riguroso para conseguir un diagnóstico final. (4) 


BIBLIOGRAFÍA 

1.- Federación Mundial de Hemofilia, sin autor especificado, disponible en:   https://www.asohemo.com/informacion/Trombastenia-de-Glanzmann.php#:~:text=La%20trombastenia%20de%20Glanzmann%20es%20un%20trastorno%20autos%C3%B3mico%20recesivo%2C%20lo,a%20su%20hijo%20o%20hija.

2.- Tromboastenia de Glanzmann. Guía de Hemofilia, enfermedad de Von Willebrand y Trastornos Plaquetarios, sin autor especificado. Disponible en : https://www.hog.org/handbook/chapid.1,sctid.9,css.print/section.asp.

3.- Tromboastenia de Glanzmann, Lidia Rabaneda Gutiérrez. Sección de neonatología de Alicante. Disponible en : https://serviciopediatria.com/wp-content/uploads/2020/02/Sesi%C3%B3n-R2_Lidia- Rabaneda_Tromboastenia-de-Glanzmann.pdf

4.- Enfermedad de Glanzmann: elementos químicos y conducta terapéutica. Rodríguez Ávila, Yurixán y Rivero Morey, Rodolfo de la Universidad de Ciencias Médica de Las Tunas, Cuba y de la Universidad de Ciencias médicas de Cienfuegos, Facultad de Medicina, Cuba. Disponible en : https://revdosdic.sld.cu/index.php/revdosdic/article/view/261/174