martes, 25 de abril de 2023

Micosis fungoide

 Autor: Ángel José Vadillo López.

4º Curso de Medicina Grupo B (curso 2022/2023)

Código de trabajo : 2207-AVL


INTRODUCCIÓN

La micosis fungoide (o Síndrome de Alibert-Bazines) es un trastorno progresivo crónico y no contagioso de la piel que forma parte de los linfomas no hodgkinianos. Su nombre, que significa ‘enfermedad fúngica parecida a hongos’ se acuñó por la similitud de la apariencia de las lesiones con las de una enfermedad producida por hongos. Se caracteriza por la proliferación de células T a nivel cutáneo, siendo la expresión más frecuente de linfoma cutáneo de células T. Se presenta con afectación de la piel en forma de brotes. Está muy relacionada con el Síndrome de Sézary, la cual es una forma más agresiva de la misma enfermedad con afectación extracutánea (1).

La micosis fungoide fue descrita por primera vez en 1806 por el dermatólogo francés Jean-Louis- Marc Alibert, al atender a un paciente de 56 años con tumores en la piel de apariencia fúngica, describiendo sus lesiones como “un proceso descamativo de la piel y poco después le aparecen tumores por distintas zonas del cuerpo. Se parecen a hongos, de consistencia como setas”. En 1870 Pierre-Antoine-Ernest Bazin describe con más detalle la micosis fungoide y caracteriza el curso de la enfermedad. Un siglo más tarde, en 1979, el Instituto Nacional del Cáncer (E.E.U.U.) acuñó el término linfoma cutáneo de células T, englobando la micosis fungoide y el Síndrome de Sézary (2).


EPIDEMIOLOGÍA

La incidencia mundial es de aproximadamente 0,4 por 100.000 habitantes. Hay un predominio en varones mayores (edad media al diagnóstico de 55-60 años). También se han descrito casos en niños y adolescentes. Tiene una proporción hombre:mujer de 2:1. En España la incidencia anual es de 0,3-0,5 por 100.000 habitantes (3).


ETIOLOGÍA

La causa especifica de la micosis fungoide se desconoce. Se contempla la posible relación con la infección con el Virus 1 Linfotrópico T Humano (VLTH-1). Existe nueva evidencia de que tanto la inestabilidad genómica como cromosómica están involucradas en la génesis de este tipo de linfomas. Se han visto varias anormalidades tanto en el número como en estructuras de cromosomas sobre todo en estados avanzados, como son la pérdida del cromosoma 10q y anormalidades en la expresión de los genes de supresión tumoral como p15, p16 y p53 (4,5).


PATOGENIA

La micosis fungoide se trata de una proliferación monoclonal de linfocitos T cooperadores maduros de memoria CD4/CD45RO+, los cuales tienen alteraciones genómicas complejas y heterogéneas, que afectan a genes responsables de la activación, apoptosis, remodelación de la cromatina y de respuesta al daño del ADN, además de genes reguladores del ciclo celular (TP53, PLCG1, CARD11, STAT5B, NFKB2, IL6, ITPR1, RASA2, TNFRSF10A, FASN, ZEB1, DNMT3A o KMT2C), afectando así a las vías de señalización como STAT, NPTCH1 o beta- catenina. Este tipo de células tienen alto tropismo por las células que conforman la piel, por lo que sus efectos son más notorios en la piel que en otros órganos (6).

Se ha sugerido el papel de un antígeno crónico viral, desencadenante de la estimulación de los linfocitos CD4 por las células de Langerhans cutáneas. Otra teoría sugiere que la enfermedad se inicia con una fase de exacerbación en la cual los linfocitos T helper circulantes son reclutados en la dermis papilar, donde ocurre una selección de linfocitos T CD4 por citoquinas, la cual promueve la proliferación hasta determinadas poblaciones clonales causantes de la neoplasia (7).


CLASIFICACIÓN


También existe un espectro muy amplio de las variantes clínico-patológicas, recogidas por la OMS en 2016:


MANIFESTACIONES CLÍNICAS

La micosis fungoide está dividida, según las diferentes etapas que caracterizan la enfermedad en 3 estadios: Macular o eritematoso, placa y tumoral. También se abordará brevemente el Síndrome de Sézary (9).

  • Estadio macular (o eritematoso): en esta primera etapa suele presentar a nivel cutáneo placas o maculas descamativas eritemato-violáceas más o menos delimitadas. Estas lesiones pueden asociarse a intenso prurito o ser asintomáticas y pueden instaurarse arbitrariamente en cualquier parte del cuerpo. La evolución es de meses hasta años y las lesiones pueden incluso desaparecer espontáneamente sin dejar cicatriz. Se trata de una etapa de difícil diagnóstico, ya que existen otros muchos trastornos que se pueden manifestar de manera muy similar, pueden pasar años desde el inicio de esta etapa hasta el diagnóstico certero. Histológicamente, el hallazgo clásico es el infiltrado por epidermotropismo de las células T, que forman abscesos en la epidermis llamados “microabcesos de Pautrier”.


Imagen 1: Etapa macular.


Imagen 2: infiltrado de linfocitos T.


  • Estadio de placas: puede ser la continuación de la anterior etapa o aparecer de novo. En la mayoría de los casos se evoluciona a una convergencia de las placas de diversas localizaciones. Histológicamente se puede encontrar hiperplasia epidérmica psoriasiforme, atrofia o bien ninguna alteración, con aumento del epidermotropismo y persistencia de los microabscesos de Pautrier. El infiltrado de linfocitos T se extiende profundamente por la dermis y planos más profundos. Pueden hallarse eosinófilos y células plasmáticas. Las papilas dérmicas presentan abundante fibrosis debido ala cronicidad de las lesiones. En esta etapa la biopsia es más concluyente para establecer el diagnóstico definitivo.


Imagen 3: Etapa de placa.


Imagen 4: Epidermotropismo. Hiperplasia epidérmica. Extensión dérmica de los infiltrados.


Imagen 5: Microabscesos de Pautrier.


  • Estadio tumoral: es la fase de crecimiento vertical de placas previas o de novo, estas últimas sugiere invasión metastásica de células malignas. En esta etapa hay una predilección por la cara y pliegues. Hay presencia de nódulos y tumores que pueden ulcerarse e infectarse. La infiltración intensa suele dar lugar a facies leoninas y la confluencia de las lesiones puede ocasionar eritrodermia (inflamación exfoliativa generalizada de la piel). Conforme avanza la enfermedad es frecuente la aparición de queratodermia queratoplamar, pérdida de pelo y poiquilotermia (perdida de la capacidad de regulación de la temperatura corporal por fallo de la barrera cutánea). A medida que avanza la enfermedad, el pronóstico se va empobreciendo. Histológicamente, los tumores empiezan a formarse, con un infiltrado dérmico mucho más denso. Puede haber hallazgos de mitosis atípicas, células apoptóticas y pérdida de epidermotropismo. Las células tumorales aumentan en número y tamaño, apareciendo las características células cerebriformes.


Imagen 6: Tumores cutáneos con eritrodermia y ulceración.


Imagen 7: Linfocitos grandes y pleomórficos que ocupan todo el espesor de la dermis.


Imagen 8: Infiltrado dérmico difuso.


  • Síndrome de Sézary: es una forma de la micosis fungoide pero más avanzada, donde los linfocitos T neoplásicos se han extendido a la sangre periférica, ganglios linfáticos, médula ósea y otros órganos. Se caracteriza por la triada de eritrodermia, adenopatías y células cerebriformes (linfocitos atípicos) tanto en sangre periférica como en la dermis. Histológicamente no hay epidermotropismo. En la mayoría de los casos existe un ligero- moderado infiltrado de linfocitos en la dermis papilar, mezclada con bandas de fibras colágenas.


Imagen 9: Células cerebriformes en sangre periférica.


DIAGNÓSTICO

El diagnóstico precoz es complicado, debido a que en las fases iniciales los rasgos histológicos característicos como los microabscesos de Pautrier, los linfocitos atípicos y el epidermotropismo de la micosis fungoide aparecen en un 25%, 10% y 4% respectivamente.

Como pruebas complementarias necesarias para llegar al diagnóstico definitivo tenemos:

  • Hemograma: puede haber alteración en el recuento de las tres líneas hemalótogicas.
  • Frotis de sangre periférica: se podrán observar las células cerebriformes (si Síndrome de Sézary).
  • Bioquímica estándar: LDH, beta-2 microglobulina.
  • Serología (VIH, HTLV-1).
  • Citometría de flujo de linfocitos T en sangre periférica.
  • Radiografía de tórax, ecografía ganglionar.
  • Biopsia cutánea y ganglionar.
  • TAC, PET.
  • Considerar biopsia de médula ósea.
  • Pruebas cutáneas de contacto (Alergología).

La Sociedad Internacional de Linfomas Cutáneos desarrolló en 2005 un algoritmo diagnóstico basado en los hallazgos clínicos, histopatológicos, inmunohistoquímicos y moleculares para diagnosticar esta condición lo más precoz posible.


*Son necesarios al menos 4 puntos para el diagnóstico de micosis fungoide, independientemente de la combinación de criterios clínicos, histopatológicos, biomoleculares e inmunohistoquímicos (10).

A parte de realizar estas pruebas, también hay que realizar conjuntamente una radiografía de tórax, TC completo, PET-TAC, biopsias de ganglios linfáticos y aspiración de médula ósea. Así, podemos determinar si la enfermedad se ha diseminado a otras partes del cuerpo y establecer un estadiaje correcto, en el que podemos basar el tratamiento.

Inmunofenotipo: Las células neoplásicas en la micosis fungoide son CD4+ monoclonales activadas, además, CD2+, CD3+, CD5+, CD7+ y CD8-. En algunos casos poco comunes también es posible identificar CD4- y CD8+.


ESTADIAJE


Para el estadiaje nos basamos en la clasificación TNM, nos guiará tanto en la extensión de la enfermedad, como en el tratamiento y el pronóstico.


Una vez establecido el TNM, podemos clasificar la enfermedad en los siguientes estadios (11) :


TRATAMIENTO

La modalidad terapéutica va a variar según el estadio clínico. Los estadios iniciales solo requieren tratamientos locales. Las terapias sistémicas se utilizan en pacientes que no responden a la terapia local o que están en estadios avanzados. El objetivo del tratamiento es la remisión, reducir la mortalidad y prevenir la progresión y las recidivas de la enfermedad (12).

Estadios IA, IB y IIA:

Terapias directas sobre la piel:

  • Fotoquimioterapia PUVA: administración de psoraleno, un fotosensibilizador, acompañado de luz ultravioleta. Esta terapia puede generar remisiones por largos periodos. El efecto secundario más común son las náuseas. Se pueden conseguir respuestas en el 74%-90% de los casos.
  • Fototerapia UVB: específica para la fase macular, ya que solo llega a las capas superficiales de la piel. Se pueden conseguir remisiones a largo plazo, aunque hay menos tasas de respuesta que con el tratamiento anterior.
  • Corticoides tópicos: solo para el estadio macular. Respuesta global mayor de 80%. No exento de efectos secundarios.
  • Radioterapia localizada.
  • Mostaza nitrogenada tópica: abundantes efectos secundarios.
  • Carmustina tópica: mielotoxicidad.


Terapias sistémicas:

  • Bexaroteno: regula vías relacionadas con la proliferación, la diferenciación celular y la apoptosis.
  • IFN2-alfa y 2-beta: remisión completa de un 25%. Tratamiento de mantenimiento disminuye recaídas y prolonga la remisión.


Estadio IIB:

  • PUVA + IFN-alfa: respuesta en el 77% de los pacientes. Respuesta completa en el 33%.
  • Radioterapia sistémica: espuesta completa mayor de 90% para los estadios I y II, y de 36% en el estadio IIB.
  • Bexaroteno: respuesta global en 57% de los pacientes.
  • Quimioterapia: respuestas parciales o completas en 81%.


Estadio III:

  • PUVA + IFN-alfa
  • Metotrexato
  • Radioterapia
  • Mostaza nitrogenada
  • Fotoforesis extracorpórea
  • Bexaroteno, Vorinostat, Denileukin de segunda línea.


Estadio IV

  • Quimioterapia
  • Radioterapia sistémica
  • Bexaroteno
  • Denileukin
  • IFN-alfa
  • Alemtuzumab (anti CD52)
  • Metotrexato


PRONÓSTICO

El pronóstico es variable, está relacionado con el estadio de la enfermedad en el momento del diagnóstico definitivo y con la extensión de la enfermedad, además de la presencia de afectación extracutánea. Se estima que la sobrevida a 10 años es del 100% en estadíos T1, del 67% en T2, 39% en T3 y 41% en T4. La muerte de estos pacientes es comúnmente debido a sepsis generadas por pseudomonas o estafilococos en estadios tumorales, secundarias a infecciones crónicas de la piel por el estado de supresión (13).


CASO CLINICO

Paciente masculino de 67 años, agricultor, sin antecedentes personales o familiares de interés. Refiere 8 meses de evolución de un cuadro caracterizado por lesiones tumorales, localizadas principalmente en extremidades superiores e inferiores, cuero cabelludo y tronco. Estas mismas han ido aumentando de tamaño paulatinamente asociando además prurito. El paciente había sido tratado previamente con antihistamínicos y esteroides tópicos. Al examen físico se observaron a nivel de extremidades superiores, extremidades inferiores y tronco, lesiones maculares junto a placas eritemato-violáceas y tumoraciones bien delimitadas de diámetros entre 2 y 6 cm.


Los exámenes de laboratorio revelaron un hemograma con trombocitosis, leucocitosis y eosinofilia. La serología por virus de inmunosupresión humana (HIV) resultó negativa. Por otra parte, las pruebas de función hepática, renal, coagulación, glucemia, VSG y proteína C reactiva no presentaban alteraciones. En cuanto a los estudios de extensión, se realizó un TAC toracoabdominal; donde se evidenció la presencia de ganglios axilares bilaterales (los cuales fueron biopsiados). No se encontraron masas mediastínicas ni lesiones en otros órganos. Se le realizó aspirado de médula ósea, reportándose hiperplasia trilínea (glóbulos blancos, rojos y plaquetas), sin infiltración neoplásica.

Se tomaron biopsias de distintas lesiones, de tal forma que el examen histológico de la piel de la espalda reveló un proceso inflamatorio con predominio de linfocitos y eosinófilos; mientras que la muestra tomada de la región lumbar evidenció una tumoración que infiltra colágeno con participación de anexos, nidos de células inflamatorias con inmunología de células T CD4 (+). El diagnóstico final fue de micosis fungoide.

El paciente fue tratado mediante la combinación de PUVA, más quimioterapia sistémica.


BIBLIOGRAFÍA


1.- Girardi, M; Heald PW; Wilson LD. (mayo de 2004). «The pathogenesis of mycosis fungoides.». N Engl J Med. May 350 (19): 1978-88.

2.- Rigel, Darrell S; Robert Friedman, Leonard M. Dzubow, Douglas S. Reintgen, M.D., Jean- Claude Bystryn y Robin Marks (2006). Cáncer de piel. Elsevier, España. pp. 349-358. ISBN 8481748757.

3.- Bolognia L, Schaffer V, Cerroni L. Dermatología. Cuarta Edición. España: Elsevier; 2018. 2127-2139.

4.- Ferri, Fred F. (2006). Ferri consultor clínico, 2006-2007: Claves diagnósticas y tratamiento. Elsevier, España. p. 550. ISBN 8481749141.

5.- Fitzpatrick, T. Dermatology in General Medicine. McGraw-Hill Volumen II. Edición 6. 2005.

6.- J. Choi, G. Goh, T. Walradt, B.S. Hong, C.G. Bunick, K. Chen, et al. Genomic landscape of cutaneous T cell lymphoma. Nat Genet., 47 (2015), pp. 1011-1019.

7.- Vidarte Orrego, G., & EG, Á. L. (2008). Micosis fungoide en estadio de placas. Dermatol Perú, 18(2), 118-21.

8.- R. Willemze, L. Cerroni, W. Kempf, E. Berti, F. Facchetti, S.H. Swerdlow, et al. The 2018 update of the WHO-EORTC classification for primary cutaneous lymphomas. Blood., 133 (2019), pp. 1703-1714.

9.- Garzona Navas, L., Moreira Hidalgo, F., Hidalgo Matlock, B., & Siles Briceño, R. (2007). Micosis Fungoide: Revisión de tema y presentación de un caso. Revista Costarricense de salud pública, 16(30), 46-53.

10.- N. Pimpinelli, E.A. Olsen, M. Santucci, E. Vonderheid, A.C. Haeffner, S. Stevens, et al. Defining early mycosis fungoides. J Am Acad Dermatol., 53 (2005), pp. 1053-1063.

11.- E. Olsen, E. Vonderheid, N. Pimpinelli, R. Willemze, Y. Kim, R. Knobler, et al. Revisions to the staging and classification of mycosis fungoides and Sezary syndrome: a proposal of the International Society for Cutaneous Lymphomas (ISCL) and the cutaneous lymphoma task force of the European Organization of Research and Treatment of Cancer (EORTC). Blood., 110 (2007), pp. 1713-1722

12.- Valencia, O. J., Pérez, J. M., & Velásquez, M. M. (2010). Diagnóstico y manejo del linfoma cutáneo de células T de tipo micosis fungoides y síndrome de Sèzary. Revista de la Asociación Colombiana de Dermatología y Cirugía Dermatológica, 18(4), 205-217.

13.- Willemze et al. (2005) "Who-Eortc Classification For Cutaneous Lymphomas" Blood 105:10.


martes, 18 de abril de 2023

Leucemia promielocítica aguda

Autora : Irene Pinar Sánchez

4º Curso de Medicina grupo B (curso 2022/23)

Código de trabajo : 2205-IPS


INTRODUCCIÓN


La leucemia promielocítica aguda (LPA) es un subtipo (M3) de leucemia mieloide aguda (LMA). No obstante, la LPA presenta particularidades biológicas y clínicas que la diferencian del resto de LMAs.

Se caracteriza por un comportamiento clínico agresivo cuyo curso, en ausencia de tratamiento, es fatal Sin embargo, el descubrimiento de los detalles moleculares de su patogénesis, posibilitó avances en su tratamiento y en particular, la introducción de medicamentos diferenciadores como el ácido todo transretinoico (ATRA) y, más recientemente, el trióxido de arsénico (ATO) que han hecho que el pronóstico de esta leucemia haya mejorado de una manera importante.

De modo que, hoy en día, la leucemia promielocítica se considera una enfermedad curable con tasas de supervivencia superiores al 90 % a los 2 años de seguimiento (1).


HISTORIA DE LA LEUCEMIA PROMIELOCÍTICA AGUDA


La primera descripción de la enfermedad fue publicada en 1957 por Leif Hillestad, quien señaló que podría tratarse de la forma más maligna de leucemia (2).

Los tratamientos iniciales de inducción incluyeron agentes quimioterápicos como 6- mercaptopurina en monoterapia o en combinación con esteroides, metil-glioxalguanil hidracina, metotrexato y posteriormente arabinósido de citosina y antraciclinas, que, si bien en algunos casos fueron efectivos, sobre todo estas últimas, condujeron de forma general a resultados desfavorables de manera específica en las respuestas a largo plazo.

Un gran avance en el conocimiento de la enfermedad ocurrió en 1978, cuando se descubrió que las células leucémicas podrían sufrir diferenciación bajo la influencia de varios agentes. A principios de 1980 se experimentó con una amplia variedad de compuestos que incluyeron ácido retinoico y se demostró que inducía maduración morfológica y funcional en cultivos celulares con detención en su diferenciación y una respuesta específica de las muestras de LPA.

En 1985 se consideró utilizar el ATRA (ácido transretinoico), un isómero del ácido retinoico, que demostró ser superior a otros isómeros, tanto en entornos in vitro como in vivo, para inducir la diferenciación terminal en células LPA frescas.

Pero no fue hasta 1990 cuando se descubrió la base molecular de la respuesta al ATRA. El punto de ruptura 17q21 se ubicó dentro del locus del gen del receptor alfa del ácido retinoico y el punto de ruptura del cromosoma 15q22 en el gen de la leucemia promielocítica. Luego, se demostró que este gen se involucra en el control de la proliferación celular, apoptosis y senescencia. En tanto, la clonación de la translocación t (15;17) a partir de la reacción en cadena de la polimerasa con transcripción inversa constituyó el inicio de estrategias para el diagnóstico rápido y detección sensible de la enfermedad mínima residual. Así, la persistencia o reaparición de positividad de RT-PCR para PML-RARα en pacientes con remisión morfológica fue correlacionado con la inminente recaída hematológica (2).

El ATRA producía un cambio conformacional en la proteína quimérica PML/ RARα, lo que daba lugar a la reactivación de la transcripción génica inicialmente reprimida por el reclutamiento de factores correpresores y la hipermetilación de genes promotores. Otro efecto atribuido al ATRA que se descubrió fue la inducción de la degradación de la oncoproteina PML/RARα a partir de la activación de la escisión mediada por caspasas y el sistema ubiquitina-proteasoma.

Asimismo, se vio que el arsénico también inducía la degradación del PML / PML- RARα a través de la producción de especies reactivas de oxígeno, introduciéndose también junto con el ATRA en el tratamiento de la leucemia promielocítica.

Estudios recientes, basados en modelos murinos, demostraron que la combinación de los dos agentes diferenciadores (ATRA + arsénico) prolonga la supervivencia y erradican la enfermedad, a partir del sinergismo de sus efectos terapéuticos.

De este modo, se demostró la posible curación de los pacientes con este tipo de leucemia sin quimioterapia, así como cuestionó la terapia de mantenimiento en pacientes de riesgo bajo e intermedio de recaídas.


EPIDEMIOLOGÍA


La LPA representa hasta el 20 % de todos los casos de LMA, afecta por igual a ambos sexos, se presenta en adolescentes y adultos desde la segunda década de la vida y es rara después de los 60 años. Así como con otras neoplasias de la línea mieloide, se ha observado un aumento del riesgo de LPA en las personas expuestas a agentes quimioterapéuticos, especialmente a las antraciclinas y el etopósido (1).


ETIOLOGÍA


Como hemos comentado antes, la mayoría de los casos de LPA son causados por un reordenamiento del cromosoma 17 con el cromosoma 15: t(15;17). Pueden darse casos de reordenamientos del cromosoma 17 con otros cromosomas, pero son muy raros.

Este reordenamiento se da a un nivel específico del cromosoma 15, en la región donde se encuentra el gen PML, el cual quedará truncado y en cuanto al cromosoma 17 se dará en la región del gen RARα (receptor del ácido retinoico). Se hereda, pues, un gen de fusión PML/RARα y su contrapartida el oncogén RARα/PML, con su derivada oncoproteína (3).

Hay una proporción de los enfermos que tienen también una o dos anormalidades adicionales (trisomía 8: t (15;17)+8; anormalidades del cromosoma 7: t (15:17) abn (7) ...) lo que provoca un impacto negativo en los enfermos.


MANIFESTACIONES CLÍNICAS


Los individuos con LPA pueden tener manifestaciones clínicas similares a las de otros pacientes con LMA, en relación con los síntomas de la anemia, el sangrado asociado a trombocitopenia e infecciones secundarias a la disminución del recuento de neutrófilos. No obstante, lo que hace particularmente especial a este tipo de leucemia desde el punto de vista clínico, y lo que le confiere la alta mortalidad temprana, es el desarrollo de una coagulopatía grave. Esta está presente, usualmente, en el momento del diagnóstico y sin manejo adecuado tiene un curso fatal.

La coagulopatía en la LPA es de origen multifactorial, participan elementos tales como la trombocitopenia asociada con la infiltración medular, la coagulación intravascular diseminada asociada con niveles aumentados de factor tisular, y un estado de hiperfibrinólisis primaria (1). Por esta razón, las personas con LPA pueden cursar de manera temprana con sangrado grave que afecta, en especial, al sistema nervioso central (SNC), los pulmones y, en menor medida, al tracto gastrointestinal y las superficies mucosas.

A pesar de que la coagulopatía hemorrágica es el evento más frecuente y temido de la enfermedad al momento del diagnóstico, se pueden también presentar complicaciones trombóticas hasta en el 10 % de los casos.


VARIANTES


A parte de la leucemia promielocítica típica, hay otra variante:

  • Variante microgranular M3: en contraste con la M3 Hipergranular clásica, la cifra de leucocitos en la M3 microgranular suele estar notablemente aumentada. La célula predominante en la sangre periférica es un promielocito con núcleo bilobular, reniforme o multilobulado y citoplasma desprovisto de gránulos o con sólo unos cuantos azurófilos. La cromatina nuclear es fina y frecuentemente con nucléolos visibles. En mayor parte de los casos está presente como una población celular menor, un promielocito anormal con núcleo bilobulado, citoplasma basófilo intenso y a veces prolongaciones citoplásmicas, pero en ocasiones ésta puede ser la célula predominante. Cuando hay prolongaciones citoplásmicas, las células semejan megacarioblastos (4).


Figura 1: Diagnóstico diferencial entre la leucemia aguda promielocítica clásica (M3) y la variante (M3v)


DIAGNÓSTICO


El diagnóstico, al igual que en los otros tipo de leucemias agudas se basa en la demostración de las células leucémicas en médula ósea, sangre periférica o tejidos extramedulares. Pero en este caso, la identificación de la t(15;17)(q24;q22) mediante citogenética o del gen de fusión PML-RARα mediante PCR es indispensable para el diagnóstico certero de la LPM en más del 95 % de los casos (2).

Citología:
  • M3 típica: promielocitos atípicos con bastones de Auer en empalizada e hipergranulación.
  • M3 variante o microgranular: signo del hachazo.
 

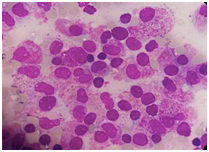
Figura 2: frotis de sangre periférica de un paciente con leucemia aguda promielocítica que muestra promielocitos hipergranulares (5).


Citometría: HLA-DR negativo y MPO positiva 100%.

Coagulación: CID (hipofibrinogenemia con aumento de dímero D y alargamiento de los tiempos de coagulación).

Citogenética y FISH:
  • t(15; 17)
  • Otras como t(5; 17) y t(11;17)
Biología molecular:
  • PML/RARα.
  • PLZ/RARα y NPM/RARα.

TRATAMIENTO


El tratamiento de la leucemia promielocítica se centra en la destrucción de la oncoproteína resultante de la fusión de los genes PML/RARα, ya que sin la oncoproteína la célula neoplásica muere. La administración de trióxido de arsénico (ATO) ha demostrado ser muy efectiva en la eliminación de las células neoplásicas ya que se une a la oncopreteína con mucha especificidad e induce su eliminación por la vía del proteasoma (6).

Este se da junto con Ácido Transretinoico (ATRA) a altas dosis para promover la acción fisiológica del receptor de ácido retinoico (prodiferenciativo y promadurativo), ayudando a las células neoplásicas a terminar su diferenciación y maduración.

COMPLICACIONES DEL TRATAMIENTO


La mayoría de los efectos secundarios son temporales y se resuelven una vez completado el tratamiento. Sin embargo, los pacientes con leucemia promielocítica aguda pueden necesitar formas específicas de atención de apoyo. Algunas complicaciones poco frecuentes que pueden aparecer son las siguientes (7): 

  • Síndrome de diferenciación. El tratamiento de la LPA suele asociarse con una variedad de síntomas y afecciones anormales, entre ellos la retención de líquidos, el esfuerzo para respirar, la acumulación de fluidos cerca del corazón o los pulmones y los episodios de baja presión arterial. Este grupo de síntomas se conoce como “síndrome de diferenciación”. A menudo el síndrome de diferenciación ocurre durante las primeras dos semanas después de iniciar el tratamiento, pero se puede presentar más tarde. Se produce porque al afectar a las células leucémicas con el tratamiento, se liberan muy rápido cantidades grandes de citocinas (sustancias inmunitarias) que se encontraban en el interior de las células causando fiebre, tos, problemas para respirar; aumento de peso; hinchazón de los brazos, las piernas o el cuello, acumulación de líquido alrededor del corazón y los pulmones, presión sanguínea baja e insuficiencia de los riñones. Si no se trata rápido el síndrome de diferenciación es potencialmente mortal. Se debe realizar un estrecho seguimiento de los pacientes para detectar la evolución de estos síntomas, ya que el síndrome de diferenciación junto con la hemorragia son las principales causas de fallecimiento durante la terapia de inducción. La detección temprana y el inicio inmediato de un tratamiento con corticoesteroides son esenciales para manejar esta posible complicación.
  • Prolongación del intervalo QT. El uso de trióxido de arsénico puede afectar los niveles de electrolitos (minerales esenciales en la sangre, como potasio, magnesio y calcio), lo que puede causar un trastorno en el ritmo cardíaco conocido como “prolongación del intervalo QT”. Este trastorno causa un ritmo cardíaco acelerado que puede provocar desmayos repentinos o convulsiones. Deben controlarse los electrolitos antes y durante el tratamiento de la leucemia promielocítica aguda para asegurarse de que se mantienen dentro de un rango de referencia normal. Para evitarlo se pueden pedir análisis de sangre de rutina y electrocardiogramas para poder detectar cualquier efecto negativo del trióxido de arsénico.


PRONÓSTICO


El pronóstico de la LPA es muy bueno si se trata correctamente. El desarrollo de nuevas terapias dirigidas a la oncoproteína específica de esta leucemia (PML/RARα) hace que el tratamiento sea muy efectivo y específico contra las células neoplásicas. La administración de sales de arsénico juntamente con ácido retinoico confiere a estos pacientes un pronóstico casi igual a la esperanza de vida de la población general con la edad del paciente, ya que es capaz de eliminar la gran mayoría de células neoplásicas en un período de seis meses. Es una de las pocas leucemias con tratamiento molecular específico eficaz. (2)


CONCLUSIONES


Como resumen, diremos que gracias a ciertos avances científico-técnicos en las últimas décadas del pasado siglo esta variedad de leucemia pasó de ser una de las leucemias agudas más agresivas y de peor pronóstico por su alta mortalidad, a ser la leucemia mieloide de más fácil manejo y de mayor porcentaje de curación al lograrse, en un período relativamente corto, la remisión hematológica y molecular de los enfermos. Todo ello gracias a la introducción de las técnicas de biología molecular y de terapias novedosas, como los inductores de la diferenciación-maduración y de la apoptosis celular (8). Siendo esta, el único tipo de leucemia cuyo tratamiento es el ácido transretinoico.


BIBLIOGRAFÍA


1.- Mejía-Buriticá L, Torres-Hernández JD, Vásquez G de J, Mejía-Buriticá L, Torres- Hernández JD, Vásquez G de J. Leucemia promielocítica aguda. Estado del arte. Iatreia. 2021 Mar;34(1):42–53.

2.- Barroso Sánchez G, Hernández Padrón C, Barroso Sánchez G, Hernández Padrón
C. Terapias dirigidas a dianas moleculares: perspectiva actual en la leucemia promielocítica. Revista Cubana de Hematología, Inmunología y Hemoterapia [Internet]. 2021 Sep [cited 2023 Mar 11];37(3).

3.- Amor Vigil AM, Lavaut Sánchez K, Díaz Alonso CA, Amor Vigil AM, Lavaut Sánchez K, Díaz Alonso CA. Técnicas de citogenética y biología molecular para el diagnóstico y seguimiento de la leucemia promielocítica. Revista Cubana de Hematología, Inmunología y Hemoterapia [Internet]. 2021 Sep [cited 2023 Mar 11];37(3).

4.- Larquin Comet JI, Leyva Diviú A, León Ramentol C, García Fontes Y. Leucemia promielocítica aguda. Comportamiento clínico. Revista Archivo Médico de Camagüey. 2008 Dec;12(6):0–0.

5.- Franco, R. J. V. (2016). LEUCEMIA PROMIELOCITICA AGUDA DE ALTO RIESGO, ASOCIADA A HEMORRAGIA RETINIANA. Revista Médica Carrionica, 3(3).

6.- Miguel JFS, Sánchez-Guijo F. Hematología. Manual Básico Razonado - 5a Edición. 2020. 336 p.

7.- Información sobre la leucemia promielocítica (N26-S) www.LLS.org/espanol

8.- Padrón CH. Avances en el diagnóstico y tratamiento de la leucemia promielocítica en Cuba. Rev Cubana Hematol Inmunol Hemoter. 2014;30(1):1–3.


martes, 4 de abril de 2023

Síndrome de Hermansky-Pudlak

Autora : Maria del Carmen López López

4º curso Medicina (curso 2022/2023) grupo B

Código de trabajo : 2206-CLL


INTRODUCCIÓN


El Síndrome de Hermansky-Pudlak (HPS) es una rara enfermedad hereditaria, de carácter autosómico recesivo, que debe su nombre a dos médicos procedentes de Checoslovaquia, quienes en el 1959 describieron trastornos de salud similares a este síndrome en dos pacientes adultos. Desde el descubrimiento del HPS, se conocen casos en todas partes del mundo, pero es más prevalente en Puerto Rico (1). Los problemas de salud más comunes en HPS son el albinismo oculocutáneo, disfunción plaquetaria asociada a hemorragia y defectos en el almacenamiento lisosomal, lo cual desencadena en algunos pacientes el desarrollo de fibrosis pulmonar, entre otras manifestaciones (2).


CLASIFICACIÓN Y ETIOPATOGENIA


Este síndrome se ha clasificado hasta en diez tipos diferentes, que se pueden distinguir según sus signos y síntomas; así como por la causa genética subyacente (1). 

Los tipos 1 y 4 son las formas de la enfermedad que resultan ser más graves y son los únicos tipos asociados a fibrosis pulmonar, junto con el subtipo 2. Asimismo, los tipos 3, 5 y 6 suelen presentar una sintomatología más leve. Se conoce poco acerca de los tipos restantes debido a su escasa frecuencia (3). 

Se han identificado, al menos, los siguientes genes asociados con el Síndrome de Hermansky-Pudlak (HPS): HPS1 (10q23.1), HPS2, HPS3 (3q24), HPS4 (22q11.2q12.2), HPS5 (11p15-p), HPS6, HPS7, HPS8, HPS9, HPS10, AP3B1 (5q14.1), DTNBP1 y BLOC1S3 (1), (3). 

Estos genes codifican proteínas que se emplean en la formación de 4 complejos de proteínas diferentes implicadas en el tráfico y desarrollo de los orgánulos lisosomales (LROS). LROS se encuentra solo en ciertos tipos celulares como, por ejemplo, en los melanosomas de los melanocitos, gránulos densos (delta) de las plaquetas, cuerpos laminares en las células pulmonares tipo II y gránulos secretores en las células T. De esta manera, mutaciones en estos genes impiden o deterioran la formación de LROS dañando las estructuras celulares donde se encuentran implicados. Por ello, las personas que padecen este síndrome tienen albinismo mucocutáneo debido a que los LROS en el interior de los melanocitos no pueden producir y distribuir la melanina; además los episodios de sangrados tienen lugar debido a un defecto en la agregación y activación plaquetaria, entre otros síntomas (3). 

La mutación del HPS1 —muy común entre los pacientes homocigotos de Puerto Rico— está asociada con la fibrosis pulmonar; así mismo, la HPS4 en individuos europeos confiere una predisposición similar, por lo que se sugiere que la mutación de estos genes puede causar enfermedad pulmonar y enfermedad hemorrágica. La mutación AP3B1 se asocia con neutropenia persistente y cuadros infecciosos recurrentes en el paciente. Los pacientes con HPS3 suelen tener sintomatología poco marcada (4).


EPIDEMIOLOGÍA 


La prevalencia de esta enfermedad se estima en 1/500.000 - 1/1.000.000 en poblaciones no puertorriqueñas. Sin embargo, en el noroeste de Puerto Rico, la prevalencia de HPS-1 es de 1/1.800 y se estima que cerca de 5 de cada 6 albinos en la isla de Puerto Rico tienen el HPS. 

Estos datos convierten a Puerto Rico en el lugar con la prevalencia de HPS más alta en el mundo y al HPS-1 como el trastorno genético más común en la isla. El noroeste de la isla es el lugar con más casos, donde un estudio de 1990 dedujo que 1 de cada 21 personas es portadora del síndrome. 

Además del HPS-1, el HPS-3 es prevalente en el centro y sur de la isla (prevalencia de 1 en 4.000). 

Existen varias teorías sobre el origen del HPS en Puerto Rico. Se piensa que el gen fue traído por europeos (de España u Holanda) hace unos cinco siglos (5).


MANIFESTACIONES CLÍNICAS 


El Síndrome de Hermansky-Pudlak suele debutar en la primera infancia, pero puede manifestarse a edades más avanzadas con albinismo oculocutáneo (diferentes grados de hipopigmentación), agudeza visual reducida (a menudo en/por debajo del nivel de ceguera legal), nistagmo horizontal, fácil aparición de hematomas en partes blandas, epistaxis, sangrado prolongado después de extracción dental, cirugía o parto, así como neutropenia e infecciones recurrentes en algunos subtipos de la enfermedad, como el HPS tipo 2. Las mujeres pueden presentar sangrado menstrual clínicamente significativo (4). 

Las complicaciones pueden incluir colitis granulomatosa y, en los subtipos 1, 2 y 4, fibrosis pulmonar (FP); como ya hemos mencionado anteriormente. La fibrosis pulmonar es la complicación más grave y suele presentarse en la cuarta o quinta década de vida. 

  • En estos pacientes, el albinismo oculocutáneo se caracteriza porque la piel tiene un color entre blanco y olivo, pero siempre en un tono más claro que el del resto de los familiares; además, por un tono de cabello entre blanco y café claro, con tendencia a tornarse más oscuro con el paso de los años. El color del iris es azulado y raramente se torna azul o café. De esta manera, el albinismo se caracteriza por una mínima hipopigmentación tegumentaria e, incluso, en ciertos casos, la afección llega a ser solamente ocular. 
  • En cuanto al nistagmo, suele producirse desde el nacimiento y, generalmente, es alternante con la disminución de la agudeza visual. Es de movimientos rápidos con tendencia a disminuir con la edad, y suele ser más intenso cuando el paciente está cansado o bajo estrés. ¡
  • En cuanto a los problemas hematológicos, el sangrado es secundario a la falta de gránulos densos en las plaquetas; presentando los pacientes afectados por tanto un tiempo de hemorragia prolongado (6). 
  • La fibrosis pulmonar consiste en una enfermedad pulmonar progresiva con un curso muy variable, aunque generalmente la sintomatología se acentúa en la cuarta década de la vida manifestándose por disnea, fatiga y disminución de la saturación de oxígeno. 
  • La colitis granulomatosa presenta gran semejanza clínica con la enfermedad de Crohn por la gran inflamación, y no es raro que sea en todo el trayecto de la vía digestiva. 
  • Asimismo, se han evidenciado otras manifestaciones en forma de insuficiencia renal o problemas cardiovasculares (1), (4). 


Ilustración 1: Caso de colitis granulomatosa severa en paciente con síndrome de Hermansky-Pudlak (7). Imagen perteneciente: World Journal of Gastroenterology.


DIAGNÓSTICO 


De forma clásica y desde su descripción, los criterios diagnósticos del síndrome de Hermansky-Pudlak son la presencia de albinismo mucocutáneo y diátesis hemorrágica de gravedad variable. Es de gran valor diagnóstico documentar la disminución en el índice de cuerpos densos de gránulos en las plaquetas del individuo, a través de microscopía electrónica. De forma opcional y complementaria, se puede determinar la presencia de un complejo proteico lipídico amorfo y autofluorescente llamado ceroide-lipofuscina en el sedimento urinario y en células parenquimatosas. Sin embargo, no es indispensable para realizar el diagnóstico (4).


Ilustración 2 : Imágenes de microscopía electrónica en el síndrome de Hermansky-Pudlak. Imagen perteneciente: American Journal of Respiratory and Critical Care Medicine Vol. 178, P1-P2, 2008 (1). 


Si realizamos una prueba de tiempo de hemorragia en estos pacientes saldrá alargado, debido a la falta de respuesta de agregación secundaria de las plaquetas; asimismo, encontraríamos una ausencia de la onda secundaria en la prueba con ADP y epinefrina en los resultados de la agregometría, así como ausencia en la secreción de ATP en la lumiagregometría. Sin embargo, estos estudios no son idóneos para el diagnóstico porque presentan una gran variabilidad (4), (8). 

Además, puesto que se trata de una enfermedad genética, de herencia autosómica recesiva, podrían realizarse estudios genéticos de secuenciación génica para demostrar la presencia de mutaciones en algunos de los genes responsables de la enfermedad y, en casos de mutaciones familiares, podría realizarse un diagnóstico prenatal en caso de gestantes donde la mutación en la familia ha sido identificada y así, llevar a cabo un consejo genético adecuado (4). 

Es de esta manera que realmente la demostración de la hipogranulación plaquetaria en la microscopía electrónica se considera, junto con la clínica, el diagnóstico definitivo del síndrome de Hermansky-Pudlak

Resulta esencial un diagnóstico temprano para aplicar medidas terapéuticas eficaces e individualizadas y establecer un pronóstico (1), (9). 


TRATAMIENTO 


Actualmente, no existe una cura como tal de esta enfermedad; pero puede ser manejada mediante un cuidado médico y educación apropiada para mejorar los síntomas de la manera más efectiva posible. Puesto que se trata de una enfermedad con repercusión multisistémica, los pacientes afectados deben ser evaluados por un equipo multidisciplinar (1): 

  • Debido al albinismo oculocutáneo que presentan, estos pacientes tienen un mayor riesgo asociado de padecer cáncer de piel; por lo que deben usar protección solar diariamente y acudir a revisiones frecuentes por dermatólogos. Asimismo, el control oftalmológico es necesario en los enfermos y se recomienda el uso de gafas de sol y evitar la exposición solar. 
  • Los pacientes con HPS deben ser evaluados por un neumólogo de forma anual debido a la alta incidencia de fibrosis pulmonar. Asimismo, todos los enfermos deben ser vacunados anualmente contra virus Influenza y Neumococo. En casos de fibrosis pulmonar severa con hipoxia, será necesario el empleo de oxigenoterapia. Además, el trasplante de pulmón es el único tratamiento curativo conocido para la fibrosis pulmonar (en HPS-1, HPS-2 y HPS-4). La pirfenidona puede retrasar la progresión de esta, pero únicamente en pacientes que tienen una función pulmonar residual significativa (1), (2). 
  • Para mejorar los problemas hematológicos, además de acudir a revisiones con frecuencia por hematólogos; estos pacientes deben intentar evitar el uso de AINES por la posible interferencia con la función plaquetaria ya debilitada. Además, se emplearán tratamientos sintomáticos a demanda de los episodios de sangrado que tengan lugar. De esta forma, la diátesis hemorrágica podría tratarse a base de concentrados de plaquetas. La desmopresina podría usarse como profilaxis. El empleo de factor VIIa recombinante también podría resultar de utilidad. 
  • En mujeres afectadas con sangrados menstruales muy abundantes, el uso de anticonceptivos orales podría reducir la duración del período menstrual y paliar estos síntomas. 
  • En casos de neutropenia producidos por el HPS, como el tipo 2, el empleo de G-CSF (factor estimulante de colonias de granulocitos) estaría indicado. 
  • Pacientes con afectación gastrointestinal deberán realizarse pruebas endoscópicas para valorar la gravedad y aplicar tratamiento; cambios en la dieta o analgésicos pueden mejorar los síntomas (1)


PRONÓSTICO 


De acuerdo con lo mencionado anteriormente, el pronóstico de los pacientes que sufren HPS va a depender del subtipo de la enfermedad que padezcan, pues hay algunos que resultan ser más graves que otros. De este modo, el curso de HPS-3, HPS-5 y HPS-6 (o HPS sin fibrosis pulmonar como complicación) es leve y sin afectación pulmonar; por lo que estas personas pueden llegar a tener una vida relativamente normal. El pronóstico de HPS-1, HPS-2 y HPS-4 es pobre, ya que el pronóstico de la fibrosis pulmonar es fatal. El pronóstico de HPS-7 y HPS-8 no se ha caracterizado bien (2).


CONCLUSIÓN 


Como resumen de lo expuesto anteriormente, se puede concluir que el Síndrome de Hermansky-Pudlak (HPS) se trata de una enfermedad muy rara, donde la suma de albinismo oculocutáneo y diátesis hemorrágica resultan ser las claves clínicas para su sospecha diagnóstica. Además, en los subtipos graves, la fibrosis pulmonar juega un papel determinante en el pronóstico de los pacientes. De acuerdo con la excepcional incidencia de esta patología, es frecuente el retraso diagnóstico y esto subyace en el desconocimiento general de la patología. Además, cabe reseñar el estigma social asociado al albinismo que existe en muchas culturas hoy en día y que afecta a estos pacientes. Por todo ello, es una enfermedad que se debe tener en cuenta especialmente en áreas de alta incidencia y donde una educación y cuidados médicos apropiados son la principal herramienta terapéutica.


BIBLIOGRAFÍA 


1.- American Journal of Respiratory and Critical Care Medicine Vol. 178, P1-P2, 2008. 


2.- Orphanet: Hermansky pudlak syndrome [Internet]. Orpha.net. https://www.orpha.net/consor/cgi-bin/OC_Exp.php?lng=en&Expert=79430


3.- Pruebas genéticas - Albinismo óculocutáneo, síndrome de Hermansky-Pudlak tipo 1 (HPS1) (oculocutaneous albinism, Hermansky-Pudlak syndrome) - Genes HPS1, HPS3, HPS4, HPS5, HPS6, DTNBP1, BLOC1S6, BLOC1S3 y AP3B1. - IVAMI [Internet]. Disponible en: https://www.ivami.com/es/pruebas-geneticas-mutaciones-de-genes-humanos-enfermedades-neoplasias-y-farmacogenetica/1553-pruebas-geneticas-albinismo-oculo-cutaneo-sindrome-de-hermansky-pudlak-tipo-1-hps1-genes-hps1-adtb3a-hps3-hps4-hps5-hps6-y-dtnbp1 


4.- Rogelio Paredes Aguilera, Norma López Santiago, Angélica Monsiváis Orozco, Daniel Carrasco Daza, José Luis Salazar-Bailón. Síndrome de Hermansky-Pudlak. Expresión clínica variable en dos casos clínicos. Boletín Médico Hospital Infantil de México 2012; 69(4):300-306. 


5.- Síndrome de Hermansky-Pudlak en Puerto Rico: características dermatológicas. Revista Galenus 86. Vol. 1. 2014. 


6.- Oh J, Ho L, Ala-Mello S, Amato D, Armstrong L, Bellucci S, et al. Mutation analysis of patients with hermansky-pudlak syndrome: A frameshift Hot Spot in the HPS gene and apparent locus heterogeneity. Am J Hum Genet. 1998;62(3):593–8. 


7.- Burgos González BZ. Caso de colitis severa aguda revela Síndrome de Hermansky-Pudlak [Internet]. Medicina y Salud Pública. 2022. Disponible en: https://medicinaysaludpublica.com/noticias/investigacion/caso-de-colitis-severa-aguda-revela-sindrome-de-hermansky-pudlak/13029


8.- Ramos B, Álvarez J, Sardinas S, Vásquez S. Síndrome de Hermansky- Pudlak. Hematol Méx. 2019 enero- marzo; 20(1): 49-53. 


9.- Roman Carlos, Lorena Porrasa y Rafael Sánchez Sánchez. Síndrome de Hermansky-Pudlak. Departamento de Anatomía Patológica, Hospital Universitario Reina Sofía, Córdoba, España. Medicina Clínica 157 (2021) 148–156. https://doi.org/10.1016/j.medcli.2020.04.0170025-7753.