lunes, 11 de noviembre de 2024

Leucemia eritroide aguda


Autora : Ana Buedo Macarro

4º Curso de Medicina grupo "A" (curso 2024/25)

Código de trabajo : 2407-ABM


INTRODUCCIÓN


La Leucemia Eritroide Aguda (LEA) es un subtipo raro pero agresivo de Leucemia Mieloide Aguda (LMA) y constituye el 2% de todos los casos de LMA. Suele estar asociada con un cariotipo complejo, así como con la pérdida bialélica de TP53.

La mayoría de los casos de LEA surgen de novo, aunque un subgrupo surge a partir de un síndrome mielodisplásico (SMD) previo o de otras neoplasias mieloides crónicas. No existen asociaciones definitivas de factores genéticos y ambientales con el desarrollo de la LEA (1).

Desde el primer reconocimiento de una malignidad hematológica predominantemente eritroide a principios del siglo XX, la LEA ha pasado por una serie de cambios en sus definiciones y nomenclatura, incluyendo eritoleucemia, mielosis eritremica, LMA-M6 y leucemia eritroide pura (2).

La biología agresiva de esta enfermedad y sus características moleculares, la convierten en difícil de manejar y curar, siendo la supervivencia media de entre 3 a 9 meses (1).

Actualmente, los enfoques de tratamiento son ineficaces y señalan la urgente necesidad de terapias novedosas.


HISTORIA Y DEFINICIONES


La primera descripción de una leucemia predominantemente eritroide fue de Giovanni Di Guglielmo cuando en 1917, publicó un informe sobre eritroleucemia, que detallaba un caso de leucemia caracterizado por la proliferación tanto leucocítica como eritrocítica.

Acuñó posteriormente el término "mielosis eritremica" en 1923 para describir un trastorno sanguíneo agudo y proliferativo que involucraba solamente eritrocitos nucleados. En un editorial publicado en Blood en 1958, se caracterizó el síndrome de Di Guglielmo como una enfermedad trifásica, primero con predominancia eritroblástica, luego progresando a través de una fase mixta leucoblástica/eritroblástica y finalizando con leucemia mieloblástica. Ahora se entiende que la LEA se describe más precisamente con la definición de mielosis eritremica y que la progresión a un fenotipo mieloblástico no se observa con frecuencia.

La clasificación Franco-Americana-Británica (FAB) de leucemias agudas en 1976, reconoció la leucemia eritroide como un subtipo de LMA, denominándola específicamente LMA-M6. LMA-M6 se definió como aquella con >30% de mieloblastos en la celularidad de la médula ósea con ≥10% de precursores eritroides mostrando displasia, análoga a la LMA definida actualmente como relacionada con mielodisplasia. Esta clasificación fue revisada en 1985, y la definición de LMA-M6 cambió para requerir que ≥ 50% de la celularidad de la médula fuera de células eritroides nucleadas mientras que ≥ 30% de las células mieloides no eritroides fueran mieloblastos. 

Aun así, algunos pensaron que la definición de LMA-M6 era demasiado amplia y no diferenciaba entre el síndrome de Di Guglielmo, en el cual los elementos inmaduros son predominantemente mieloblastos, y la enfermedad de Di Guglielmo, en la cual son predominantemente proeritroblastos. Para abordar esto, demostraron que los pacientes con LMA-M6 y predominancia de mieloblastos tenían resultados significativamente mejores en comparación con aquellos con predominancia de proeritroblastos. Propusieron dividir LMA-M6 en M6a, correspondiente a la categoría tradicional FAB M6 y M6b, correspondiente a una leucemia eritroide pura con > 30% de proeritroblastos.

En 2001, la Organización Mundial de la Salud (OMS) publicó su clasificación inicial de neoplasias mieloides, con criterios del grupo FAB. En su 3ª clasificación, la OMS reconoció 2 subtipos de LEA basados en el tamaño de la población de mieloblastos. 

  • El primer tipo, leucemia eritroide/mieloide aguda (correspondiente a FAB LMA-M6), se definió como ≥ 50% de precursores eritroides en la población celular nucleada de la médula y mieloblastos ≥ 20% de la población celular no eritroide. 
  • El segundo tipo, denominado leucemia eritroide pura (M6b), se definió por ≥ 80% de precursores eritroides inmaduros con mínima diferenciación y sin población significativa de mieloblastos. 
Los autores de esta clasificación mencionaron que la leucemia eritroide pura se había referido previamente como enfermedad de Di Guglielmo. La 4ª edición de OMS no introdujo cambios importantes en la definición de LEA, solo señalando que algunos casos con displasia significativa (≥ 50% de células en ≥ 2 linajes) y mieloblastos ≥ 20% deberían ser categorizados como LMA con cambios relacionados con mielodisplasia, independientemente de la población de precursores eritroides.

Las revisiones de la 4ª edición cambiaron el denominador utilizado para calcular el porcentaje de mieloblastos de “células no eritroides” a todas las células nucleadas de la médula ósea, reclasificando una gran proporción de LEA (subtipo eritroide/mieloide aguda) como neoplasia mielodisplásica. Los casos restantes de LEA (subtipo eritroide/mieloide aguda) fueron reclasificados, dejando la leucemia eritroide pura como la única leucemia eritroblástica verdadera. La definición de leucemia eritroide pura se mantuvo en gran medida sin cambios respecto a la original, solo especificando la presencia de ≥ 30% de proeritroblastos dentro del ≥ 80% de precursores eritroides inmaduros en la médula ósea.

Por último, la 5ª edición de la clasificación de la OMS (2022), cambió la nomenclatura de la leucemia eritroide pura a LEA, y dejó la definición sin cambios mientras destacaba la importancia de las mutaciones TP53 en la patogénesis de la enfermedad. La evolución de la nomenclatura y los criterios diagnósticos se puede encontrar en la Tabla 1 (2).


Tabla 1. Evolución de los criterios diagnósticos y de
 la nomenclatura de las neoplasias mieloides predominantemente eritroides (2).
Click para agrandar la imagen.


EPIDEMIOLOGÍA


La edad media de diagnóstico de la LEA es de 67 años, aunque hay estudios que han demostrado una edad bimodal de diagnóstico con un pequeño pico alrededor de los 20 años y un segundo pico más grande en los primeros 70 años. Esta enfermedad también muestra un leve predominio masculino sobre femenino (2.4:1) (1).


ETIOLOGÍA


La mayoría de los casos de LEA se desarrollan de novo, representando aproximadamente el 1% de todas las LMA de novo, y la enfermedad no está asociada a ningún factor de riesgo identificable. Se han descrito casos raros de eritroleucemia familiar de novo, autosómica dominante con penetrancia variable. En la literatura se han descrito casos de LEA que evolucionan a partir de otras enfermedades antecedentes como SMD (anemia refractaria con exceso de blastos o citopenia refractaria con displasia multilinaje), neoplasias mieloproliferativas (leucemia mieloide crónica con crisis eritroblástica) y exposición a toxinas como el benceno, denominándose LEA secundaria. Esta también se ha descrito en pacientes con antecedentes de otros tipos de cáncer tratados con quimioterapia, tratamiento inmunosupresor o radiación ionizante (3).


MANIFESTACIONES CLÍNICAS


La presentación clínica de la LEA puede ser inespecífica, ya que los síntomas y hallazgos más prominentes al diagnóstico son fiebre y palidez, anemia (hemoglobina media de 7.5 g/L), hepatoesplenomegalia y evidencia de eritropoyesis ineficaz (que puede asemejarse a la hemólisis).

La presentación extramedular como un sarcoma mieloide es inusual en pacientes con LEA, pero puede afectar a localizaciones extramedulares.

Se deben verificar antecedentes de SMD, neoplasias mieloproliferativas y niveles de eritropoyetina, ya que esta información influye en la clasificación diagnóstica (1).

Los pacientes pueden ser sintomáticos durante un tiempo antes del diagnóstico, estableciéndose este entre 1 a 3 meses. Es raro que los pacientes con LEA sean sintomáticos durante más de 6 meses antes del diagnóstico inicial. También hemos observado pacientes que, aunque sintomáticos, eran muy funcionales en el momento del diagnóstico, lo que llevó a los clínicos a dudar del diagnóstico y a considerar un tratamiento de prueba para la deficiencia nutricional (3).


DIAGNÓSTICO


El diagnóstico, al igual que en otros tipos de leucemias agudas se basa en la demostración de las células leucémicas en médula ósea, sangre periférica o tejidos extramedulares, aunque los estudios han planteado la preocupación por la calidad subóptima de las biopsias en la LEA, así como la frecuente falta de blastos en sangre periférica, lo que hace el diagnóstico algo más difícil.

Las características más típicas en la biopsia de médula ósea son la hipercelularidad, la diseritropoyesis y un alto porcentaje de precursores eritroides (Imagen 1). Las características frecuentemente observadas en el frotis de sangre periférica de pacientes con LEA son leucopenia, estiramiento basofílico y morfología anormal de los glóbulos rojos; sin embargo, estas no son características diagnósticas ni distintivas de la LEA (1).


Imagen 1. Cambios morfológicamente representativos en médula ósea de un paciente con leucemia eritroide acuda, subtipo eritroleucémico. En A y B se observa hiperplasia eritroide, aumento de blastos, diseritropoyesis y sideroblastos en anillo (3).

 
Hallazgos inmunohistoquímicos y por citometría de flujo

Los marcadores de inmunohistoquímica y citometría de flujo se utilizan para caracterizar mejor los casos de LEA:

CD71 es el receptor de transferrina en la superficie celular y está presente en la mayoría de los precursores eritroides y suele estar sobreexpresado en los blastos de LEA y precursores malignos eritroides.

Los blastos inmaduros en la LEA pueden expresar antígenos del grupo sanguíneo Gerbich (Gerb), E-cadherina, anhidrasa carbónica 1, antígenos CD36 y CD68 también. Así mismo, hay tenue expresión de hemoglobina y de la glicoproteína-A.

Otros marcadores, como GLUT1, han mostrado teñirse positivamente en células de la línea eritroide (1).

La mieloperoxidasa (MPO) y HLA-DR son típicamente negativas en citometría de flujo, lo que puede ayudar a distinguir entre LMA y LEA (2).


Hallazgos citogenéticos

Un cariotipo complejo se define como al menos tres anomalías citogenéticas y es una característica casi uniforme de la LEA. En el contexto de esta patología, las deleciones en 5q y 7q, la monosomía 5 y 7, y la trisomía 8 son las anomalías más detectadas. Además, una anomalía cariotípica que puede estar presente en el cromosoma 17 (17p13) se ha asociado con la pérdida de función de p53 descrita en un porcentaje significativo de pacientes con LEA.

Se ha descrito variación citogenética entre pacientes con LEA cuando se estratifica por edad. Un estudio que se centró en las características citogenéticas de la LEA examinó a 31 pacientes y encontró que los menores de 45 años tenían más anomalías citogenéticas en comparación con los mayores de 45 años (66.7% vs. 54.5%).

Varios estudios concluyen que las anomalías citogenéticas t(8;21), t(15;17), inv(16) y del(20q), se asocian con mejores resultados entre los pacientes con LEA. En cuanto a los peores, se asocian con las anomalías −5, −7 y 3q.

La mayoría de los estudios concluyen que la ausencia de cariotipo complejo, aunque sea muy rara en la LEA, podría estar asociada con mejores resultados y una supervivencia más prolongada (1).


Hallazgos moleculares

Por lo que respecta a la patobiología (Imagen 2), se han explorado varios mecanismos implicados basados en datos procedentes de muestras humanas y modelos murinos, exponiendo a continuación algunos de ellos:

  1. Activación del Receptor de Eritropoyetina (EPOR) y la Vía JAK2: se ha demostrado cierta relación directa entre la activación del receptor de eritropoyetina y la patogénesis de la LEA, ya que parece estar sobreexpresado.
  2. GATA Binding Protein 1 (GATA1): GATA1 tiene un importante papel en la eritropoyesis. Se han identificado cambios en la transcripción de GATA1 en el 25% de pacientes con LEA, que reducen su expresión o la expresión ectópica de sus interactores ERG y SPI1, disminuyendo la accesibilidad de la cromatina en sitios de unión de GATA1 y promoviendo fenotipos leucémicos (1).
  3. Factores de transcripción ETS (ERG, SPI y FLI1): ERG coopera con GATA1 para controlar la diferenciación eritromegacariocítica y se ha relacionado con un pronóstico desfavorable en LMA. SPI1 y FLI1 inhiben la diferenciación eritroide, y la sobreexpresión de estos factores en modelos murinos induce fenotipos de eritroleucemia, convergiendo en el GATA1 como el principal desencadenante del desarrollo de la patología.
  4. Expresión de Oncogenes Maestros: Los proto-oncogenes como c-MYC están sobreexpresados en modelos murinos, inhibiéndose la diferenciación eritroide y promoviendo la eritroleucemia. Las mutaciones en los oncogenes H-Ras y K-Ras se asocian con la transformación leucémica en LEA.
  5. Actividad TP53 dañada: la LEA tiene alta prevalencia de mutaciones bialélicas de TP53, más frecuentes en casos secundarios. A pesar de que su implicación funcional en la diferenciación eritroide no está completamente clara, se sabe que cooperan con otras vías para promover la proliferación de células madre hematopoyéticas. Coexisten con otras alteraciones genéticas como mutaciones en KRAS, NRAS, BCOR y otros genes de señalización y reparación de ADN. Se impulsa así la eritroleucemia, demostrándose esto en modelos murinos, donde la pérdida de TP53 junto con mutaciones en BCOR y otros genes, generan tumores agresivos (1).


Imagen 2. Mecanismos implicados en la patobiología de la leucemia eritroide aguda (LEA)


DIAGNÓSTICO DIFERENCIAL


Se incluyen tanto patologías neoplásicas como benignas.

Para el subtipo de eritroleucemia, las entidades más importantes en el diagnóstico diferencial incluyen SMD con predominancia eritroide, LMA con cambios relacionados con displasia mieloide y otros tipos de LMA con aumento de precursores eritroides. Las características más importantes para distinguir en el diagnóstico diferencial son el porcentaje de blastos y la presencia de displasia multilineal (2 o 3 linajes) en al menos el 50% de las células de un linaje dado.

Los pacientes con SMD suelen tener anemia, y en la médula ósea suele observarse predominancia eritroide, reflejando un intento de compensar la anemia. Morfológicamente, la displasia eritroide y los sideroblastos en anillo se observan tanto en SMD como en el subtipo de eritroleucemia. El factor clave que ayuda a distinguir es el porcentaje de blastos en médula ósea. Si el recuento de blastos es inferior al 20% de todas las células nucleadas y también inferior al 20% de los elementos no eritroides, el diagnóstico de SMD será más apropiado.

La leucemia mieloide aguda con cambios relacionados con la displasia mieloide se caracteriza por un 20% o más de blastos y displasia multilineal en al menos el 50% de las células en dos o más linajes. Estos casos pueden presentar 50% o más de precursores eritroides, pero no se clasifican como LEA, según los criterios actuales de la OMS. Además, los casos con al menos un 20% de blastos en sangre periférica o médula ósea y anormalidades citogenéticas relacionadas con SMD o un historial previo de SMD, incluso cuando están asociados con una población de precursores eritroides en la médula ósea del 50% o más, deben considerarse casos de este tipo de LMA.

Otros tipos de LMA también pueden asociarse a un aumento en el número de precursores eritroides cuando se diagnostican inicialmente. En todos estos casos, los blastos representan un 20% o más de todas las células nucleadas de la médula ósea. Cuando los precursores eritroides representan el 50% o más de las células nucleadas, según nuestra experiencia, la explicación más común es la terapia previa con eritropoyetina (EPO), que aumenta los precursores eritroides, causando diseritropoyesis. Es por eso que, en el contexto de la terapia con EPO, es difícil establecer el diagnóstico de LEA.

Se revisaron gran número de casos, pertenecientes al Centro Oncológico MD Anderson de la Universidad de Texas (Houston), en los que predominaban los precursores eritroides y se habían diagnosticado como LEA, observándose que un subconjunto de ellos tenía un historial de terapia con EPO. Así mismo, la quimioterapia previa también puede resultar en una eritrocitosis de rebote (3).

Ahora, refiriéndonos al subtipo de leucemia eritroide pura se incluye la leucemia megacarioblástica aguda, leucemia linfoblástica aguda (LLA), linfomas y trastornos no neoplásicos. Los casos del subtipo de leucemia eritroide pura en los que hay evidencia clara de maduración eritroide son más fáciles de reconocer. Sin embargo, también hay casos de este subtipo en los que se observa maduración eritroide mínima o nula y están compuestos por blastos inmaduros. Para estos, se necesitan análisis inmunofenotípicos y citogenéticos.

La leucemia megacarioblástica aguda puede ser más difícil de diferenciar de la leucemia eritroide pura. En la citogenética, la tinción MPO es negativa en ambas y el PAS muestra positividad citoplasmática en ambas. Emplearemos entonces análisis inmunofenotípico. Los casos de leucemia eritroide pura expresan uno o más antígenos asociados a los eritroides (como la hemoglobina A o la glucoforina), mientras que los casos de leucemia megacarioblástica aguda expresan antígenos asociados a megacariocitos como CD41, CD61 y el factor VIII. Sin embargo, muchos de estos pueden estar ausentes y, parece haber casos de leucemia eritroide pura con expresión de CD41 o CD61. No está claro si estos casos deben clasificarse entonces como leucemia mixta aguda eritroide-megacarioblástica. La microscopía electrónica para mostrar la peroxidasa de plaquetas puede ser útil para diagnosticar leucemia megacarioblástica aguda, así como la presencia de la anomalía t(1;22)(p13;q13) y las anormalidades que afectan al cromosoma 3q26.

Los casos de leucemia linfoblástica aguda (LLA) y linfomas, expresan antígenos de células B o T, y la LLA suele ser positiva para la transferasa terminal deoxinucleotidil (TdT), siendo el inmunofenotipado útil para distinguir estas entidades de la leucemia eritroide pura.

Varias enfermedades no neoplásicas pueden causar predominancia eritroide en médula ósea, y por lo tanto deben ser excluidas. Estas incluyen, anemia megaloblástica debido a deficiencia de vitamina B12 o ácido fólico, intoxicación por metales pesados, efectos de medicamentos y, diseritropoyesis congénita. Con un historial completo y pruebas de laboratorio pertinentes podremos descartar estas posibilidades (3).


TRATAMIENTO


Debido a la rareza del diagnóstico de LEA y la escasa comprensión de la biología de la enfermedad, las opciones de tratamiento son limitadas. Como primera línea se incluye quimioterapia intensiva y agentes hipometilantes (HMA). El trasplante de médula ósea alogénico (alo-TMO) es el único enfoque potencialmente curativo, pero requiere previa remisión completa.


Ǫuimioterapia Intensiva

Se utiliza como tratamiento de primera línea en pacientes aptos para terapia intensiva. En un gran estudio retrospectivo multinacional de 217 pacientes con LEA realizado en 2017, 122 pacientes fueron tratados con quimioterapia, empleándose un régimen de inducción con daunorubicina (45 o 60 mg/m² × 3 días) y citarabina (100 mg/m² bid × 7 días). Otros regímenes incluyeron idarubicina (12 mg/m²) o mitoxantrona (12 mg/m²) en combinación con citarabina. El grupo sometido a quimioterapia tenía una edad media de 60 años al diagnóstico, en comparación con 69 para el grupo tratado con HMA. La tasa de respuesta objetiva fue del 72%, ocurriendo respuesta completa en 79 pacientes (66%), parcial en 7 (6%), enfermedad estable en 16 (13%) y, progresión primaria de la enfermedad en 17 (14%). Tras el tratamiento con quimioterapia, 23 (18.8%) recibieron un alo-TMO, experimentando una mediana de supervivencia global de 5.9 meses.

Este régimen de tratamiento a una edad más joven también se ha asociado con una supervivencia global significativamente mayor. Un análisis retrospectivo reciente de 2023, demostró una relación inversa entre la edad y la supervivencia global en pacientes con AEL, con una mediana 69, 18, 8, 3 y 1 mes para los grupos de edad <18, 18–49, 50–64, 65–79 y >80, respectivamente. La LEA pediátrica muestra un perfil genómico distinto, lo que podría explicar los resultados más favorables a esta edad. Además, el régimen de quimioterapia pediátrica es más agresivo, ya que los niños lo toleran mejor que los adultos.

A pesar de que el efecto de la quimioterapia es más pronunciado en pacientes pediátricos, su uso está asociado a una mayor supervivencia tanto en poblaciones pediátricas como en adultas, demostrando una diferencia significativa en la supervivencia global entre los pacientes que recibieron este tratamiento y aquellos que no (1).
 

Agentes Hipometilantes (HMA)

Azacitidina y decitabina se utilizan en pacientes con LMA no aptos para quimioterapia intensiva. Los HMA funcionan revirtiendo la metilación del ADN que a menudo silencia los genes supresores de tumores involucrados en la señalización de la patogénesis del cáncer. Aunque pueden inducir una respuesta inicial prometedora en un subconjunto de pacientes con LEA, casi todos los pacientes suelen recidivar. Esto puede ocurrir a través de recidiva primaria, en la que no hay mejora después de cuatro a seis ciclos de HMA, o secundaria, en la que los pacientes progresan tras una respuesta inicial.

Sin embargo, un estudio retrospectivo reciente de 41 pacientes con LEA describió que no había beneficio al usar un régimen de tratamiento sobre otro. Los regímenes reportados en este estudio incluyeron monoterapia con HMA, HMA junto con venetoclax y quimioterapia intensiva. Por lo tanto, se necesitan más estudios para comprender mejor los diversos grados de eficacia entre los tratamientos para LEA según los criterios actualizados de 2022.


Venetoclax

El venetoclax es un inhibidor selectivo de la proteína BCL-2, que ha mejorado las tasas de remisión y la superviviencia global de pacientes con LMA no aptos para quimioterapia. Sin embargo, los subtipos de LMA eritroide/megacariocítico se asocian a resistencia a este fármaco. Esto se debe a la diferenciación eritroide/megacariocítica, además de a las mutaciones TP53. La pérdida de p53 se ha vinculado con la resistencia al venetoclax, junto con una regulación compensatoria concomitante de BCL-XL. De hecho, se ha observado que las células de LMA que exhiben diferenciación eritroide/megacariocítica dependen de BCL-XL en lugar de BCL-2 para su supervivencia, de forma que la inhibición de BCL- 2 tiene efecto terapéutico limitado en LEA (1).


Trasplante de Médula Ósea Alogénico (alo-TMO)

Como se ha mencionado con anterioridad, es el único enfoque potencialmente curativo, pero requiere remisión completa previa, que rara vez se logra. Se ha encontrado previamente que la supervivencia media de los pacientes con LEA que recibieron alo-TMO fue de 66 meses desde el trasplante. Sin embargo, la definición de LEA para este análisis se basó en la clasificación de la OMS de 2008. La mediana de supervivencia global de los receptores de alo-TMO fue de 89 meses, en comparación con 5 meses para aquellos que no se sometieron. Por lo tanto, esta terapia de consolidación puede mejorar los resultados en LEA (1).


Terapia con Células T con Receptor de Antígeno Ǫuimérico

Esta terapia ha comenzado a usarse en leucemias y linfomas al dirigirse a antígenos distintos presentes en células malignas. Recientemente, algunos estudios han examinado los posibles resultados de la terapia CAR-T en LMA. En un estudio de 2023, se investigaron datos de secuenciación de ARN de células individuales de individuos con LMA y tejido sano para determinar epítopos expresados selectivamente en células malignas. A través del análisis computacional y la validación posterior, los autores encontraron que el receptor de factor estimulante de colonias 1 y el clúster de diferenciación 86 podrían usarse como objetivos para esta terapia. Así mismo, en 2019, se demostró que CD7 expresado por blastos malignos y células progenitoras de un subconjunto de pacientes con LMA, servía como objetivo para la terapia CAR-T. En general, la variedad de epítopos moleculares que se han identificado en la terapia CAR-T para LMA podría representar aplicaciones futuras beneficiosas para el tratamiento.

Aunque hay avances prometedores en la terapia con células CAR-T para el tratamiento de algunas leucemias, incluida LMA, los estudios que investigan el análisis de células individuales en LEA siguen siendo limitados. Dado que hay pocas opciones de tratamiento, la terapia CAR-T debe ser investigada más a fondo como una modalidad de tratamiento (1).


Direcciones Futuras

El tratamiento de la leucemia eritroide aguda (LEA) continúa siendo un desafío ante los escasos resultados clínicos y la falta de ensayos clínicos específicos. A pesar de los avances en el trasplante alogénico de médula ósea (alo-TMO) y nuevas terapias dirigidas, las tasas de supervivencia en los últimos 20 años no han mejorado.

Uno de los principales retos es que los factores transcripcionales que impulsan la LEA no son fácilmente tratables, y la inhibición de JAK2 no controla la enfermedad.

Sin embargo, estudios recientes han demostrado sensibilidad a la inhibición de CDK7, CDK9 y PARP en modelos de LEA mutados en genes como TP53, BCOR, y DNMT3A, lo que sugiere que estas terapias podrían llegar a ser efectivas. La combinación de decitabina con inhibidores de PARP, por ejemplo, podría amplificar los efectos citotóxicos en casos de LEA mutados en TP53.

Además, el inhibidor BCL-XL se ha demostrado como objetivo terapéutico, particularmente en leucemias eritroide y megacarioblástica. Al combinar inhibidores de BCL-XL con ruxolitinib (inhibidor de JAK2) se observó respuesta sinérgica en líneas celulares y modelos de xenoinjertos. Así mismo, se ha encontrado eficacia con el inhibidor navitoclax, que apunta a BCL-XL y BCL-2, respaldándose así el uso de inhibidores de BCL-XL como futura estrategia de tratamiento para la LEA.

Estudios recientes también sugieren que la inhibición de JAK2 es efectiva en pacientes con LEA que presentan mutaciones en TP53 y alteraciones en la señalización de JAK2/EPOR.

Se estan llevando a cabo ensayos clínicos que incluyen el uso de talazoparib o gemtuzumab ozogamicina, demostrándose remisión completa en pacientes con LMA refractaria, pero se necesitan más estudios para confirmar los hallazgos preclínicos y optimizar los tratamientos (1).


CONCLUSIONES


La leucemia eritroide aguda es un subtipo altamente agresivo y raro de LMA caracterizado por una citogenética compleja de alto riesgo, mutaciones frecuentes en TP53 y una predominancia de precursores eritroides y proeritroblastos en la médula ósea. Está asociado a malos resultados clínicos y, la nomenclatura vaga y cambiante ha obstaculizado su reconocimiento.

Su diagnóstico es establecido mediante biopsia de médula ósea, citometría de flujo e inmunohistoquímica, los cuales confirman la presencia de los precursores eritroides y las características de la enfermedad.

Debido a sus características de alto riesgo, los resultados clínicos siguen siendo pobres. Los agentes hipometilantes (HMA), la quimioterapia intensiva y el trasplante alogénico de medula ósea (alo-TMO) se han utilizado con eficacia general limitada. La edad más joven y el uso de quimioterapia ayudan en el tiempo de supervivencia; sin embargo, el alo-TMO es el único enfoque potencialmente curativo (1).

En conclusión, para mejorar los resultados, debe haber un enfoque concertado y colaborativo en la investigación, además de mayor desarrollo terapéutico, para evitar que continúe siendo una patología cuyo diagnóstico es en gran medida intratable.


BIBLIOGRAFÍA


1.- Johns Hopkins School of Medicine, B. M. (06 de Junio de 2024). Europe PMC. Obtenido de Sitio web de Europe PMC : https://europepmc.org/article/MED/38892446

2.- Department of Hematology and Oncology, M. U. (28 de Abril de 2023). ScienceDirect . Obtenido de Sitio web de ScienceDirect: https://www.sciencedirect.com/science/article/pii/S2152265023001398?vi a%3Dihub

3.- Zhuang Zuo, M. P., Jacek M. Polski, M., Armen Kasyan, M., & L. Je|rey Medeiros, M. (01 de Septiembre de 2010). Allen Press. Obtenido de Sitio web de Allen Press : https://meridian.allenpress.com/aplm/article/134/9/1261/461132/Acute- Erythroid-Leukemia


lunes, 4 de noviembre de 2024

Terapia sustitutiva en hemofilia


Autora : Aroa Tapiador Moraga

Cuarto Curso de Medicina grupo "A"

Código de trabajo : 2405-ATM


CARACTERÍSTICAS GENERALES Y BASES MOLECULARES


La hemofilia es una enfermedad hereditaria caracterizada por manifestaciones hemorrágicas causadas por bajas concentraciones plasmáticas del factor de coagulación VIII o IX. A la deficiencia del factor VIII se le conoce como hemofilia A y a la deficiencia del IX, hemofilia B. La hemofilia A es causada por variantes patológicas del gen F8. La deficiencia del factor XI (hemofilia C), no se le considera hemofilia como tal pues es mucho menos común y en la mayor parte de los casos se caracteriza por hemorragias leves, con patrón de herencia autosómico recesivo. La prevalencia de la hemofilia A es de 1/5000 RN varones y la hemofilia B es de 1/30000 hombres RN (1). Es una herencia recesiva ligada al cromosoma X, por lo que la enfermedad ocurre mayoritariamente en los varones. Por el contrario, las mujeres tienen una segunda copia del gen, habitualmente normal, en su otro cromosoma X, por lo que pueden ser portadoras de la enfermedad siendo asintomáticas (2). Sin embargo, puede haber situaciones en las cuales es posible que una mujer padezca hemofilia: una mujer con un padre hemofílico y una madre portadora o una mujer con síndrome de Turner, hija de una madre portadora de hemofilia.


Ilustración 1. Herencia de la hemofilia.


MANIFESTACIONES CLÍNICAS


La principal manifestación clínica es la hemorragia, cuyo grado va a depender del nivel del factor VIII o IX que haya en el plasma. Según estos valores, la hemofilia se clasifica en:

  • Hemofilia severa: <1% de actividad del factor. Estos individuos experimentan hemorragias repetitivas y espontáneas.
  • Hemofilia moderada: 1-5% de actividad.
  • Hemofilia leve: >5% de actividad.

Alrededor del 50% de los pacientes presentan hemofilia leve, 15% moderada y el 35% grave. Los principales sitios de hemorragia son las articulaciones, especialmente la rodilla, aunque otros sitios frecuentes de hemorragia son los músculos y los tejidos blandos.


DIAGNÓSTICO


Cuando hay un antecedente de un miembro familiar con hemofilia, es importante determinar los posibles recién nacidos con la enfermedad. Se llevan a cabo técnicas intrauterinas, como biopsia de la vellosidad coriónica o del líquido amniótico para evaluar la actividad del factor. Una vez nacido el niño, se puede medir su actividad a través del cordón umbilical. Además, hay que tener en cuenta que el diagnostico de hemofilia B debemos tomarlo con cautela, pues los factores K dependientes están disminuidos en los seis primeros meses de vida debido a la inmadurez hepática.

Entre los estudios de laboratorio, la biometría hemática es normal. En cuanto a las pruebas de coagulación, el tiempo de protrombina y el tiempo de sangrado son normales. Sin embargo, el tiempo de la tromboplastina parcial se encuentra prolongado de forma aislada en algunos pacientes con hemofilia, aunque los puede haber con un TTPa normal. La corrección del TTPa con plasma normal, incubado a 37º, nos indica el diagnostico de deficiencia de algún factor de coagulación, que se confirma con niveles bajos del factor VIII o IX.


TRATAMIENTO SUSTITUTIVO


Hay dos modalidades de tratamiento:

  • A demanda: hemofilia leve/moderada sin fenotipo hemorrágico. Sólo se trataría en caso de hemorragia o previo a cirugía o intervenciones invasivas.
  • Profilaxis: hemofilias graves/ moderadas con fenotipo hemorrágico. Se administraría 2-3 veces a la semana (3).

En cuanto a las opciones de tratamiento encontramos:

1. Concentrados de factor:
  • Derivados del plasma (hemoderivados), que estos a su vez se clasifican en función de su pureza:
    • Pureza intermedia: 10-100 UI/mg de proteína.
    • Pureza alta: 100-1000 UI/mg. Obtenidos por cromatografía de anticuerpos monoclonales.
    • Muy alta pureza: >1000 UI/mg.
  • Recombinantes:
    • Primera generación: estabilizados con albúmina.
    • Segunda generación: estabilizados con sacarosa y solo se utiliza la albúmina sérica en el cultivo celular.
    • Tercera generación: no tienen proteínas humanas o animales en ningún paso de la producción.

2. Crioprecipitado: derivado de la sangre, que contiene una moderada concentración de factor VIII, pero no del IX. Es eficaz para las hemorragias articulares y musculares, pero son más susceptibles a la contaminación viral. Su almacenamiento y administración son más difíciles.

3. Plasma fresco congelado: es menos eficaz ya que el factor está menos concentrado.


CONCENTRADO DEL FACTOR VIII


Se usa para tratar y prevenir las hemorragias en pacientes con hemofilia A, que se debe, como ya he mencionado anteriormente, a la ausencia del FVIII de la coagulación sanguínea.

Es recomendable la vacunación contra el virus de la hepatitis A y de la hepatitis B.

Por otro lado, cuando se administran fármacos derivados del plasma, hay que llevar a cabo ciertas medidas para evitar que los receptores se infecten con agentes infecciosos procedentes de los donantes. Entre estas medidas, se incluye la selección cuidadosa de los donantes, para así, excluir los que están en riesgo de ser portadores de enfermedades infecciosas; análisis de marcadores específicos de infecciones en las donaciones individuales y en las mezclas del plasma, asi como en el procesamiento de eliminar o activar el virus. Sin embargo, la transmisión de agentes infecciosos nunca se puede excluir totalmente. Estas medidas son efectivas contra el VIH, VHB, VHC y VHA. La infección de parvovirus B19 puede ser grave para la mujer gestante, en inmunodeprimidos o pacientes con anemia.

Además, no de sebe combinar el FVIII con otros medicamentos durante la infusión.

  • Efectos adversos
    • Reacciones de hipersensibilidad y fiebre (1 a 10 pacientes de cada 10000).
    • La hipersensibilidad puede desembocar en una reacción anafiláctica. (menos de 1 paciente de cada 10000).
    • Inhibidores del FVIII.
  • ¿Cómo se usa?
    • Se debe administrar por vía intravenosa. Para la profilaxis de sangrados en personas con hemofilia A, se debe inyectar de 20 a 40 UI de FVIII por kg de peso cada dos o tres días y se ajustará la dosis en función de la respuesta al tratamiento. La cantidad y la frecuencia debe ser orientada siempre de forma individual (4).


Ilustración 2. Cálculo de dosis FVIII


Tabla 1. Guía de dosificación en episodios hemorrágicos y cirugía


COMPLICACIONES DE LA TERAPIA SUSTITUTIVA


Una de las principales complicaciones del tratamiento sustitutivo es el desarrollo de inhibidores, aloanticuerpos dirigidos contra el factor VIII o IX. Esto reduce la vida media de los concentrados del factor, refractariedad a la terapia y reducción de la calidad de vida. Se desarrollan en 30% de los pacientes con hemofilia A grave y en 5% de los pacientes con hemofilia B. 

Su manejo consiste, en primer lugar, en cuantificar el titulo del inhibidor. Si el titulo es bajo (<5 UB), el tratamiento consiste en administrar dosis altas del factor. Si el titulo es alto (>5 UB), el tratamiento consiste en agentes bypassing. Esto es debido a que los factores activados como el Xa o VIIa (agentes bypass) pueden poner en marcha el proceso de coagulación en ausencia del FVIII o FIX o en presencia de un inhibidor de estos. Se dispone de dos fármacos:
  • Concentrado de complejo protrombínico activado: proviene del fraccionamiento del plasma humano y esta compuesto por factores vitamina K dependientes: II, IX y X en su forma inactiva y el factor VII, en su forma activa. La dosis diaria no debe exceder de 200 UI/kg debido al riesgo de trombosis.
  • Factor VIIa recombinante: no contiene factores FVIII o IX. El potencial de transmisión de virus es menos problemático que con otros agentes. Entre los efectos adversos encontramos: fiebre y reacciones cutáneas, mientras que las complicaciones tromboembólicas y CID son muy bajas.
 También pueden usarse : 
  • Ácido tranexámico.
  • Plasmaféresis.

Otras complicaciones que podemos tener en la terapia sustitutiva son:
  • Infecciones adquiridas por transfusiones sanguíneas.
  • Pseudotumores (hematomas encapsulados): se presentan en 1-2% de los hemofílicos graves. Los sitios donde vamos a tener estos pseudotumores son los huesos, músculos y tejidos blandos. La tasa de mortalidad en la resección quirúrgica es del 20%.
  • Artropatía hemofílica: debida a la hemartrosis que daña el cartílago articular.


OTROS TRATAMIENTOS


1. Factores de vida media extendida

Aumenta la protección frente a hemorragias y reduce el número de sangrados, asi como la adherencia al tratamiento y disminuye el consumo y el coste.


2. Terapia disruptiva:

- Emicizumab: anticuerpo monoclonal biespecífico humanizado. Se une a los FIXa y X formando un complejo necesario para la cascada de coagulación. Imita la función del FVIII en la coagulación. Su estructura no está relacionada con el factor, por lo que no se induciría el desarrollo de inhibidores. Sus indicaciones son:
  • Profilaxis de sangrado en pacientes con hemofilia A con inhibidores del FVIII.
  • Profilaxis en pacientes con hemofilia A grave, sin inhibidores del FVIII.

- Concizumab: anticuerpo monoclonal humanizado anti-TPFI. Evita la unión de FXa a TFPI, lo que aumenta la concentración de FXa y, por tanto, la generación de trombina. La actividad de TFPI disminuye al aumentar la concentración del fármaco. No esta comercializado en España.

- ALT-AT3: reduce la producción de la antitrombina. No comercializado en España.


TERAPIA GÉNICA


La terapia génica consiste en la transfusión de una copia funcional del gen del FVIII, en el caso de la hemofilia A y en la hemofilia B, se transferirá una copia funcional del gen del FIX. Así, se producirán los factores de coagulación funcionales, con lo que se genera la expresión del factor a largo plazo. Las terapias actuales utilizan vectores virales adenoasoaciados para introducir los genes mencionados en las células.

El objetivo de la terapia génica es permitir al cuerpo producir su propio factor de coagulación para prevenir las hemorragias, evitar infusiones profilácticas periódicas y mejorar la calidad de vida del paciente. Así, puede proporcionar de manera sostenida niveles casi normales de factor durante años.(5)

Hasta enero de 2024, se habían aprobado tres productos de terapia génica, dos para la hemofilia B y uno para la hemofilia A. Actualmente se están llevando a cabo más ensayos clínicos de algunas otras terapias génicas para el tratamiento de la hemofilia.

Por último, en el caso de la hemofilia A, está indicado el uso de Roctavian. Los requisitos para su infusión son:
  • Los pacientes no pueden tener anticuerpos preexistentes contra el vector VAA5
  • No pueden tener historial de inhibidores del FVIII.

Se administra como una dosis única mediante infusión intravenosa. El gen del FVIII que porta se expresa en el hígado para aumentar sus niveles en la sangre y así reducir las hemorragias espontáneas y repetitivas.

Por otro lado, entre las reacciones adversas más comunes asociadas a este producto son: cambios leves en la funcionalidad del hígado, cefalea, náuseas, vómitos, fatiga, dolor abdominal y reacciones relacionadas con la infusión. En algunos casos se observó un aumento de los niveles de actividad del factor VIII por encima de los límites normales, lo que puede aumentar el riesgo de eventos tromboembólicos (6).


CONCLUSIÓN


La hemofilia es una enfermedad prevalente en nuestros días, siendo los hombres los principales afectados. En esta enfermedad, hay un déficit de un factor de coagulación, el VIII o el IX, en función de si hablamos de hemofilia A o B. La hemofilia A es la más común y la que más hemorragias graves genera (dependiendo del nivel de actividad), por lo que en la memoria me he centrado en describir los tratamientos para la hemofilia

A. Como he estado explicando, el tratamiento actual consiste en la transfusión del factor deficitario. Sin embargo, esto causa numerosas complicaciones a largo plazo, tales como la producción de inhibidores del mismo, lo que afecta a calidad de vida del paciente drásticamente. Ahora, el futuro está en la terapia génica, que, utilizando vectores virales, podemos hacer que nuestro cuerpo pueda producir el factor sin necesidad de generar tantas complicaciones como hemos visto en la terapia sustitutiva.


BIBLIOGRAFÍA


1. Amador-Medina LF, Vargas-Ruiz ÁG. Hemofilia. Rev Médica Inst Mex Seguro Soc. 2013;51(6):638-43.

2. Hemofilia | NHGRI [Internet]. [citado 16 de octubre de 2024]. Disponible en: https://www.genome.gov/es/genetics-glossary/Hemofilia

3. Investigación RS. Farmacoterapia de la hemofilia. Artículo monográfico. [Internet]. 𝖣 RSI - Revista Sanitaria de Investigación. 2021 [citado 16 de octubre de 2024]. Disponible en: https://revistasanitariadeinvestigacion.com/6874-2/

4. :: CIMA ::. PROSPECTO FACTOR VIII 200 UI/ML OCTAPHARMA POLVO Y DISOLVENTE PARA SOLUCION INYECTABLE [Internet]. [citado 18 de octubre de 2024]. Disponible en: https://cima.aemps.es/cima/dochtml/p/83775/P_83775.html

5. FEDERACIÓN MUNDIAL DE HEMOFILIA (sin autor). TERAPIA GÉNICA PARA LA HEMOFILIA A. [Internet]. [citado 18 de octubre de 2024]. Disponible en: https://www1.wfh.org/publications/files/pdf-2388.pdf

6. Commissioner O of the FDA. FDA; 2024 [citado 18 de octubre de 2024]. La FDA aprueba la primera terapia génica para adultos que padecen hemofilia A severa. Disponible en: https://www.fda.gov/news-events/press-announcements/la-fda-aprueba-la-primera-terapia-genica-para-adultos-que-padecen-hemofilia-severa

domingo, 20 de octubre de 2024

Enfermedades oncohematológicas en pacientes pediátricos


Autor : Yago González-Llanos Mate

4º Curso de Medicina grupo "A" (curso 2024/25)

Código de trabajo : 2404-YGM


INTRODUCCIÓN


Hoy en día todo el mundo es consciente del impacto social y sobre la salud que tiene la patología oncológica. El cáncer es cada vez más frecuente entre nosotros y para ello han contribuido una variedad de factores implicados entre los que destaca la mayor esperanza de vida media que tienen los países desarrollados en los últimos tiempos. Esto se ha conseguido con el avance notable de los tratamientos de las enfermedades infecciosas desde el descubrimiento de los antibióticos en la primera mitad del siglo XX. 

Sin embargo, al hablar de cáncer tendemos a pensar en personas de edad avanzada que en los últimos años de su vida comienzan a padecer este tipo de enfermedades. De hecho, la edad media de aparición de un cáncer son los 66 años. Es por eso por lo que desde siempre llama la atención los cánceres en personas más jóvenes sobre todo en los niños. Las leucemias son el tipo de cáncer más común en edad pediátrica desde el nacimiento hasta los 14 años, y por ello despierta un gran interés (1).

El objetivo de este trabajo es realizar una revisión general sobre el estado actual de las neoplasias hematológicas en edad infantil.


PREVALENCIA


Para hacernos una idea de la prevalencia de los cánceres en edad infantil en los Estados Unidos, se calcula que en 2024 se diagnosticarán 9620 casos nuevos (se consideran niños desde el nacimiento hasta los 14 años), y que cerca de 1040 niños morirán por cáncer. Aunque las tasas de muerte por cáncer infantil disminuyeron el 70 % de 1970 a 2020, el cáncer aún es la causa principal de muerte en este grupo. 

Las enfermedades cancerosas más comunes en niños de 0 a 14 años son en primer lugar las leucemias, en segundo lugar, los tumores cerebrales y del sistema nervioso central y muy poco por detrás se sitúan los linfomas (figura 1). Es decir, dos de las tres neoplasias más comunes en niños son neoplasias hematológicas (2). 

En España los datos son similares ya que las neoplasias hematológicas son el tipo de cáncer más frecuente en la población infantil. Las leucemias y linfomas son responsables de hasta un tercio de los casos en niños. Las leucemias son las neoplasias hematológicas más frecuentes en niños, con una incidencia estable desde 1988, mientras que la incidencia de linfomas ha aumentado cada año. La incidencia de los linfomas es como la de otros países del sur de Europa, mientras que la de las leucemias solo es similar a la de los países del suroeste de Europa. 

Un estudio español analizó más de cerca la distribución de los cánceres hematológicos por grupos de edad y por tipos de enfermedad. Se registraron 4.747 neoplasias hematológicas (59,5% varones), dos tercios fueron leucemias y un tercio linfomas. La proporción de leucemias fue mayor en las niñas y en los grupos de menor edad, mientras que la proporción de linfomas fue mayor en los niños y en los grupos de mayor edad. La distribución por edades fue: <1 año, 266 (5,6 %); 1-4 años, 1.726 (36,4 %); 5-9 años, 1.442 (30,4 %); y 10-14 años, 1.313 (27,6%) (3).


Figura 1: Distribución de los principales tipos de cánceres infantiles


EL CÁNCER HEMATOLÓGICO EN NIÑOS A LO LARGO DE LA HISTORIA


El tratamiento del cáncer infantil ha mejorado de forma espectacular en los últimos 25 años, con un aumento de las tasas globales de curación entre el 20-30% a finales de los 70, hasta por encima del 75% en la actualidad. Sin embargo, el cáncer es una de las principales causas de mortalidad en la edad pediátrica, y queda un amplio margen de mejora que la sociedad debe abordar. 

El nacimiento de Grupos de Trabajo Nacionales e Internacionales de Oncología u Oncohematología Pediátricas permitió crear instituciones específicas destinadas a la recogida de datos y a la organización de estudios para aumentar los conocimientos sobre las distintas enfermedades. Así se creó́ la Sociedad Española de Oncología Pediátrica en 1977, aunque desde 1969 habían tenido lugar en nuestro país encuentros nacionales o internacionales sobre la materia. 

En la actualidad, algunas enfermedades alcanzan tasas de curación superiores al 85-90% (leucemias linfoblásticas, linfomas, enfermedad de Hodgkin entre otros (4).


ETIOLOGÍA DEL CÁNCER EN NIÑOS Y FACTORES DE RIESGO


En primer lugar, debemos empezar definiendo lo que es un factor de riesgo. Un factor de riesgo es todo aquello que está vinculado a la probabilidad de padecer una enfermedad, como el cáncer. Los distintos tipos de cáncer tienen diferentes factores de riesgo. En adultos es más fácil encontrar factores de riesgo para los cánceres de riesgo como su estilo de vida, por ejemplo. Sin embargo, en los niños esto nos resulta mucho más difícil. 

Los factores de riesgo genéticos son aquellos que forman parte de nuestro ADN. Aunque algunos factores genéticos aumentan el riesgo de desarrollar leucemia en niños, la mayoría de las leucemias no están relacionadas con ninguna causa genética conocida. Las dos enfermedades genéticas más vinculadas a las leucemias infantiles hasta el momento han sido el síndrome de Down y el síndrome de Li Fraumeni. 

Los niños con síndrome de Down tienen una copia adicional del cromosoma 21. Estos niños tienen muchas más probabilidades de desarrollar leucemia linfocítica aguda o leucemia mieloide aguda que el resto de los niños, con un riesgo general de aproximadamente 2% a 3%. El síndrome de Down también se ha relacionado con la leucemia transitoria (también conocido como trastorno mieloproliferativo transitorio), una afección similar a la leucemia que aparece durante el primer mes de vida y que frecuentemente se resuelve por sí misma sin tratamiento. 

En el síndrome de Li Fraumeni un cambio en el gen supresor de tumores TP53 causa esta afección hereditaria poco frecuente. Las personas que tienen este cambio presentan un mayor riesgo de padecer varios tipos de cáncer, incluyendo leucemia, sarcomas de tejidos blandos y de hueso, cáncer de seno, cáncer de glándulas suprarrenales y tumores en el cerebro.

Por otra parte, están las enfermedades del sistema inmunitario que no solo predisponen a una mayor facilidad de desarrollar infecciones, sino también se han vinculado a una mayor predisposición de padecer leucemias. Algunas de ellas son la Ataxia- telangiectasia, el Síndrome de Wiskott-Aldrich, el Síndrome de Bloom o el Síndrome Schwachman -Diamond.

También se ha determinado que los hermanos y las hermanas de niños con leucemia tienen una probabilidad ligeramente mayor de padecer leucemia, pero aun así el riesgo es bajo. El riesgo es mucho mayor entre gemelos idénticos. Si un gemelo desarrolla leucemia infantil, el otro gemelo tiene aproximadamente probabilidad del 20 por ciento de también padecer leucemia. El riesgo es mayor si la leucemia se desarrolla en el primer año de vida. El hecho de que uno de los progenitores padezca leucemia como adulto, no parece aumentar el riesgo de que un hijo desarrolle leucemia.

Respecto a los factores de riesgo sobre el estilo de vida algunos estudios han sugerido que, si una mujer bebe demasiado alcohol durante el embarazo, esto podría aumentar el riesgo de que su hijo desarrolle leucemia, pero no todos los estudios han encontrado esa relación.

Por último, factores ambientales que parecen aumentar el riesgo de padecer leucemia precoz en niños como la exposición a altos niveles de radiación. Los sobrevivientes japoneses de la bomba atómica tenían un riesgo significativamente mayor de padecer Leucemia mieloide aguda. Si un feto es expuesto a radiación durante los primeros meses de su desarrollo, también puede haber un riesgo aumentado de leucemia en niños, aunque no está claro el grado de este riesgo.

También los niños que reciben tratamiento con ciertos medicamentos quimioterápicos tienen un mayor riesgo de padecer otro tipo de cáncer, generalmente Leucemia Mieloide Aguda, en el futuro. Los medicamentos como ciclofosfamida, doxorrubicina, etopósido y tenipósido han sido relacionados con un mayor riesgo de leucemia. Estas leucemias generalmente se desarrollan en un plazo de 5 a 10 años a partir del tratamiento y tienden a ser difíciles de tratar (5) y (6).


TRATAMIENTO


El tratamiento de las leucemias, los linfomas y los demás cánceres hematológicos no difiere mucho de cómo se tratan en los adultos. La principal diferencia son las dosis que se emplean, ya que el cuerpo de los niños aguanta mejor dosis más elevadas que las que soportan ancianos o personas de edad avanzada.

LEUCEMIAS


La quimioterapia es el tratamiento principal para la mayoría de las leucemias infantiles. Este tratamiento consiste en medicamentos contra el cáncer que se administran por vía venosa (figura 2), muscular, en el líquido cefalorraquídeo (intratecal) que rodea el cerebro y la médula espinal, o se toman vía oral en forma de pastillas. Excepto cuando se administran en el líquido cefalorraquídeo, estos medicamentos de quimioterapia entran en el torrente sanguíneo y alcanzan todas las áreas del cuerpo, haciendo que este tratamiento sea muy útil para los tipos de cáncer como la leucemia.

La leucemia se trata con combinaciones de varios medicamentos quimioterápicos. Se administra la quimioterapia en ciclos, con cada período de tratamiento seguido de un período de descanso para permitir que su cuerpo se recupere.

En general, el tratamiento de la leucemia mieloide aguda usa dosis mayores de quimioterapia durante un periodo más corto (generalmente menos de un año), y el tratamiento de la leucemia linfocítica aguda utiliza dosis menores de quimioterapia durante un periodo más prolongado (generalmente de 2 a 3 años). Algunos fármacos quimioterápicos que se emplean son, por ejemplo: La vincristina, la adriamicina, el etopósido, la ciclofosfamida el metotrexato o algunos corticoesteroides entre otros. Algunos efectos secundarios de los quimioterápicos son la caída del cabello, úlceras en la boca, pérdida del apetito, diarrea, náuseas y vómitos, el aumento en el riesgo de infecciones (pocos granulocitos), sangrados o hematomas más a menudo (debido a que hay muy pocas plaquetas), el cansancio (debido a que hay muy pocos glóbulos rojos).

También se aplican en determinados casos radioterapia y otras técnicas como transplantes de progenitores hematopoyéticos, terapia celular o las CAR-T cells (7) (8).
 

LINFOMAS


Los dos tipos principales de linfoma de Hodgkin infantil son el clásico y el de predominio linfocítico nodular. 

El linfoma de Hodgkin clásico es el tipo más común de linfoma de Hodgkin. Se presenta con mayor frecuencia en adolescentes. Cuando se examina una muestra de tejido de ganglio linfático al microscopio, a veces se observan células cancerosas de linfoma de Hodgkin, llamadas células de Reed-Sternberg (figura 3). 

El línfoma de Hodgkin con predominio linfocítico nodular es menos frecuente que el linfoma de Hodgkin clásico. Se presenta más a menudo en niños menores de 10 años. Por lo general, el linfoma de Hodgkin con predominio linfocítico nodular se presenta con un ganglio linfático inflamado en el cuello, las axilas o la ingle. La mayoría de las personas no tienen ningún otro signo ni síntoma de cáncer en el momento del diagnóstico. Cuando se examina una muestra de tejido de ganglio linfático al microscopio, las células cancerosas tienen forma de palomita de maíz.

El linfoma de Hodgkin infantil sin tratar se divide en grupos de riesgo según el estadio, el tamaño del tumor y la presencia de síntomas B (fiebre, pérdida de peso o sudores nocturnos excesivos). El grupo de riesgo indica la probabilidad que tiene el linfoma de Hodgkin de no responder al tratamiento o de recidivar después del tratamiento. Se usa para planificar el tratamiento inicial. 

El tratamiento del linfoma de Hodgkin clásico de riesgo bajo y de riesgo intermedio recién diagnosticado en niños incluye las siguientes opciones: Quimioterapia combinada y radioterapia dirigida a las áreas afectas.

El tratamiento del linfoma de Hodgkin clásico de alto riesgo recién diagnosticado en niños incluye las siguientes opciones: Quimioterapia combinada de dosis altas, quimioterapia combinada con terapia dirigida con fármacos con anticuerpos monoclonales (brentuximab) o inmunoterapia (nivolumab). También se aplica radioterapia en determinados casos. 

El tratamiento del linfoma de Hodgkin con predominio linfocítico nodular recién diagnosticado en niños incluye las siguientes opciones: Cirugía, si es posible extraer el tumor por completo y si no es así, quimioterapia con radioterapia externa de dosis baja.

El tratamiento de los niños y adolescentes con linfoma de Hodgkin primario resistente al tratamiento (que no responde al tratamiento inicial) o recidivante (que reaparece después del tratamiento) incluye las siguientes opciones: En primer lugar, quimioterapia con esteroides o sin ellos o terapia dirigida con anticuerpos monoclonales como el rituximab, el brentuximab o el bortezomib. También se pueden combinar ambas. También se emplea la inmunoterapia (pembrolizumab o nivolumab). También radioterapia que quizás se administre después de un trasplante de células madre en el que se usan las células madre del paciente, o si el cáncer no ha respondido a otros tratamientos y el área con cáncer no se ha tratado antes. Se usa en ocasiones quimioterapia de dosis alta con trasplante de células madre en el que se usan las células madre de un donante. Por último, se han descrito como última opción tratamientos de ensayos clínicos con células T del tipo CAR o algún ensayo clínico con inmunoterapia (9).


Figura 2: Administración de un ciclo quimioterápico vía intravenosa


Figura 3: Células de Reed Sternberg en una biopsia de ganglio linfático 
de un linfoma de Hodgkin (forma de ojos de búho).


PRONÓSTICO


En Medicina se suelen utilizar las tasas de supervivencia para discutir el pronóstico de un niño de forma estándar.

La tasa de supervivencia a 5 años se refiere al porcentaje de niños que viven al menos 5 años después del diagnóstico de leucemia. Con las leucemias agudas (leucemia mieloide aguda o leucemia linfoblástica aguda), los niños que no presentan la enfermedad después de 5 años tienen una alta probabilidad de haber sido curados, ya que es muy poco común que estos cánceres regresen después de tanto tiempo.

La tasa de supervivencia a 5 años para los niños con leucemia linfoblástica aguda ha aumentado significativamente con el paso del tiempo y en general ahora es aproximadamente del 90%. En general, los niños de grupos de menor riesgo tienen un mejor pronóstico que los de los grupos de mayor riesgo. Sin embargo, es importante saber que incluso los niños que forman parte de los grupos de riesgo más alto pueden a menudo ser curados.

La tasa de supervivencia a 5 años general para niños con leucemia mieloide aguda también ha mejorado con el tiempo, y ahora está entre el 65% y 70%. Sin embargo, las tasas de supervivencia varían dependiendo del subtipo de Leucemia mieloide aguda y de otros factores. Por ejemplo, la mayoría de los estudios sugieren que la tasa de curación de la leucemia promielocítica aguda, un subtipo de leucemia mieloide aguda, es ahora superior al 80%, aunque las tasas son menores para algunos otros subtipos de leucemias mieloides agudas (10).

Los pacientes pediátricos con leucemia linfoblástica aguda se clasifican en dos grupos de riesgo: moderado y alto riesgo. Hay factores predictivos de riesgo que incluyen indicadores clínicos y de laboratorio en el diagnóstico, además, el tipo de leucemia también es determinante en la respuesta inicial al tratamiento.

Dentro de los factores pronósticos se encuentran la edad, los pacientes menores de un año y mayores de 10 años son considerados pacientes de alto riesgo, por lo que en estos grupos de edad es de consideración la ejecución de un tratamiento más agresivo con el fin de obtener resultados más favorables, los pacientes pediátricos en el grupo de edad entre 1 y 9 años tienen un mejor pronóstico.

El sexo también es un factor pronóstico de consideración; las pacientes de sexo femenino tienen un mejor pronóstico que los pacientes de sexo masculino, esto se debe en parte a la aparición de recaídas testiculares debido a factores que no se entienden completamente, se ha descrito que los pacientes pediátricos afro descendientes o los hispanos con diagnóstico de Leucemia linfocítica aguda tienen una tasa de curación más baja que los niños de otras razas.

Los pacientes que presentan un recuento total de glóbulos blancos alto se clasifican como casos de alto riesgo y por lo general requieren un tratamiento más intensivo; ya que un recuento de 50,000 células/mm3 es un punto de corte entre un mejor o peor pronóstico debido a la relación existente entre el número elevado de glóbulos blancos en sangre y otros factores pronósticos de alto riesgo, como las translocaciones cromosómicas (11) y (12) (Figura 4).

En el linfoma de Hodgkin el índice de supervivencia entre los niños que reciben un diagnóstico y tratamiento tempranos es de entre 90 % y 95 % a los cinco años después del diagnóstico. Para los niños cuya enfermedad se ha extendido a todo el cuerpo antes de ser diagnosticados y tratados, el índice de supervivencia es aproximadamente del 90 % después de cinco años. En el Linfoma no Hodgkin después del tratamiento, aproximadamente el 80 % de los niños están libres de la enfermedad cinco años después del diagnóstico. Si el cáncer se detecta de forma temprana y no se ha propagado a todo el cuerpo, aproximadamente el 90 % de los niños tratados están libres de la enfermedad cinco años después del diagnóstico (13) y (14).


Figura 4: Tabla con factores pronósticos de la leucemia linfoblástica aguda (11)


INVESTIGACIÓN


La investigación sobre el tratamiento de los distintos tipos de cánceres hematológicos está en continuo progreso. Tanto es así que anualmente salen cientos de fármacos nuevos que buscan mejorar la efectividad del tratamiento y reducir en lo máximo posible los efectos secundarios. Sin embargo, ha habido también múltiples investigaciones enfocadas a reducir el malestar psicológico y físico de los niños durante el proceso de su enfermedad. 

Un port-a-cath implantado es un tipo de catéter venoso central, que es una sonda flexible que se coloca en una de las grandes venas del organismo. Este se suele emplear para administrar los tratamientos quimioterápicos o de otro tipo a través de él. Se ha publicado un estudio que concluyó que las inserciones de agujas de port-a-cath eran dolorosas y angustiosas para los pacientes de hematología-oncología pediátrica. Para ello, emplearon la realidad virtual durante los procedimientos relacionados con agujas en estos pacientes. Este estudio tuvo como objetivo investigar el efecto de la distracción con realidad virtual durante el acceso al port-a-cath con una aguja de Huber para reducir el dolor, el miedo y la ansiedad relacionados con las agujas en niños y adolescentes con cáncer. El estudio demostró diferencias significativas respecto los niños que dispusieron de la realidad virtual para distraerse que de los niños que no la tuvieron (15), (16).

La innovación en la investigación en estas neoplasias hematológicas ha llevado al desarrollo de dianas moleculares y diseño de nuevas terapias que han modificado el tratamiento de otros tumores, como el avance en la aplicación de terapias avanzadas, como células CAR-T, en la investigación básicas y aplicación clínica. Aquí en España disponemos de varios grupos de investigación en búsqueda de nuevas terapias y tratamientos. En el Programa de Hemato-Oncología del Cima se han centrado en la investigación de las enfermedades hematológicas más prevalentes, de mayor impacto y relevancia social como son leucemias, linfomas y mielomas. Parte de sus investigadores cuentan con una larga experiencia en este campo, siendo líderes de reconocido prestigio internacional (17).


FUTURO


El objetivo debe ser limitar la toxicidad precoz y tardía, desescalando el tratamiento, haciéndolo más cómodo y cercano, primando el tratamiento ambulatorio y mejorando el cuidado de soporte incluyendo el dolor, las infecciones y la toxicidad digestiva. Se trata, no solamente de aumentar la tasa de supervivencia, sino de dar un salto cualitativo, mejorando la calidad de vida de los pacientes y de los supervivientes, disminuyendo las secuelas de la enfermedad y su tratamiento.

El objetivo estriba en utilizar mejor los medios disponibles, y encontrar nuevas herramientas terapéuticas que permitan mejorar el pronóstico. En este sentido, desde finales del siglo pasado se sabe que las células de todas las enfermedades malignas presentas alteraciones moleculares específicas que pueden ser dianas terapéuticas para medicamentos que actuarían preferentemente sobre el tumor y no sobre los tejidos normales, disminuyendo la toxicidad. Ejemplos de este tipo de fármacos son el imatinib, utilizado desde hace años en la leucemia mieloide crónica, pero también el dasatinib, el ibrutinib, el crizotinib y otros, alguno de ellos todavía en fase de experimentación. Esta estrategia terapéutica promete ocupar un lugar importante en el futuro tratamiento del cáncer infantil. También la epigenética está siendo objeto de estudio como forma de aproximación diagnóstica y terapéutica.

No ha quedado atrás la inmunoterapia. Desde la estimulación inespecífica del sistema inmune, utilizada hace más de 40 años, mediante la administración continuada con el bacilo de Calmette Guerine, hasta las aproximaciones actuales a la tecnología CAR-T, se ha recorrido un camino de tratamientos eficaces entre los que destacan los anticuerpos monoclonales dirigidos contra antígenos expresados por las células tumorales. Los avances se acompañan de una mejora extraordinaria de las posibilidades diagnósticas, desde las técnicas de imagen hasta las de reconocimiento celular, muchas de ellas al alcance de la mayoría de los centros. Por ello, se esperan para los siguientes años progresivas mejoras en los tratamientos y en el diagnóstico precoz de las enfermedades hematológicas en los niños para así tratar neoplasias en un estadío más precoz y mejorar aún más el pronóstico para ellos (4).


REFLEXIÓN FINAL


Tras haber profundizado en la situación actual de los cánceres hematológicos en niños creo que hay que mirar al futuro con esperanza y voluntad de seguir avanzando. Los tratamientos cada vez son menos tóxicos y más dirigidos y cada vez se consiguen más éxitos en las curaciones de estos jóvenes pacientes. Sin embargo, pienso que todavía queda mucho camino a la hora de buscar formas más precoces de detectar estas enfermedades neoplásicas. Opino que en los siguientes años aparecerán métodos diagnósticos más efectivos y fiables para detectar estas patologías en sus estadios más tempranos donde poder mejorar mucho su pronóstico.


BIBLIOGRAFÍA


1.- Leucemia en niños [Internet]. National Library of Medicine; [citado 9 de octubre de 2024]. Disponible en: https://medlineplus.gov/spanish/childhoodleukemia.html

2.- Cánceres infantiles [Internet]. 2015 [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.gov/espanol/tipos/infantil

3.- Incidencia y evolución de las neoplasias hematológicas infantiles en los últimos 36 años en España [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.univadis.es/viewarticle/incidencia-y-evoluci%C3%B3n-de-las- neoplasias-2023a1000j95

4.- Fernández-Delgado R. La oncología pediátrica: pasado, presente y futuro. An Pediatría. 1 de agosto de 2016;85(2):59-60.

5.- Factores de riesgo para la leucemia en niños [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.org/es/cancer/tipos/leucemia-en- ninos/causas-riesgos-prevencion/factores-de-riesgo.html

6.- Fundación Josep Carreras contra la leucemia [Internet]. [citado 9 de octubre de 2024]. Enfermedades hematológicas en niños - Fundación Carreras. Disponible en: https://fcarreras.org/pacientes/enfermedades-hematologicas-ninos/

7.- Quimioterapia para la leucemia en niños [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.org/es/cancer/tipos/leucemia-en- ninos/tratamiento/quimioterapia.html

8.- Hospital Universitario Vall d’Hebron [Internet]. [citado 9 de octubre de 2024]. Oncología y Hematología Pediátricas. Disponible en: https://hospital.vallhebron.com/es/asistencia/especialidades/oncologia-y- hematologia-pediatricas

9.- Tratamiento del linfoma de Hodgkin infantil [Internet]. 2024 [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.gov/espanol/tipos/linfoma/paciente/tratamiento-hodgkin- infantil-pdq

10.- Tasas de supervivencia de las leucemias en niños [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.org/es/cancer/tipos/leucemia-en- ninos/deteccion-diagnostico-clasificacion-por-etapas/tasas-de- supervivencia.html

11.- Layton-Tovar C. Factores de pronóstico en leucemia linfoblástica aguda pediátrica: posibles marcadores moleculares. Rev Med E Investig. 1 de enero de 2015;3(1):85- 91.

12.- Factores pronósticos de la leucemia en niños (ALL o AML) [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.org/es/cancer/tipos/leucemia-en-ninos/deteccion- diagnostico-clasificacion-por-etapas/factores-pronosticos.html

13.- El linfoma en los niños [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.stjude.org/es/cuidado-tratamiento/enfermedades-que- tratamos/linfoma.html

14.- Tasas de supervivencia para el linfoma no Hodgkin en niños [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.cancer.org/es/cancer/tipos/linfoma-no-hodgkin-en- ninos/deteccion-diagnostico-clasificacion-por-etapas/tasas-de- supervivencia.html

15.- Gerçeker GÖ, Bektaş M, Aydınok Y, Ören H, Ellidokuz H, Olgun N. The effect of virtual reality on pain, fear, and anxiety during access of a port with huber needle in pediatric hematology-oncology patients: Randomized controlled trial. Eur J Oncol Nurs [Internet]. 1 de febrero de 2021 [citado 9 de octubre de 2024];50. Disponible en: https://www.ejoncologynursing.com/article/S1462- 3889(20)30166-6/abstract

16.- Información sobre el port-a-cath implantado | Memorial Sloan Kettering Cancer Center [Internet]. [citado 9 de octubre de 2024]. Disponible en: https://www.mskcc.org/es/cancer-care/patient-education/your-implanted-port

17.- https://cima.cun.es [Internet]. [citado 9 de octubre de 2024]. Mieloma múltiple. Investigación. Cima Universidad de Navarra. Disponible en: https://cima.cun.es/enfermedades/cancer/mieloma-multiple-investigacion


jueves, 3 de octubre de 2024

Fármacos agonistas del receptor de trombopoyetina (TPO-R)


Autor : Carlos Carpio Avendaño

4º curso de Medicina grupo "A" (curso 2024-25)

Código de trabajo : 2403-CCA


INTRODUCCIÓN


Linaje celular de los trombocitos

La megacariocitopoyesis es la línea de diferenciación celular, dentro de la hematopoyesis, encargada de la producción de los megacariocitos. Se produce cuando las “stem cell” (células multipotentes capaces de diferenciarse en todos los tipos celulares hematológicos) se diversifican a un progenitor mieloide común y a su vez a un progenitor común de megacariocitos y eritrocitos. (Véase Ilustración 1)

Los progenitores megacariocíticos se dividen por mitosis en fases iniciales del proceso, tras lo cual sufren una fase endomitótica (mitosis nuclear, pero sin división celular). Las sucesivas duplicaciones del ADN originan unas células poliploides (4N hasta 64N). Los megacariocitos, que oscilan entre 40 a 100 micras de diámetro, son unas de las células más grandes de la médula ósea. En la fase final de la megacariocitopoyesis, se produce la maduración del citoplasma, que dará lugar, mediante el proceso de la trombocitopoyesis, a su sucesiva segmentación en forma de proplaquetas, las cuales precisan de un último proceso de maduración y segmentación en la circulación pulmonar para convertirse en plaquetas funcionales (1) (2).


Ilustración 1: Hematopoyesis (3)


TROMBOPOYETINA Y SU RECEPTOR


Estructura y función

La trombopoyetina (TPO en adelante) es una hormona proteica y factor humoral capaz de estimular todas las etapas de la megacariocitopoyesis, incluyendo la proliferación, diferenciación, sobrevida,

endomitosis y maduración de los megacariocitos y liberación de plaquetas. Es sintetizada en forma constante en el hígado y en menor medida por los riñones y la médula ósea.

El receptor de trombopoyetina (TPO-R en adelante), también conocido como proteína de leucemia mieloproliferativa o CD110, es una proteína que en los humanos está codificada por el oncogén MPL (virus de la leucemia mieloproliferativa en ratones).

La TPO es una hormona glucoprotéica cuya estructura comprende (HIEGPTLRQ (2- Nal) LAARX10)2KNH2, en el que X10 se selecciona del grupo que consiste en sarcosina o ß-alanina, en el que 2-Nal es ß- (2-naftilo) alanina, al que se une covalentemente a un polímero hidrófilo.

El TPO-R está compuesto por un dominio transmembrana de 635 aminoácidos, con dos dominios de receptores de citocinas extracelulares y dos motivos de caja de receptores de citocinas intracelulares. Su papel en la formación de megacariocitos y plaquetas, como receptor de la TPO se demostró en ratones deficientes del mismo, los cuales fueron severamente trombocitopénicos.


Ilustración 2: Estructura química de la trombopoyetina

 
Mecanismo de acción de la TPO natural

La megacariocitopoyesis está regulada por diversas citoquinas y factores de crecimiento (4), incluidas la TPO, interleuquinas (IL-3, 6 y 11) y el stem cell factor (SCF), entre otras. Entre los reguladores negativos, se incluyen el transforming growth factor (TGF) β y el factor plaquetario 4.

Cuando la TPO se une a su receptor, genera la homodimerización del mismo, la activación de la tirosina quinasa JAK2 y diversas vías de señalización intracelular (MAPK, PI3K/Akt, la proteína adaptadora Shc y moléculas de la familia STAT).

La regulación molecular de la megacariotrombopoyesis involucra diversos factores de transcripción, entre los que se incluyen GATA-1, FLI-1, RUNX1, GFI1B, SRF/MAL y NF-E2.3


Ilustración 3: Unión al TPO-R y cascada de transducción de señales (5)

 
Regulación de los niveles de TPO

Anteriormente, se creía que la síntesis hepática de TPO era constitutiva y que la regulación de los niveles plasmáticos estaba controlada por su eliminación después de unirse al receptor Mpl. Según un modelo propuesto, llamado de "esponja", los niveles de TPO en plasma eran inversamente proporcionales a los receptores Mpl en megacariocitos y plaquetas (4). Con un aumento de plaquetas, la captación de TPO por el Mpl aumentaba, disminuyendo los niveles plasmáticos y reduciendo la megacariocitopoyesis. Al contrario, la disminución de plaquetas resultaba en niveles elevados de TPO en plasma y estimulaba la megacariocitopoyesis. Los niveles de TPO también dependían del número de megacariocitos, mostrando niveles elevados con la disminución de ambos (6). En condiciones inflamatorias, la síntesis hepática de TPO puede aumentar a través del estímulo de la citoquina proinflamatoria IL-6, que es liberada de los macrófagos y, a través de la estimulación con TNF-α de los fibroblastos, circula al hígado para mejorar la producción de TPO.

La trombocitopenia también conduce a una mayor producción de TPO por parte de las células del estroma de la médula ósea, aunque todavía no se comprende por completo el mediador/es moleculares implicados.


Ilustración 4: Trombopoyesis ante estímulos inflamatorios (6)


AGONISTAS DEL TPO-R


Romiplostim (NPLATE ®)


Morfología y funcionamiento

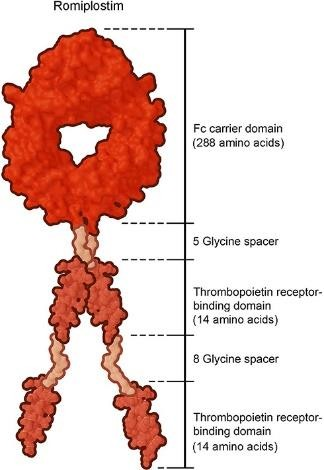
Es una molécula híbrida, que comprende cuatro dominios de unión con alta afinidad por el TPO-R y un dominio Fc transportador. Se produce mediante tecnología de ADN recombinante en Escherichia coli. No tiene homología de secuencia con TPO endógena. Romiplostim se une y activa el TPO-R en los precursores de megacariocitos en la médula ósea. Presenta afinidad similar que la TPO endógena, ya que es el único de los agonistas TPO-R capaz de unirse en el mismo sitio activo que la propia TPO, por lo que puede desplazar su unión al receptor (7).


Ilustración 5: Estructura química del Romiplostim (7)


Farmacocinética

Absorción: Tras la administración subcutánea de romiplostim, se obtuvieron las concentraciones séricas máximas tras 7-50 horas (mediana de 14 horas). Los niveles plasmáticos presentan una relación inversa con los recuentos plaquetarios (8).

Distribución: Presenta un descenso no lineal del volumen de distribución, que está en línea con la fijación mediada por células diana (megacariocitos y plaquetas) de romiplostim, que puede saturarse cuando se administran las dosis más altas. El volumen de distribución es relativamente bajo (122 mL/kg), lo que indica que se distribuye principalmente en el espacio extracelular y en menor medida a los tejidos (8).

Metabolismo: Como es una proteína de fusión recombinante, no se metaboliza a través de las vías hepáticas tradicionales (p. ej. citocromo P450). Se elimina principalmente por degradación proteolítica, que ocurre en los tejidos diana y en los sitios de eliminación celular (como los riñones y el hígado) (8).

Eliminación: La semivida de eliminación de romiplostim oscila entre 1 y 34 días (mediana, 3,5 días). La eliminación de romiplostim plasmático depende en parte del receptor de la TPO en las plaquetas. En consecuencia, para una dosis dada los pacientes con recuentos plaquetarios elevados se asocian a bajas concentraciones plasmáticas y viceversa (8).


Perfil de seguridad

Los efectos secundarios (9) notificados con mayor frecuencia en ≥ 5 % de los pacientes fueron artralgia (26 %), mialgia (14 %), dolor en las extremidades (13 %), dolor de hombro (8 %), mareos (17 %), parestesia (6 %), insomnio (16 %), dolor abdominal (11%) y dispepsia (7%).


Eltrombopag (REVOLADE ®)


Morfología y funcionamiento

Molécula no peptídica capaz de regular de la megacariocitopoyesis. Actúa como un ligando endógeno del TPO- R, ya que interacciona con el dominio transmembrana y activa sistemas de transducción de señales parecidos, pero no idénticos, a los de la TPO endógena, que inducen la proliferación y diferenciación de los megacariocitos y las células progenitoras de la médula ósea. No compite por el sitio de unión del receptor de TPO endógeno. Su unión puede inducir una mayor activación de la vía Akt respecto a la de JAK/STAT, induciendo así la proliferación megacariocítica en un mayor grado que la producción de plaquetas (9).


Farmacocinética

Absorción: Tras su administración oral se absorbe y alcanza un pico de concentración entre 2 y 6 horas. Si se proporciona junto con antiácidos y otros productos que contienen cationes polivalentes, como los derivados lácteos y los suplementos minerales, reduce significativamente su absorción, por lo que se recomienda tomarlo en ayunas (10).

Distribución: Tiene elevado grado de unión a proteínas plasmáticas humanas (> 99,9%). Eltrombopag es sustrato de BCRP (proteína actúa como una bomba de transporte activo para diversos sustratos) (10).

Metabolismo: Se metaboliza principalmente por hidrólisis, oxidación y conjugación con ácido glucurónico, glutatión o cisteína a través de las enzimas UGT1A1 y UGT1A3 en el hígado. También es sustrato de las enzimas del citocromo P450, (CYP1A2 y CYP2C8) (10).

Eliminación: El metabolito glucurónido se excreta principalmente por la bilis, mientras que el medicamento inalterado y sus metabolitos se eliminan tanto por la vía biliar (59%) como urinaria (31%). La vida media de eliminación plasmática es de aproximadamente 21 a 32 horas (10).


Perfil de seguridad

Se ha establecido la seguridad del tratamiento en pacientes con PTI de hasta 5,4 años en adultos y 7 años en niños. Las reacciones adversas más comunes notificadas en al menos el 3% de los pacientes fueron dolor de cabeza (10%), aumento de alanina aminotransferasa (5%), aumento del aspartato aminotransferasa (5%), cataratas (5%), fatiga (5%), aumento de bilirrubina en sangre (4%), náuseas (4%) y diarrea (3%) (9).


Ilustración 6: Diferencias de activación del TPO-R. Romiplostim y Eltrombopag


INDICACIONES TERAPÉUTICAS


Trombocitopenia Inmunitaria (PTI)

Es causada por reacciones inmunitarias que aceleran la destrucción y reducen la producción de plaquetas. Los mecanismos comunes involucrados en la depuración plaquetaria incluyen mecanismos inmunes dependientes de autoanticuerpos antiplaquetarios y células T, apoptosis plaquetaria y modificaciones de glucanos.

La incidencia estimada de PTI en los Estados Unidos (EE. UU.) y Europa es de 3,3/1.000.000 en adultos por año y 6,4/100.000 en niños por año, mientras que la prevalencia estimada es de 9,5/100.000 en adultos y 5,3/100.000 en niños.

El tratamiento de primera línea para la PTI consiste en corticosteroides e inmunoglobulina intravenosa. En casos refractarios, se emplean agonistas del TPO- R (romiplostim, eltrombopag y avatrombopag), terapias citotóxicas, danazol y rituximab. En estos pacientes, los niveles de TPO endógenos más bajos (≤ 100 pg/ml) predicen una mayor probabilidad de respuesta a eltrombopag y romiplostim, en comparación con niveles de TPO más altos.

Los recuentos de plaquetas aumentaron de 1 a 3 días tras administración intravenosa y de 4 a 9 días tras administración subcutánea, alcanzando un máximo en los días 12 a 16.

Los modelos sugieren que la actividad de romiplostim está impulsada por la saturación de la ocupación del receptor en las plaquetas y los megacariocitos en lugar de la concentración sérica de romiplostim (9).


Trombocitopenia inducida por quimioterapia (TCI)

Los pacientes oncológicos a menudo padecen trombocitopenia por los efectos secundarios del tratamiento sobre la médula ósea. En los pacientes en los que este fenómeno se da de manera acusada, es frecuente que se reduzca la quimioterapia para reducir el riesgo de hemorragia o necesidad de transfusión con plaquetas, lo que puede repercutir negativamente en el tratamiento porque disminuye su efecto terapéutico y lo pospone en el tiempo (11).

La incidencia estimada de TCI es del 13% para tumores sólidos respecto al 28% para cánceres hematológicos. Se ha observado que el uso de estos fármacos corrige el recuento plaquetario y permite continuar con el tratamiento quimioterápico (12).


Trombocitopenia secundaria a Hepatitis C

Se ha observado una relación entre infección por VHC y trombocitopenia inmunológica (PTI) y se estima que alrededor del 20% de los pacientes con PTI presentan serología positiva para el VHC.

La trombocitopenia asociada a la hepatitis C crónica (HCC) puede ser debida a diversas causas, entre ellas la disminución de la producción de TPO hepática, mielosupresión inducida por el VHC y el hiperesplenismo. El tratamiento anti-VHC basado en interferon-α-pegilado y ribavirina (pegIFNα + RBV), y la posible adición de un inhibidor de proteasa (telaprevir (TVR), boceprevir), ha demostrado efectos adversos hematológicos, entre ellos la trombocitopenia. El PegIFNα inhibe de manera directa la diferenciación de los megacariocitos hasta plaquetas mediada por TPO, bloqueando la cascada de fosforilación inducida por la activación del TPO-R, mientras que el mecanismo por el cual TVR produce trombocitopenia es desconocido. Según un estudio, tras el uso de eltrombopag en estos pacientes a dosis crecientes y la disminución del tratamiento de primera línea, se produce un aumento progresivo en el recuento plaquetario (13).


Ilustración 7: Ensayo clínico. Disminución de tratamiento anti-VHC 
y aumento de eltrombopag (13)


Trombocitopenia secundaria a enfermedad hepática crónica

La trombocitopenia es una complicación frecuente en pacientes con enfermedad hepática crónica (EHC). Se ha descrito que su prevalencia en la EHC es de hasta el 78% de los pacientes con cirrosis (14). Según un estudio, el uso de Avatrombopag (Ver características de eltrombopag), fue bien tolerado y obtuvo un resultado superior al grupo placebo para aumentar el recuento plaquetario, ya que menos pacientes requirieron una transfusión de plaquetas o un procedimiento de rescate por sangrado (15).


BIBLIOGRAFÍA


1.- Moraleda Jiménez JM. Pregrado de hematología. 4a ed. Madrid: Luzán 5; 2017.

2.- Español I, Pujol-Moix N. Trombopoyetina: de su descubrimiento a sus perspectivas clínicas. Med Clínica. enero de 2000;114(13):511-6.

3.- Hematopoyesis. https://www.hemomadrid.com/fda-otorga-la-aprobacion-completa- ponatinib-leucemias-raras/hematopoyesis/

4.- Grozovsky R, Giannini S, Falet H, Hoffmeister KM. Regulating billions of blood platelets: glycans and beyond. Blood. 15 de octubre de 2015;126(16):1877-84.

5.- TPO-binds-the-distal-part-of-the-inactive-TPO-cMPL-receptor-and-creates-an- activated. https://www.researchgate.net/figure/TPO-binds-the-distal-part-of-the- inactive-TPO-cMPL-receptor-and-creates-an-activated_fig1_45509020

6.- Kaushansky K. The molecular mechanisms that control thrombopoiesis. J Clin Invest. 1 de diciembre de 2005;115(12):3339-47.

7.- Bussel JB, Soff G, Balduzzi A, Cooper N, Lawrence T, Semple JW. A Review of Romiplostim Mechanism of Action and Clinical Applicability. Drug Des Devel Ther. mayo de 2021;Volume 15:2243-68.

8.- AEMPS. Ficha técnica Romiplostim (NPLATE®). https://cima.aemps.es/cima/dochtml/ft/08497002/FT_08497002.html.

9.- Gilreath J, Lo M, Bubalo J. Thrombopoietin Receptor Agonists (TPO-RAs): Drug Class Considerations for Pharmacists. Drugs. julio de 2021;81(11):1285-305.

10.- AEMPS. Ficha técnica Eltrombopag (REVOLADE®). https://cima.aemps.es/cima/dochtml/ft/10612005/FichaTecnica_10612005.html

11.- Gao A, Zhang L, Zhong D. Chemotherapy-induced thrombocytopenia: literature review. Discov Oncol. 25 de enero de 2023;14(1):10.

12.- Soff GA, Miao Y, Bendheim G, Batista J, Mones JV, Parameswaran R, et al. Romiplostim Treatment of Chemotherapy-Induced Thrombocytopenia. J Clin Oncol. 1 de noviembre de 2019;37(31):2892-8.

13.- Beatriz Guglieri-Lopez, José Manuel Ventura-Cerdá, Jorge Carmena-Carmena, Mónica Climente-Martí. Eltrombopag for the treatment of thrombocytopenia in patients with chronic hepatitis C: two case reports.  Farmacia Hospitalaria, Volume 37, Issue 5, 2013, Pages 417-419, ISSN 1130-6343,
https://doi.org/10.7399/fh.2013.37.5.733.
(https://www.sciencedirect.com/science/article/pii/S1130634323002891)

14.- Calleja-Panero JL, Esteban Mur R, Jarque I, Romero-Gómez M, Group SR, García Labrador L, et al. Chronic liver disease-associated severe thrombocytopenia in Spain: Results from a retrospective study using machine learning and natural language processing. Gastroenterol Hepatol. marzo de 2024;47(3):236-45.

15.- Terrault N, Chen YC, Izumi N, Kayali Z, Mitrut P, Tak WY, et al. Avatrombopag Before Procedures Reduces Need for Platelet Transfusion in Patients With Chronic Liver Disease and Thrombocytopenia. Gastroenterology. septiembre de 2018;155(3):705-18.