martes, 16 de noviembre de 2021

Terapia celular CAR-T para tumores hematológicos : Proyecto Ari

Autora : María R. C.

4º Curso Medicina grupo "A" (curso 2021-2022)

Código de trabajo : 2101-MRC


INTRODUCCIÓN

Los recientes descubrimientos acerca de la relación entre el sistema inmunitario y la aparición de células cancerosas han permitido desarrollar las llamadas inmunoterapias. Tras el desarrollo de tratamientos con anticuerpos monoclonales, para restaurar funciones defensivas adormecidas por citoquinas del microambiente tumoral (como anti-PDL1 o anti CTLA 4) un nuevo marco de actuación está emergiendo: las terapias celulares. Concretamente las de células T, que responden a la interacción de sus receptores con antígenos concretos de las células diana. La investigación de las vías moleculares oncogénicas y de los marcadores tumorales de las últimas décadas asienta la base teórica que ha permitido este tipo de abordajes: los linfocitos T del propio paciente serán los que ataquen su tumor, tras haber sido extraídos y reprogramados genéticamente para presentar los receptores que se unan a los antígenos tumorales adecuados.

En este proceso intervienen por un lado los linfocitos T CD8, también llamados citotóxicos, que tras reconocer y unir sus receptores (de ahora en adelante, TCR) a su antígeno correspondiente, liberan sustancias citotóxicas que terminan con la diana, ya sea esta una célula infectada por un microorganismo, o en este caso, una célula tumoral que presentan moléculas específicas en su membrana. Por otro lado, son asimismo importantes los linfocitos T CD4, también llamados colaboradores, que tras unir su TCR a su antígeno específico, son activados para comenzar a liberar citocinas que a su vez favorecerán las respuestas de otras células inmunitarias. 

ORIGEN Y PASOS INICIALES

Antes incluso de que fuera posible la reprogramación genética de las células T, se sabía que estas podían eliminar células tumorales. Esta era la razón por la que en trasplantes de médula alogénicos se presenciaba la eliminación de células tumorales hematológicas: las linfocitos del donante no presentaban el mismo complejo de histocompatibilidad (MHC), así que reconocían el del receptor como extraños y terminaban con sus células. El problema, es que no solo las células tumorales presentaban su MHC particular, sino todas las del organismo, lo que daba lugar a la enfermedad del injerto contra el receptor. Se necesitaba una respuesta específica contra las células tumorales.

Hubo varios enfoques. Se intentó eliminar los linfocitos del donante, para solo trasplantar las células hematopoyéticas, introduciendo un gen suicida en los mismos a través de un retrovirus, pero esto reducía la respuesta antitumoral. Se buscó también potenciar la replicación de aquellos linfocitos de una muestra que interaccionaban más intensamente con antígenos de tumores como melanomas, mediante la administración de IL-2, pero la respuesta in vivo no resultaba la esperada. Finalmente, el desarrollo de técnicas de secuenciación masiva, de cultivos celulares y de vectores de introducción de genes concretos ha permitido utilizar las propias células del paciente.
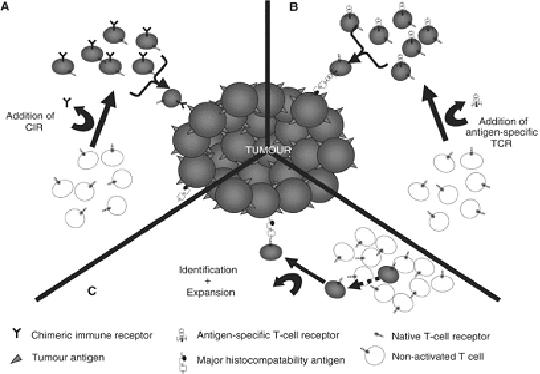
 

Ilustración 1: Mansoor et al, British Jounal of Cancer(2005). En este esquema vemos las diferentes estrategias mencionadas: A) células T con CIR B) células T tras introducción de gen por retrovirus C) células T específicas encontradas tras identificación de aquellas específicas y su expansión en cultivos

La posibilidad de introducir y fomentar la traducción de genes de las moléculas alfa y beta del TCR en la célula de un paciente ya no suponía un problema gracias a los vectores retrovirales. No obstante, seguía existiendo la limitación de no conocer suficientes genes de TCR que interaccionaran con tumores, salvo los que se habían descubierto por azar en muestras de linfocitos de donantes. Así, se consiguieron secuenciar genes TCR contra antígenos como MDM-2, presente en varios tumores, o WT-1, característico de algunas leucemias. Se necesitaba disponer de más genes de TCR para aumentar la oferta terapéutica, pero encontrar linfocitos T específicos de antígenos tumorales no era tan sencillo como conseguir anticuerpos monoclonales.

Es por esto que los receptores inmunes quiméricos (CIR) permitieron en gran medida el desarrollo de estas terapias. Estos consistían en la fusión de un anticuerpo monoclonal (específico de un antígeno tumoral) con una cadena beta de TCR. La unión del anticuerpo a su antígeno activaba el receptor y la liberación de los gránulos citotóxicos, y lo que es más importante, esto era posible sin la necesidad de presentar los antígenos por parte de MHC. Teniendo en cuenta que muchos tumores ven disminuida la cantidad de MHC expresado, los receptores inmunes quiméricos cobraban aún más importancia. Desde entonces, se disponen de células T con CIR específicos de CD20, CD30, CEA, ErbB-2…(1)

 
Ilustración 2: Hughes-Parry et al. International Journal of Molecular Sciencies (2020). En este esquema vemos como se conformaría el receptor tipo CIR, con la fracción variable de un anticuerpo monoclonal unido al dominio transmembrana de la cadena beta y al CD3ζ.(2)

TERAPIAS CAR-T PARA TUMORES DE CÉLULAS B

Los primeros CIR obtenidos fueron contra el antígeno CD19, presente en los linfocitos B, lo que ha permitido que las primeras terapias de uso clínico hayan sido para tumores de este tipo de células. Actualmente también se dispone de tratamientos contra mielomas (antígeno BCMA), y se pretende ampliar el abanico de oferta terapéutica, sin embargo, los ensayos clínicos de terapias para tumores sólidos de momento muestran una eficacia limitada y gran toxicidad. Esto último se puede deber a la dificultad de encontrar antígenos específicos, como mencionábamos anteriormente, así como a la pobre infiltración de los linfocitos T reprogramados y el microambiente inmunosupresor del tumor.

Es por esto que la investigación centrada en los tumores hematológicos ha ido dando más frutos. Actualmente los CIR se han perfeccionado, obteniéndose así los llamados de “segunda generación”, en los que se fusiona solo una cadena de la región variable del anticuerpo monoclonal con la cadena beta del receptor TCR, con la novedad de estar esta a su vez conectada a dominios de receptores coestimuladores. Estos CIR han demostrado una mayor eficacia a la hora de producir citocinas proinflamatorias y favorecer la citotoxicidad contra el tumor. (3)

La verdadera limitación que se han encontrado este tipo de terapias ha sido su alto coste. La aprobación en 2018 de la primera terapia CAR-T de uso comercial, “Kimria” del laboratorio Novartis, no se vio exenta de polémica. Su precio de 320.000€ en Europa (excesivamente caro, teniendo en cuenta que según investigadores de este ámbito, el precio de fabricación podía rondar los 20.000 €), impidió que se pudiera a aplicar a todos los pacientes indicados (pacientes infantiles de leucemia linfoblástica aguda en recaída y pacientes adultos en recaída de linfoma B difuso de célula grande). Tras diversos litigios judiciales por problemas de trasparencia, se consiguió anular parcialmente la patente, si bien el tratamiento sigue sin ser precisamente económico. Es por esto que el desarrollo desde el ámbito público, desde la investigación básica hasta la cama del paciente, es un rayo de esperanza para todos estos pacientes que ven sus posibilidades de tratamiento tan limitadas. (4)(5)(6)(7)

EL PROYECTO ARI EN BARCELONA: CAR-T ARI-0001

El primer y único proyecto de terapia CAR-T en España fue desarrollado en Barcelona. Es a su vez el primero enteramente público, si bien hay que agradecer su impulso principal: el “Proyecto Ari”, organización benéfica fundada por Ari Benedé, una chica diagnosticada con leucemia linfoblástica aguda que desgraciadamente falleció en 2016. Al trabajo de ella y de su madre se debe gran parte de la financiación. 
 
Ilustración 3 : Ariana Benedé (1998-2016)
Imagen obtenida en internet, sin créditos de autor, de probable dominio público.

En este proyecto se utilizó un anticuerpo anti-CD19 (A3B1) para unirlo con la cadena beta en el CIR. Este había sido desarrollado 30 años antes también en el mismo hospital, el Clinic de Barcelona, para utilizarse como anticuerpo monoclonal. Para ello, primero volvieron a demostrar la especificidad del anticuerpo, y tras eso, la citotoxicidad por parte de los linfocito T reprogramados, gracias a estudios de citometría de flujo que indicaban que, tras el cultivo conjunto, las células CD19+, así como la medición de citocinas producidas mediante ELISA, concretamente, los niveles de TNF alfa y IFN gamma se vieron aumentados.

Tras demostrar su efectividad in vitro, se procedió a los ensayos con ratones, donde con biopsias se confirmó no solo la no progresión de la enfermedad, sino también la eliminación de las células CD19+. Se comparó la efectividad con otras células CAR-T y no hubo diferencias significativas. Solo quedaba poder replicar a gran escala los lentivirus que introdujeran los genes del CIR, y después cultivar las células. Gracias a maquinaria altamente especializada, el biorreactor cerrado semiautomático de CliniMACS Prodigy, de Miltenyi Biotec se consiguieron cantidades adecuadas, que si bien no a un ritmo industrial, permitía comenzar los ensayos clínicos, y tras sus prometedores resultados, empezar a tratar a todos aquellos pacientes que cumplieran con los criterios de inclusión. (8)

Para realizar los ensayos clínicos que permitieran la aprobación como medicamento por parte del ministerio de sanidad, se incluyeron a 28 pacientes tanto pediátricos como adultos, del Hospital Clinic y del Hospital Sant Joan de Déu. Esto es importante porque los otros tratamientos comerciales (Kimria y Yescarta) no estaban indicados para pacientes adultos mayores de 25 años.

En la fase I de los ensayos clínicos, mediante aféresis se extraía sangre de los pacientes, se eliminaban los eritrocitos y plaquetas gracias a centrifugación y se seleccionaban los linfocitos T con bandas magnéticas. Se comenzaban los cultivos como se ha mencionado previamente, durante 7-10 días, donde las células se expandían con IL-7 y IL-15, y después se criopreservaban hasta la infusión. El objetivo era tener 2 dosis por paciente, de 1 millón de células por kilo para pacientes de leucemia linfoblastica aguda y crónica y 5 millones de células por kilo para aquellos pacientes de linfoma no hodgkin. Para el control de calidad, se realizaban PCR para asegurar la correcta inclusión del gen, medición de citoquinas… Se pudo demostrar que todos los productos eran citotóxicos contra células CD-19+, que se producían citoquinas proinflamatorias, pero también, que la expansión era menor en las células de pacientes que en células de donantes sanos. También se descubrió que una proporción de las células T eran capaces generar memoria inmunitaria en los pacientes. Se demostraba que conseguir el tratamiento con ese tipo de biorreactores y que funcionaran en pacientes era factible. (3)

Finalmente, los resultados del ensayo clínico permitieron la aprobación del fármaco por la AEMPS. Los pacientes recibieron ciclofosfamida, fludarabina y después entre 0,4 y 5 millones de células ARI-0001 por kg. Al principio se dio una sola dosis, y después se dividió en tres dosis del 10%, el 30% y el 60% para prevenir una de las peores complicaciones, el síndrome de liberación de citoquinas(SLC). De los 58 pacientes incluidos en el estudio, 47 recibieron la terapia, 38 de los cuales presentaban LLA, 7 linfoma no Hodgkin y el restante LLC. En los pacientes con LLA, un 13,2 % presentó SLC, que fue tratada con tocilizumab. Un 2,6% de los pacientes presentaron neurotoxicidad, y la mortalidad relacionada con el procedimiento fue de 7,9% ras el día 100, sin ninguna otra muerte tras espaciar la dosis. El porcentaje de remisión completa en el día 100 fue de un 71,1%, y la supervivencia sin progresión fue de un 47% al año. La supervivencia en general fue de un 68,6% en definitiva, cifras similares a las de las otras dos soluciones comerciales. (3)(9)(10)(11)


COMPLICACIONES DE LA TERAPIA CAR-T

Las siguientes complicaciones son las que se describen en la ficha técnica de CAR-T ARI-0001, que son comunes a otros productos comerciales.

· Reacciones a la infusión: por lo general leves, que nunca han llevado a la interrupción temporal o a la retirada del tratamiento. Por este motivo se administra premedicación 30 minutos antes de la infusión (paracetamol, dexclorfeniramina) Pueden ser: eventos cardíacos, escalofríos, disnea, fatiga, hipertensión repentina, hipotensión, náuseas, dolor, fiebre, erupción cutánea y urticaria.

· Síndrome de lisis tumoral (SLT): Para prevenirlo se recomienda la administración oral de alopurinol e hidratación oral abundante (al menos 2 litros/día) a partir del día de la infusión Se deben monitorizar los signos y síntomas de SLT (creatinemia, arritmias por la liberación de potasio, convulsiones…)

· Síndrome de liberación de citocinas (SLC): se observó SLC en un 55% de los pacientes y en 13,2% fue de grado III o superior (fiebre persistente, de más de 38ºC, asociada a: hipoxia que requiere ventimask o cánula nasal de alto flujo o hipotensión arterial que requiere la administración de un único vasopresor). Los síntomas del SLC podrían ser, aparte de los mencionados, escalofríos, mialgia, artralgias, náuseas, vómitos, diarrea, diaforesis, erupción, anorexia, fatiga, dolor de cabeza, disnea, taquipnea. Pueden observarse también alteraciones orgánicas como insuficiencia cardiaca y arritmia, insuficiencia renal y daño hepático acompañado de elevaciones de la AST, ALT o de la bilirrubina total. En algunos casos podría aparecer coagulación intravascular diseminada (CID), con bajos niveles de fibrinógeno, síndrome de fuga capilar, síndrome de activación macrofágica (SAM) y linfohistiocitosis hemofagocítica. Se ha de administrar un tratamiento profiláctico y terapéutico para las infecciones y se ha de garantizar la resolución completa de las infecciones existentes. Las infecciones también pueden ocurrir durante el SLC y podrían incrementar el riesgo de muerte. El síndrome de liberación de citoquinas debe manejarse administrando toicilizumab o corticoides dependiendo del grado de gravedad. Ante la aparición de hipotensión o hipoxia, se debe considerar el traslado a una Unidad de Cuidados Intensivos (UCI).

· Neurotoxicidad (ICANS): se detectaron alteraciones neurológicas en 16 pacientes con LLA, de las cuales 1 fue considerada como neurotoxicidad asociada a las células inmunoefectoras (ICANS) Puede tener diversas formas de presentación: temblor fino, digrafía, dificultad leve en el habla (afasia de expresión), déficit de atención, apraxia y letargo leve. La cefalea es frecuente pero inespecífica, mientras que la afasia de expresión es muy específica. Los síntomas pueden empeorar hasta afasia global, llegando incluso al mutismo y la acinesia. También pueden aparecer mioclonías o temblor grave, nistagmo, visión borrosa, disminución del nivel de conciencia, letargo, obnubilación, estupor o incluso coma. Son posibles las convulsiones, casi siempre después de afasia global. En casos raros las pruebas de imagen (RM) demuestran la aparición de edema cerebral, local o general, que puede ser de instauración muy rápida. Se trata también con tocilizumab o corticoides, incluso terapia osmótica en caso de edema cerebral.

· Otras complicaciones: aplasia de linfocitos B (si bien en esos pacientes no se produjeron más infecciones que en otro tipo de tratamientos), segundas neoplasias, … (12)(13)(14)


NUEVOS HORIZONTES

Está claro que las terapias CAR-T han supuesto una verdadera revolución de cara al tratamiento de pacientes oncológicos, principalmente hematológicos por el momento. Aunque actualmente su elevado coste y sus complicaciones hacen que sean vistas como último recurso para pacientes que no responden a terapias tradicionales, está claro que las futuras investigaciones supondrán grandes avances que permitirán su generalización

Si se sigue favoreciendo el desarrollo público que permita el acceso por parte de candidatos, y se tiene más información acerca del mecanismo fisiopatológico de las complicaciones mencionadas y su tratamiento, cada vez podrán ser más utilizadas.

Las líneas de investigación actuales señalan que los posibles proyectos se basarán en la creación de células CAR-T madre, que favorece su durabilidad y la total remisión de la enfermedad, así como células de cuarta generación que puedan actuar contra tumores sólidos como células T que contengan genes suicidas o CAR-T productoras de anticuerpos. (15)


BIBLIOGRAFÍA

Además de las fuentes mencionadas, parte de los conocimientos para realizar este trabajo son los adquiridos en la asignatura de Inmunología de 2º.

1. Mansoor W, Gilham DE, Thistlethwaite FC, Hawkins RE. Engineering T cells for cancer therapy. Br J Cancer [Internet]. 2005 Nov 4 [cited 2021 Sep 8];93(10):1085. Available from: /pmc/articles/PMC2361500

2. Hughes-Parry HE, Cross RS, Jenkins MR. The Evolving Protein Engineering in the Design of Chimeric Antigen Receptor T Cells. Int J Mol Sci 2020, Vol 21, Page 204 [Internet]. 2019 Dec 27 [cited 2021 Oct 20];21(1):204. Available from: https://www.mdpi.com/1422-0067/21/1/204/htm
 
3. Castella M, Caballero-Baños M, Ortiz-Maldonado V, González-Navarro EA, Suñé G, Antoñana-Vidósola A, et al. Point-Of-Care CAR T-Cell Production (ARI- 0001) Using a Closed Semi-automatic Bioreactor: Experience From an Academic Phase I Clinical Trial. Front Immunol. 2020;0:482

4. Los hospitales públicos pagan 307.200 euros por cada tratamiento personalizado contra la leucemia infantil [Internet]. [cited 2021 Sep 11]. Available from: https://civio.es/medicamentalia/2019/10/29/car-t-kymriah-yescarta- precios-novartis-gilead

5. Informe de Posicionamiento Terapéutico de tisagenlecleucel (Kymriah®) en el tratamiento de pacientes pediátricos y adultos hasta 25 años con leucemia linfoblástica aguda de células B refractaria, en recaída post-trasplante, o en segunda recaída o posterior; y de pacientes adultos con linfoma difuso de células grandes B recaído/refractario tras dos o más líneas de tratamiento sistémico. Ministerio de Sanidad. 2019 Feb 25. [cited 2021 Sep 8]. Available from: /https://www.aemps.gob.es/medicamentosUsoHumano/informesPublicos/docs/I PT-tisagenlecleucel-kymriah-LAL-LCGB.pdf

6. Novartis se enfrenta a la OCU por el precio Kymriah [Internet]. [cited 2021 Sep 11].Available from: https://www.redaccionmedica.com/secciones/industria/novartis-recurre-que-se- publiquen-los-criterios-de-financiacion-de-kymriah-8264

7. Victoria de Médicos del Mundo: Novartis retira su patente abusiva sobre un tratamiento contra el cáncer desmesuradamente caro | Médicos del Mundo [Internet]. [cited 2021 Sep 11]. Available from: https://www.medicosdelmundo.org/actualidad-y-publicaciones/noticias/victoria- de-medicos-del-mundo-novartis-retira-su-patente-abusiva

8. Castella M, Boronat A, Martín-Ibáñez R, Rodríguez V, Suñé G, Caballero M, et al. Development of a Novel Anti-CD19 Chimeric Antigen Receptor: A Paradigm for an Affordable CAR T Cell Production at Academic Institutions. Mol Ther - Methods Clin Dev [Internet]. 2019 Mar 15 [cited 2021 Sep 11];12:134–44. Available from: http://www.cell.com/article/S2329050118301220/fulltext

9. Juan DM, Delgado DJ, Calvo DG, Trias DE, Urbano-Ispizua PA. Is Hospital Exemption an alternative or a bridge to EMA for developing Academic CAR-T in Europe? Our experience with ARI0001. https://home.liebertpub.com/hum [Internet]. 2021 Sep 3 [cited 2021 Sep 11]; Available from: https://www.liebertpub.com/doi/abs/10.1089/hum.2021.168

10. Ortíz-Maldonado V, Rives S, Castellà M, Alonso-Saladrigues A, Benítez- Ribas D, Caballero-Baños M, et al. CART19-BE-01: A Multicenter Trial of ARI- 0001 Cell Therapy in Patients with CD19 + Relapsed/Refractory Malignancies. Mol Ther [Internet]. 2021 Feb 3 [cited 2021 Sep 11];29(2):636–44. Available from: https://pubmed.ncbi.nlm.nih.gov/33010231/

11. Castellà M, Boronat A, Martín-Ibáñez R, Rodríguez V, Suñé G, Caballero M, et al. Development of a Novel Anti-CD19 Chimeric Antigen Receptor: A Paradigm for an Affordable CAR T Cell Production at Academic Institutions. Mol Ther Methods Clin Dev [Internet]. 2018 Mar 15 [cited 2021 Sep 11];12:134–44. Available from: https://pubmed.ncbi.nlm.nih.gov/30623002/

12. Investigación clínica, terapias avanzadas [Internet]. [cited 2021 Sep 11]. Available from: https://www.aemps.gob.es/investigacionClinica/terapiasAvanzadas/docs/ARI- 0001_ficha-tecnica.pdf?x12870

13. Notario Dongil C, Fraga Fuentes M, Gómez Lluch M, Marcos de La Torre A, Andrés Navarro N, Valenzuela Gámez J, et al. CAR-T: luces y sombras. Rev la OFIL [Internet]. 2020 [cited 2021 Sep 11];30(4):329–33. Available from: https://scielo.isciii.es/scielo.php?script=sci_arttext&pid=S1699- 714X2020000400011&lng=es&nrm=iso&tlng=es

14. Yakoub-Agha I, Chabannon C, Bader P, Basak GW, Bonig H, Ciceri F, et al. Management of adults and children undergoing chimeric antigen receptor T-cell therapy: best practice recommendations of the European Society for Blood and Marrow Transplantation (EBMT) and the Joint Accreditation Committee of ISCT and EBMT (JACIE). Haematologica [Internet]. 2020 Jan 31 [cited 2021 Sep 11];105(2):297–316. Available from: https://pubmed.ncbi.nlm.nih.gov/31753925/ McLellan AD, Ali Hosseini Rad SM. Chimeric antigen receptor T cell persistence and memory cell formation. Immunol Cell Biol [Internet]. 2019 [cited 2021 Sep 11];97(7):664–74. Available from: https://pubmed.ncbi.nlm.nih.gov/31009109/


miércoles, 3 de noviembre de 2021

Hemocromatosis

Autora : Carla García García

4º Curso Medicina grupo "A" (Curso 2021-2022)

Código de trabajo : 2100-CGG
 

INTRODUCCIÓN

Los trastornos por sobrecarga de hierro representan una clase importante de enfermedades humanas. De las condiciones primarias de sobrecarga de hierro, la más común y mejor estudiada es la hemocromatosis relacionada con HFE, que resulta de la homocigosidad de una mutación que conduce a la sustitución de C282Y en la proteína HFE. Esta enfermedad se caracteriza por una expresión reducida de la hormona reguladora del hierro hepcidina, lo que conduce a un aumento de la absorción de hierro en la dieta y a la deposición de hierro en múltiples tejidos, incluidos el hígado, el páncreas, las articulaciones, el corazón y la hipófisis. El fenotipo de la hemocromatosis relacionada con HFE es bastante variable, y algunos individuos muestran poca o ninguna evidencia de aumento de hierro corporal, mientras que otros muestran una carga de hierro severa, daño tisular y secuelas clínicas. La mayoría de los individuos genéticamente predispuestos muestran al menos alguna evidencia de carga de hierro (aumento de la saturación de transferrina y ferritina sérica), pero una minoría muestra síntomas clínicos y las consecuencias graves son raras. Otras formas de pérdida de sangre, influencias del sistema inmunológico, la cantidad de hierro biodisponible en la dieta y los factores del estilo de vida también pueden contribuir a la carga de hierro y la expresión de la enfermedad. El diagnóstico no es invasivo e incluye examen clínico, evaluación de los parámetros de hierro plasmático, pruebas de imagen y genéticas. El tratamiento estándar eficaz son las flebotomías repetidas, que en las etapas preclínicas y clínicas tempranas aseguran una tasa de supervivencia normal.(5) 


ETIOLOGÍA Y PATOGENIA

Etiología

La hemocromatosis puede dividirse principalmente en dos grupos: primaria o congénita y secundaria o adquirida. A su vez, dentro del primer grupo pueden establecerse dos subgrupos según el gen que esté mutado, así podemos distinguir las formas HFE, causadas por una mutación en el gen HFE que codifica una proteína implicada en la regulación de la absorción de hierro y responsable de la mayoría de los casos de hemocromatosis congénita; y las formas no HFE, en las que está mutado otro gen diferente al anterior. Otro sistema de clasificación de la hemocromatosis hereditaria similar es el siguiente:

· Tipo 1: es la forma clásica de hemocromatosis hereditaria que se hereda de forma autosómica recesiva. Está causada por mutaciones en HFE, siendo las más comunes las mutaciones C282Y y H63D.

· Tipo 2A, provocado por mutaciones del gen HJV que codifica la hemojuvelina, y tipo 2B, consecuencia de mutaciones en HAMP que codifica la hepcidina: trastorno autosómico recesivo cuya aparición suele ser a los 15-20 años.

· Tipo 3: trastorno autosómico recesivo que aparece a los 30-40 años. Está causado por mutaciones en el gen TFR2, que codifica el receptor 2 de la transferrina.

· Tipo 4: enfermedad autosómica dominante que se expresa entre los 10-80 años. Es consecuencia de mutaciones en el gen SLC40A1 que codifica la ferroportina y, por lo tanto, conducen a una ganancia de actividad de la misma. Este trastorno se clasificó anteriormente como tipo 4B y es diferente de la enfermedad por ferroportina, que es causada por la pérdida de actividad de la ferroportina y se clasifica como tipo 4A.(2)

La hemocromatosis secundaria o adquirida puede estar provocada por múltiples etiologías muy variadas, como repetidas transfusiones de sangre, diseritropoyesis, anemia hemolítica, enfermedades hepáticas o ingesta excesiva de hierro, entre otras. Dentro de este grupo, se incluye la hemocromatosis secundaria a otros trastornos genéticos raros como la enfermedad por pérdida de función por ferroportina, atransferrinemia, aceruloplasminemia o sobrecarga de hierro relacionada con el transportador de cationes divalentes 1 (DMT1).

En este trabajo nos centraremos principalmente en las manifestaciones, el diagnóstico y el tratamiento de la hemocromatosis primaria o congénita. 

Patogenia

Los mecanismos patogénicos por los cuales el producto del gen HFE mutado afecta la homeostasis del hierro no se comprenden completamente. La hepcidina, que se produce en el hígado, es el "regulador maestro" de la homeostasis del hierro corporal, y su función principal es inactivar la ferroportina. La ferroportina tiene una posición importante en la regulación del transporte de hierro a través de la membrana celular (eflujo) en enterocitos, hepatocitos y macrófagos. HFE normal y los complejos del receptor 2 de transferrina en la membrana celular de los hepatocitos estimulan la producción/activación de hepcidina, que posteriormente inhibe la captación intestinal de hierro. Por el contrario, la deficiencia de hierro conduce a una producción reducida de hepcidina, lo que provoca un aumento de la absorción de hierro. En la hemocromatosis, debido a un complejo HFE defectuoso, la producción/activación de hepcidina se reduce, lo que da como resultado un aumento de la captación intestinal de hierro, que es en gran medida independiente del estado de hierro del cuerpo. La hemocromatosis por HFE se caracteriza por una concentración plasmática baja de hepcidina denominada “insuficiencia de hepcidina”.

El aumento de la absorción de hierro da como resultado un hierro sérico o plasmático alto y una saturación de transferrina sérica o plasmática elevada. A valores de saturación de transferrina> 60%, se produce hierro no unido a transferrina en el plasma, que es absorbido fácilmente por las células de varios órganos (por ejemplo hígado, páncreas, corazón y órganos endocrinos). Sin embargo, una excepción son los macrófagos, que normalmente contienen menos hierro que los macrófagos en las personas normales de control.

Las altas concentraciones de hierro en las células y tejidos se depositan como hemosiderina y desencadenarán a través de la reacción de Fenton la formación de radicales hidroxilo libres, que son tóxicos para las células y pueden causar daño al ADN y muerte celular con la consiguiente fibrosis y remodelación tisular que causa deterioro de la función de los órganos.(3) El hierro retenido se deposita principalmente en las células parenquimatosas en la hemocromatosis hereditaria, donde la fibrosis inicial puede eventualmente progresar a cirrosis, mientras que, en el caso de la hemocromatosis transfusional, se deposita principalmente en las células reticuloendoteliales.(1) 


EPIDEMIOLOGÍA

La hemocromatosis hereditaria es el trastorno autosómico recesivo más común en los blancos, con una prevalencia de 1 de cada 300 a 500 personas. La hemocromatosis hereditaria tipo 2, 3 y 4 se observa en todo el mundo, pero la tipo 1 se observa principalmente en personas de ascendencia del norte de Europa. La prevalencia de hemocromatosis es la misma en Europa, Australia y otros países occidentales con exceso de personas de origen celta. Es menos frecuente en pacientes de ascendencia africana. La población blanca tiene un riesgo seis veces mayor de desarrollar la enfermedad que la población negra.

En la hemocromatosis, los hombres se ven afectados alrededor de 2 a 3 veces más a menudo que las mujeres. Estas se vuelven sintomáticas más tarde en la vida que los hombres debido a la pérdida de sangre y la consiguiente excreción de hierro asociada con la menstruación. En los hombres, la enfermedad suele manifestarse en la quinta década; sin embargo, en las mujeres, se presenta a menudo en la sexta década. Por el contrario, la hemocromatosis juvenil puede aparecer en personas de 10 a 30 años.(2) 


MANIFESTACIONES CLÍNICAS

Las personas con HFE -hemocromatosis a menudo se descubren al azar en relación con la toma de muestras de sangre de rutina y aproximadamente el 75% son asintomáticas en el momento del diagnóstico. La mayoría de las personas no presentan síntomas en la etapa inicial de la enfermedad. Con el aumento de la acumulación de hierro en diversos tejidos y órganos, los pacientes desarrollan una carga cada vez mayor de síntomas y riesgo de afectación de órganos. Por lo tanto, el cuadro clínico variará dependiendo de qué tan temprano o tardío se haga el diagnóstico y qué tan temprano o tardío se inicie el tratamiento para la depleción de hierro.

Los síntomas se observan con mayor frecuencia después de los 30 años en los hombres y después de la menopausia en las mujeres.(3) Cuando se desarrollan los síntomas, la fatiga crónica es prominente. Además, el dolor articular es frecuente y está causado por monoartritis, oligoartritis o poliartritis aguda o crónica; la artritis en la segunda y tercera articulaciones metacarpofalángicas y los tobillos es particularmente sugerente. Las fracturas espontáneas (especialmente de las vértebras) pueden ocurrir debido a la osteoporosis de aparición temprana. Los signos dermatológicos son principalmente melanodermia (oscurecimiento de la piel), pero también pueden incluir sequedad de la piel y cambios en las uñas, como uñas blancas, uñas planas y coiloniquia (es decir, uñas anormalmente delgadas que se curvan hacia adentro, también llamadas uñas en forma de cuchara). El principal síntoma hepático es la hepatomegalia. A diferencia de la mayoría de las otras enfermedades hepáticas, los hígados cirróticos en la hemocromatosis funcionan bien, de modo que no se suele observar insuficiencia hepatocelular ni hipertensión portal en ausencia de cofactores hepatotóxicos, pero sí es común la relación con el carcinoma hepatocelular. La enfermedad hepática también puede presentarse con dolor abdominal, ascitis y esplenomegalia.(2)

Además, puede producirse diabetes mellitus y, más raramente, insuficiencia suprarrenal, hipogonadismo hipofisario (manifestado por disminución de la libido e impotencia en hombres y amenorrea en mujeres), hipopituitarismo, disfunción tiroidea y defectos paratiroideos, entre otros. Los síntomas cardíacos consisten en trastornos del ritmo cardíaco, insuficiencia cardíaca, miocardiopatía restrictiva o dilatada y arritmias. Los pacientes con esta patología tienen un mayor riesgo de infección por Yersinia enterocolítica, Listeria monocytogenes y Vibrio vulnificus. Juntos, estos síntomas tienen un impacto negativo en la calidad de vida.(1) 


DIAGNÓSTICO

Los exámenes iniciales incluirían un examen clínico general basado en una anamnesis minuciosa y una exploración física completa, además de un análisis de sangre, exámenes que pueden ser realizados por todos los médicos, incluidos los médicos generales.

Hecho esto, la investigación debe seguir con la medición de la saturación de transferrina sérica o la concentración de ferritina sérica. Cabe señalar que la especificidad de la ferritina puede verse afectada por afecciones inflamatorias. Un nivel de ferritina por encima de 200 mcg/L en mujeres o 300 mcg/L en hombres o una saturación de transferrina de más del 40% en mujeres o 50% en hombres deben llevar a más pruebas. Las enzimas hepáticas suelen estar elevadas, y la mayoría de los pacientes tienen niveles elevados de aminotransferasas, pero las enzimas hepáticas no suelen ser superiores al doble de los niveles normales. Es necesario controlar los niveles de glucosa en sangre en ayunas para detectar diabetes. Otras pruebas que deben realizarse en pacientes con niveles altos de ferritina son el ecocardiograma y electrocardiograma para la miocardiopatía, los niveles hormonales para evaluar el hipogonadismo y la densitometría ósea para evaluar la osteoporosis.(2)

Son útiles las pruebas genéticas para las mutaciones C282Y y H63D, que confirmarán el diagnóstico en más del 90% de los casos. Los familiares de primer grado de pacientes con hemocromatosis deben someterse a exámenes de detección con pruebas genéticas.(1)

La biopsia hepática es la prueba más sensible y específica para medir el contenido de hierro en el hígado y también puede evaluar el daño hepático. En el análisis histopatológico con tinción de azul de Prusia de Perls, existe un patrón clásico en el que el hierro se deposita principalmente en los hepatocitos y las células epiteliales biliares, con una ligera afectación de las células de Kupffer. Además, la biopsia de hígado se puede utilizar para evaluar el grado de fibrosis/cirrosis y la presencia de carcinoma hepatocelular.(1)

La ecografía del hígado suele ser el primer paso diagnóstico, cuando el paciente presenta elevación de las enzimas hepáticas o hay sospecha de enfermedad hepática. La ecografía no puede detectar hierro en el tejido hepático y, por lo tanto, no puede usarse para el diagnóstico de sobrecarga de hierro en la hemocromatosis, pero es útil para fines de diagnóstico diferencial.(3)

La radiografía se puede utilizar para diagnosticar la afectación de órganos, por ejemplo, se utiliza para evaluar la extensión de la artritis. Una radiografía de tórax puede indicar cardiomegalia y aumento de las marcas vasculares pulmonares. La resonancia magnética del hígado es una forma no invasiva de medir el contenido de hierro en el hígado, así como la resonancia magnética cardíaca.(2) La tomografía computarizada (TC) del hígado no se usa en la detección de contenido de hierro en hígado, aunque es útil para visualizar las lesiones focales hepáticas.(3) 


TRATAMIENTO

El tratamiento de la hemocromatosis tiene cuatro ramas fundamentales: la eliminación de hierro, el control de la dieta, el trasplante hepático y las terapias con hepcidina. 

Eliminación de hierro

· Flebotomía. La flebotomía sigue siendo el pilar del tratamiento de la hemocromatosis asociada a HFE. Para la hemocromatosis no asociada a HFE que está relacionada con la deficiencia de hepcidina, es el tratamiento preferido, pero la quelación oral complementaria se puede utilizar en los casos más graves (por ejemplo, personas con hemocromatosis juvenil). Las flebotomías también son eficaces para el tratamiento de pacientes con enfermedad por ferroportina por pérdida de función.

Esta forma de depleción de hierro puede mejorar la fatiga crónica y la función cardíaca, estabilizar la enfermedad hepática, revertir la fibrosis hepática, reducir la pigmentación de la piel y mejorar la sensibilidad a la insulina. Sin embargo, los síntomas articulares, la cirrosis y el hipogonadismo responden mal. Los efectos adversos de la flebotomía ocurren en 37 a 50% de los pacientes e incluyen flebitis, malestar y fatiga.

Para la terapia de inducción de flebotomía, se extrae un volumen de 400 a 500 ml de sangre durante 15 a 30 minutos con el paciente en posición reclinada. La duración de la terapia de inducción depende de la gravedad de la sobrecarga de hierro y puede variar de meses a años. En ocasiones, se administra eritropoyetina, en combinación con flebotomía, para mantener la concentración de hemoglobina mientras se fuerza la movilización del hierro. Después de la fase de inducción, se llevan a cabo flebotomías de mantenimiento (3-4 al año) para mantener los niveles de ferritina sérica en ~ 50 μg por litro.(2)


· Terapia de quelación. Aunque no es tan eficaz en la hemocromatosis hereditaria, es más beneficiosa en la hemocromatosis eritropoyética, donde la flebotomía no suele ser una opción. La deferoxamina es un agente quelante del hierro por vía intravenosa. La deferiprona y el deferasirox son quelantes de hierro orales. Todos son equivalentes en eficacia en la movilización y excreción de hierro.(1)

Sin embargo, no se recomienda la deferoxamina porque es cara, ineficaz y puede provocar efectos adversos, como visión borrosa, mareos, acúfenos, rubor, erupción cutánea y diarrea.(2) 


Control de la dieta

Se aconseja a los pacientes con hemocromatosis que eviten la terapia con hierro oral y el abuso de alcohol, pero no existen restricciones dietéticas comprobadas.(4) El alcohol debe estar estrictamente prohibido en esta condición porque puede acelerar la toxicidad hepática y pancreática.(2) Se ha demostrado que el consumo de té y el uso de inhibidores de la bomba de protones disminuyen la absorción intestinal de hierro. Deben evitar consumir mariscos crudos, especialmente en áreas subtropicales, ya que los pacientes tienen un mayor riesgo de infección por Vibrio spp.(2) 


Trasplante de hígado

A pesar de la alta prevalencia de hemocromatosis, sigue siendo una indicación poco común de trasplante de hígado. La principal indicación para el trasplante de hígado en la hemocromatosis es el carcinoma hepatocelular. La flebotomía previa al trasplante podría mejorar la función cardíaca y se recomienda si se tolera.(2) 


Terapias con hepcidina

Dado que se han implicado niveles bajos de hepcidina o actividad de hepcidina en la patogenia de la hemocromatosis, se han propuesto análogos de hepcidina como terapia. Los primeros informes sugieren que este enfoque es más adecuado para la terapia de mantenimiento, ya que estos fármacos no reducen el almacenamiento de hierro en el hígado. Es probable que estos tratamientos sean parenterales y costosos, lo que será difícil de competir con la terapia de flebotomía.(2) 


EVOLUCIÓN Y PRONÓSTICO

Un estudio danés mostró que los pacientes con HFE -hemocromatosis, que no son tratados o tratados de manera insuficiente, tienen una tasa de supervivencia más baja debido a cirrosis, carcinoma hepatocelular, miocardiopatía y diabetes que los pacientes que reciben un tratamiento adecuado para la depleción de hierro. Los hombres homocigotos C282Y con ferritina sérica superior a 1.000 µg/L tienen una prevalencia significativamente mayor de fatiga crónica, artritis y enfermedad hepática que los hombres sin mutaciones de HFE. El nivel de ferritina en el momento del diagnóstico tiene importancia pronóstica, ya que los pacientes con ferritina <1.000 µg/L tienen una tasa de mortalidad más baja que los pacientes con ferritina> 2.000 µg / L.

Cuanto antes se haga el diagnóstico, antes se iniciará el tratamiento con flebotomía; cuanto menor sea el riesgo de desarrollar disfunción orgánica o daño orgánico, mayor será la tasa de supervivencia. Los pacientes en la etapa preclínica y los pacientes en la etapa clínica sin disfunción orgánica permanente, como cirrosis hepática, miocardiopatía, fibrosis pancreática y diabetes mellitus, después de un tratamiento adecuado tendrán la misma tasa de supervivencia que la población de base.(3) 


BIBLIOGRAFÍA


1. Porter JL, Rawla P. Hemochromatosis. Med Interna Mex [Internet]. 2021 Jun 15 [cited 2021 Oct 2];35(6):896–905. Available from: https://www.ncbi.nlm.nih.gov/books/NBK430862/

2. Brissot P, Pietrangelo A, Adams PC, Graaff B de, McLaren CE, Loréal O. Haemochromatosis. Nat Rev Dis Prim [Internet]. 2018 Apr 5 [cited 2021 Oct 2];4:18016. Available from: /pmc/articles/PMC7775623/

3. Milman NT, Schioedt FV, Junker AE, Magnussen K. Diagnosis and Treatment of Genetic HFE-Hemochromatosis: The Danish Aspect. Gastroenterol Res [Internet]. 2019 [cited 2021 Oct 2];12(5):221. Available from: /pmc/articles/PMC6785287/

4. Adams PC. Hemochromatosis: Ancient to the Future. Clin Liver Dis [Internet]. 2020 Oct 1 [cited 2021 Oct 2];16(Suppl 1):83. Available from: /pmc/articles/PMC7539181/

5. Anderson GJ, Bardou-Jacquet E. Revisiting hemochromatosis: genetic vs. phenotypic manifestations. Ann Transl Med [Internet]. 2021 Apr [cited 2021 Oct 2];9(8):731–731. Available from: /pmc/articles/PMC8106074/

jueves, 12 de agosto de 2021

Síndrome de Bernard-Soulier

Autora  : Ana Isabel Mateos Hernández

4º Curso Medicina grupo A Curso 2020/21

Código trabajo : 2007-AMH


Introducción

El Síndrome de Bernard-Soulier (SBS) es una rara enfermedad genética de herencia autosómica recesiva, cuya etiología se basa en defectos cualitativos y cuantitativos del complejo de glucoproteínas (GP) Ib/IX/V, necesario para estabilizar la adherencia de las plaquetas en la formación del tapón plaquetario. Como consecuencia, los pacientes afectados presentan un desorden en la hemostasia con una tendencia hemorrágica.

Es considerada una trombocitopenia (recuento de plaquetas inferior a 100*109/L en sangre periférica) de origen central, es decir, con afectación de la médula ósea, y presencia de megacariocitos. 

En la actualidad, se estima que su prevalencia a nivel mundial es de un caso por un millón de habitantes (1,5). 


Clínica

Los pacientes afectados se caracterizan por presentar un tiempo de sangrado prolongado y un recuento plaquetario bajo. Además, las plaquetas están aumentadas de tamaño. Entre las manifestaciones clínicas más comunes destacan la púrpura, epistaxis, gingivorragia y menorragia. De forma extraordinaria se dan casos de hemorragias gastrointestinales y hematuria. Las hemorragias graves suelen estar asociadas con traumatismos o procedimientos quirúrgicos como apendicectomías, esplenectomías o extracciones dentarias (2). Sin embargo, estas complicaciones perioperatorias podrían ser prevenidas mediante una correcta preparación del paciente (4).

La severidad y frecuencia del sangrado parece variar entre los individuos afectados (2). Este hecho se ha intentado explicar desde una perspectiva genética, describiendo mediante análisis genómico del ADN tres mutaciones en tres genes diferentes: GP IbA, GP IbB y GP IX. Dependiendo de la mutación implicada se distinguen tres tipos diferentes: A, B y C (1,3). A pesar de ello, se pueden observar diferencias en cuanto a la severidad del sangrado entre los pacientes que presentan la misma alteración genética. Este hallazgo hace pensar que también pudieran influir factores adquiridos por los propios pacientes (4).

Debido a esta tendencia hemorrágica por parte de estos pacientes, se puede observar anemia ferropénica, especialmente en mujeres con menorragia (4).


Etiología

El complejo GP Ib-V- IX es un receptor plaquetario que se encuentra formado por una subunidad GP IbA unida mediante un enlace disulfuro a dos subunidades GP IbB, GP IX y GP V. Su principal función es asegurar una óptima hemostasia primaria estabilizando la adhesión del agregado plaquetario a la lesión vascular. Este fenómeno es mediado por el factor de von Willebrand, que mediante su unión a GP Ib-V-IX permite la correcta interacción entre el agregado plaquetario a las fibrillas de colágeno del plano subendotelial (2,3).

Estas subunidades se encuentran codificados por genes con su mismo nombre, como ya fueron anteriormente mencionados, y se mapean en los siguientes cromosomas: 17p12 (GP IbA), 22q11.2 (GP IbB), 3q29 (GP V) y 3q21 (GP IX) (2).

El gen GP IX es el más comúnmente afectado, representando un 44% de los pacientes afectados, seguido de GP IbA con un 28% y GP IbB con un 28%. Se han reportado casos de personas con mutaciones autosómicas dominantes; sin embargo, la mayoría de los pacientes con síndrome de Bernard-Soulier presentan mutaciones de herencia autosómica recesiva. Las alteraciones que se pueden producir a nivel genético son mutaciones homocigotas o heterocigotas relacionadas con sustituciones, deleciones, duplicaciones e inserciones, reportándose hasta el momento 45 correspondientes a variantes del gen GP1BA, 39 variantes de GP1BB y 28 variantes de GP9 y ninguna para GP V (2,4).  

La pérdida de una sola subunidad de las anteriormente mencionadas produce un pronunciado descenso de la expresión del complejo GP Ib-V-IX. Sin embargo, la ausencia de GP V, la subunidad más débilmente asociada a este complejo, no impide la expresión ni la unión del factor de von Willebrand (3).

Resulta de suma importancia continuar realizando estudios a nivel genético y molecular con la finalidad de desarrollar métodos diagnósticos más rápidos y económicos que permitan establecer el diagnóstico oportuno e intentar establecer una asociación con la manifestación de la enfermedad. Aunque, como se mencionó anteriormente, la clínica tan heterogénea entre los pacientes ha llevado a pensar en la implicación de mecanismos epigéneticos y factores ambientales en la enfermedad y sus manifestaciones (4).


Fisiopatología

La hemostasia primaria es el proceso mediante el cual se lleva a cabo la formación de un tapón plaquetario como mecanismo reactivo ante una agresión vascular, produciéndose una estrecha interacción entre el endotelio y la plaqueta. Para ello son necesarios una serie de mecanismos que posibilitarán la adhesión y agregación plaquetaria mediante la exposición de colágeno del subendotelio y la consiguiente activación de estas. Dichos mecanismos se ordenan en las siguientes fases: 

  • Adhesión
  • Activación y secreción 

  • Agregación

Ante una lesión vascular, las plaquetas se unen al subendotelio o al tejido perivascular expuesto a la sangre. Este proceso inicial se llama adhesión plaquetaria. Aunque el endotelio tiene múltiples proteínas adhesivas, la más importante para la adhesión plaquetaria es el colágeno. La unión de las plaquetas a las proteínas adhesivas depende de receptores específicos para cada proteína adhesiva en la membrana plaquetaria. El colágeno se une a la plaqueta mediante la GP Ib /IX y el factor de von Willebrand (FvW), a continuación, se une al colágeno y cambia su conformación, lo que permite que la GPIb/ IX se le una, fijando la plaqueta al colágeno (5,6). En este punto es donde se produce la alteración que da lugar a la enfermedad de Bernard-Soulier, el receptor mutado crea una serie de alteraciones que no permiten que el dominio N-terminal de GP IbA ; que corresponde al sitio de unión para múltiples proteínas de adhesión, factores de la coagulación y receptores, se una al factor von Willebrand y se agreguen correctamente las plaquetas en el sitio de la lesión, afectando a la formación del tapón homeostático primario y a la capacidad de la trombina para activar las plaquetas (4,5,6). Todo ello desemboca en una facilidad para el sangrado. 


Diagnóstico

El síndrome de Bernard-Soulier se diagnostica a menudo como trombocitopenia inmunitaria por la existencia de macrotrombocitopenia, desafortunadamente las pruebas de rutina no pueden diferenciar el síndrome de Bernard-Soulier de otros síndromes plaquetarios gigantes heredados y adquiridos, por lo que es necesario realizar pruebas de agregación plaquetaria y el análisis de la glicoproteína de superficie de las plaquetas para su diagnóstico. Además, el recuento automatizado de plaquetas con frecuencia subestima la cantidad real de plaquetas porque muchas presentan un tamaño aumentado con respecto al tamaño normal de una plaqueta; recuentos más precisos pueden obtenerse usando óptica (plaquetas óptica, PLT-O) o métodos de conteo manual, recientemente se ha implementado un nuevo método de recuento que utiliza un etiquetado fluorescente incorporado y citometría de flujo para contar con mayor precisión las plaquetas (Platelet-fluorescence, PLT-F).


Imagen 1.- Frotis de sangre periférica en el Síndrome de Bernard-Soulier. Plaquetas gigantes. Imagen tomada de www.askhematologist.com (7).


Entre los métodos diagnóstico a nivel molecular más empleados en la actualidad podemos encontrar más usados la ADN amplificado por reacción en cadena de polimerasa (PCR), la citometría de flujo y el Western blot.

  • PCR: permite identificar el gen mutado.

  • Citometría de flujo: permite valorar los niveles de expresión de las proteínas de superficie de las plaquetas, pues en la enfermedad se haya una unión defectuosa con los marcadores CD42a (GP IX), CD42b (GP IbA), CD42c (GP IbB).

  • Western blot: permite separar los componentes del complejo GPIb-IX-V con electroforesis en gel de SDS-PAGE pudiendo detectar los fragmentos defectuosos. Esta prueba debe ser realizada e interpretada por un experto (4).

Un diagnóstico prenatal es teóricamente factible cuando se ha identificado un defecto genético en algún familiar de primer grado. Sin embargo, en la actualidad es una prueba un tanto polémica, pues el síndrome rara vez produce un sangrado potencialmente mortal y, con la pauta de una buena profilaxis antihemorrágica, se puede mantener una calidad de vida bastante normal con una esperanza de vida similar a la media de la población. Sin embargo, se debe tener en cuenta que las personas afectadas se encuentran en su pleno derecho de recibir un óptimo asesoramiento y consejo genético (2).


Tratamiento

Los pacientes con síndrome de Bernard-Soulier no requieren profilaxis de rutina, el tratamiento profiláctico se prescribe previo a procedimientos de alto riesgo y en respuesta a eventos hemorrágicos no quirúrgicos. Sin embargo, de rutina se realiza el seguimiento y la educación del paciente para garantizar la salud y el bienestar.

Las medidas hemostáticas conservadoras y locales con frecuencia son suficientes para el tratamiento de las hemorragias leves, incluyen el uso de presión local, empaque con gasas o espumas de gel, cauterización, suturas, aplicación de trombina tópica o sellador de fibrina locales. La administración de antifibrinolíticos para retrasar la lisis del coágulo es efectiva especialmente en el sangrado de mucosas.

En caso de sangrado severo y profilaxis quirúrgica, las medidas conservadoras no son efectivas ni apropiadas, por lo que se requieren medidas más potentes, como agentes hemostáticos sistémicos solos o en combinación con medidas locales; particularmente se requieren antifibrinolíticos coadyuvantes, como el acetato de desmopresina (DDAVP), plaquetas y factor VII humano recombinante activado (rFVIIa).

El tratamiento con transfusión de plaquetas debe limitarse a episodios de hemorragia grave y para la cobertura de intervenciones quirúrgicas importantes; los pacientes con síndrome de Bernard-Soulier tienen gran riesgo de aloinmunización.

Existen múltiples alternativas terapéuticas para tratar los diferentes tipos de sangrado, gracias a las nuevas tecnologías los pacientes con síndrome de Bernard-Soulier son aptos para recibir terapia génica (4).


BIBLIOGRAFÍA

1.- Sumitha, E., Jayandharan, G. R., David, S., Jacob, R. R., Sankari Devi, G., Bargavi, B., ... & Srivastava, A. (2011). Molecular basis of Bernard–Soulier syndrome in 27 patients from India. Journal of Thrombosis and Haemostasis, 9(8), 1590-1598.

2.- Lanza, F. (2006). Bernard-Soulier syndrome (hemorrhagiparous thrombocytic dystrophy). Orphanet journal of rare diseases, 1(1), 1-6

3.- Berndt, M. C., & Andrews, R. K. (2011). Bernard-Soulier syndrome.

4.- Roldán-Tabares, M. D., Herrera-Almanza, L., Thowinson-Hernández, M. C., & Martínez-Sánchez, L. M. (2019). Síndrome de Bernard-Soulier. Medicina Interna de México, 35(5), 713-720.

5.- Ortega, I. P. (2006). El laboratorio en el diagnostico de las alteraciones congénitas de las plaquetas: síndrome de Bernad Soulier. Med Univer, 8(31), 105-110.

6.- Flores-Rivera, O. I., Ramírez-Morales, K., Meza-Márquez, J. M., & Nava-López, J. A. (2014). Fisiología de la coagulación. Revista Mexicana de Anestesiología, 37(S2), 382-386.

7.- Ask Hematologist. Qualitative Platelet Disorders (https://askhematologist.com/qualitative-platelet-disorders/)

miércoles, 4 de agosto de 2021

T.R.A.L.I (Transfusion-Related Acute Lung Injury) : Lesión Pulmonar Aguda Relacionada con Transfusión

Autora : Elena García Martin

4º Curso Medicina grupo B (Curso 2020/21)

Código trabajo : 2006-EGM
 

DEFINICIÓN

La TRALI (transfusion related acute lung injury "lesión pulmonar aguda relacionada con transfusión") es un síndrome clínico que se presenta como hipoxemia aguda y edema pulmonar no cardiogénico durante o después de una transfusión de productos hemáticos (Añón et al., 2010).

Este síndrome se define como una nueva lesión pulmonar aguda (LPA) que ocurre durante las 6 horas posteriores a una transfusión, siendo más frecuente entre una y dos horas post-transfusión. La excepción a esta definición vendría manifestada por los pacientes que ya presentan LPA, sin poder considerarse TRALI por la dificultad de establecer los criterios de empeoramiento de LPA (Toy et al,. 2005).

Los criterios para su definición fueron recogidos en el año 2003 por el National Heart Lung and Blood Institute Working Group on TRALI (Tabla 1).


Tabla 1. Criterios para la definición de la LPA relacionada con transfusión (Añón et al., 2010)

Criterios de LPA (North American European Consensus Conference, definition of ALI)

1.- Comienzo agudo.

2.- Presión de oclusión de la arteria pulmonar < 18mmHg o sin evidencia del aumento de presión en la aurícula izquierda.

3.- Radiología de tórax: infiltrados bilaterales.

4.-PO2/FiO2<300mmHg independientemente del nivel de PEEP aplicado, o bien : * SaO2<90% respirando aire ambiente


Criterios adicionales para la TRALI

1.- Comienzo en las primeras 6h de la transfusión de hemoderivados.

2.- NO existencia de LPA previa a la transfusión.

3.- La TRALI es posible, aunque exista otro factor de riesgo de LPA.

4.- La transfusión masiva no debe excluir la posibilidad de TRALI


LPA / ALI : lesión pulmonar aguda, acute lung injury

TRALI: transfusión related acute lung injury “lesión pulmonar aguda relacionada con transfusión”

*Se añade para reconocer la TRALI en situaciones en las que no se ha obtenido gasometría arterial

Posteriormente, se amplió la definición de este síndrome en base al comienzo del cuadro clínico. De esta manera, podemos diferenciar entre “TRALI clásica”, que comienza durante las primeras 6h de la transfusión mediante un mecanismo inmune; y “TRALI diferida”, que ocurre entre las 6 y las 72h tras la transfusión mediante mediadores (Tabla 2) (Marik & Corwin., 2008).


Tabla 2.Ampliación de la definición de la lesión pulmonar aguda relacionada con transfusión (Marik & Corwin., 2008)


TRALI “clásico”

TRALI “diferido”

Inicio

Entre 2 y 6 h

Entre 6 y 72 h

Ritmo de

desarrollo

Rápido

En horas

Factores de

riesgo

No

Sepsis, trauma, quemados, etc..

Escenario

Fuera de la UCI

Pacientes de la UCI

Fisiopatología

Anticuerpos antineutrófilo

Mediadores biológicos

N.º de

unidades

Usualmente una

Múltiples


Incidencia

Infrecuente. 1/5.000 transfusiones de concentrados de hematíes

Frecuente: 5-25% pacientes de la UCI; 40-57% con transfusiones

masivas

Fiebre

Frecuente

Infrecuente

Curso

Se resuelve en 40 a 96 h

Se resuelve lentamente

Resolución

Completa

Puede progresar a un SDRA

fibroproliferativo

Mortalidad (%)

5 – 10

35-45

SDRA: síndrome de distrés respiratorio agudo; TRALI: transfusión related acute lung injury --> “lesión pulmonar aguda relacionada con transfusión”; UCI: unidad de cuidados intensivos


INCIDENCIA

La reciente caracterización de esta enfermedad ha supuesto una dificultad para conocer su incidencia real, que, sumado al diagnóstico clínico e infrecuentemente sospechado, hace del TRALI un síndrome infradiagnosticado (Torres & Delgado., 2015).

Se reconoce una incidencia de 1 por cada 173,000 concentrados eritrocitarios transfundidos y mortalidad de 5 a 40% del total de los casos, siendo considerada por la FDA (Food and Drug Administration) como la principal causa de muerte asociada con la transfusión. De manera más precisa, se reportan 1:432 casos en transfusiones plaquetarias; y 1: 173,000, en transfusiones de concentrados eritrocitarios en EE.UU. (Rafaelano-Miranda., 2019).

La frecuencia de esta enfermedad es similar en ambos sexos y se puede manifestar a cualquier edad de la vida. Así mismo, se han reconocido algunos factores de riesgo dependientes del receptor que tienen relación el desarrollo de TRALI (Tabla 3) (Torres & Delgado., 2015).


Tabla 3. Factores de riesgo para el desarrollo de TRALI dependientes del receptor

Factores de riesgo dependientes del receptor.

  • Niveles elevados de Interleucina 8

  • Antecedentes de cirugía cardiotorácica y de cirugía hepática

  • Shock

  • Picos elevados de presión durante la ventilación mecánica

  • Balance hídrico positivo

  • Alcoholismo

  • Tabaquismo


FISIOPATOLOGÍA

Existen dos teorías sobre fisiopatología que apuntan, una a la mediación de factores inmunes, y la otra a los no inmunes.

TRALI inmune

Este mecanismo patogénico se puso de manifiesto en 1950, cuando tras la administración de 50ml de sangre con leucoaglutininas a un sujeto experimental, manifestó fiebre, insuficiencia respiratoria, hipotensión arterial e infiltrado pulmonar bilateral en la radiología de tórax con recuperación completa a los 3 días. Posteriormente, se publicaron algunos estudios sobre insuficiencia respiratoria asociada a la transfusión

de anticuerpos antileucocitarios en donantes. En 1985, Popovsky y Moore realizaron un estudio sobre 36 pacientes, la presencia de anticuerpos leucocitarios y anti-HLA tipo I en un amplio porcentaje de los donantes (Añón et al., 2010).

El TRALI inmune es causado mayormente por los anticuerpos del donante infundidos con el producto sanguíneo, los cuales se dirigen tanto contra los HLA como contra los aloantígenos neutrofílicos humanos (HNA) y otros antígenos expresados en los neutrófilos. De esta manera, los anticuerpos del donante activan polimorfonucleares (antígenos HLA clase I) en el receptor, ocasionado un daño endotelial pulmonar, con el consiguiente aumento de permeabilidad capilar. Cuando se debe a anticuerpos HLA clase II, se activan los monocitos circulantes, que mediante citoquinas activan polimorfonucleares, ocasionando de la misma manera un aumento de permeabilidad capilar con daño endotelial pulmonar (Rojas-Chávez., 2016).

Sin embargo, también se puede producir por anticuerpos en la sangre del receptor, fundamentalmente por la transfusión de sangre total o de células rojas no deplecionadas de leucocitos (Añón et al., 2010).


TRALI no inmune

En el TRALI no inmune, también conocido como de dos eventos, comienza con una agresión que activa el endotelio pulmonar, favoreciendo el reclutamiento y la adherencia de los neutrófilos (primer paso). Esta etapa puede incluir afecciones como sepsis, trauma, cirugía, etc. En el segundo paso se produce la activación de los neutrófilos y la liberación de factores citotóxicos y daño endotelial con lesión capilar (incluye la exposición a agentes biológicamente activos o capaces de modificar la respuesta biológica presentes en la sangre transfundida y producidos por las células sanguíneas durante el almacenamiento). Este concepto se debe a la correlación de una mayor probabilidad de desarrollar reacciones transfusionales con los agentes potencialmente activos de los productos sanguíneos almacenados, los cuales aumentan su concentración a medida que aumenta el tiempo de almacenamiento (Rojas-Chávez., 2016).


Figura 1. Fisiopatología de la TRALI no inmune. La fase previa del síndrome consiste en un primer golpe que es principalmente sistémico, donde los neutrófilos son atraídos al pulmón y tiene lugar la adhesión molecular.


En la fase aguda del síndrome se produce un segundo golpe provocado por mediadores en la transfusión sanguínea que activa la inflamación y la coagulación en el compartimento pulmonar. Los neutrófilos se adhieren al endotelio capilar lesionado y circulan a través del intersticio hacia el espacio aéreo, donde se secretan citocinas que estimulan los neutrófilos para liberar oxidantes, proteasas y otras moléculas. Además, se produce un aumento de los complejos trombina-antitrombina y una reducción del activador del plasminógeno (Vlaar & Juffermans, 2013).


Figura 2. Fisiopatología de la TRALI. 1. Los neutrófilos activados se encuentran atrapados en la microcirculación pulmonar. 2. Reacción inmunológica de anticuerpos transfundidos con macrófagos atrapados en vasculatura pulmonar (TRALI inmunológico). 3. Activación de granulocitos secundario a lípidos biológicamente activos. (TRALI no inmunológico) (Carrillo-Esper y Garnica-Escamilla., 2011)


Vía común: daño a la membrana alveolocapilar

Tanto en la forma inmune como en la no inmune, el neutrófilo se ha postulado como la célula protagonista. La complejidad morfológica de la red capilar pulmonar, así como sus interconexiones, obligan a los neutrófilos circulantes a modificar su geometría. De esta manera, se produce el atrapamiento de los granulocitos que se aglutinan inducidos por los anticuerpos tras la transfusión o por lípidos biológicamente activos. Se produce la liberación de radicales libres de oxígeno, entre otros elementos, que dañan las células endoteliales de los capilares pulmonares, aumentando la permeabilidad vascular, y por tanto, un mayor paso de líquido y proteínas al alvéolo.

Por lo tanto, la TRALI no siempre parte de la activación de los neutrófilos, sino que puede también desencadenarla un endotelio pulmonar activado por la enfermedad subyacente, que puede inducir el atrapamiento de los neutrófilos en el lecho capilar pulmonar donde serán activados por los componentes de los productos hemáticos (Añón et al., 2010).


Figura 3. Esquema de la fisiopatología del modelo de lesión pulmonar aguda relacionada con transfusión (TRALI) inmune y del modelo de TRALI no inmune (Añón et al., 2010)


CUADRO CLÍNICO

Las manifestaciones principales de la TRALI se producen, por lo general, durante la transfusión en las seis horas posteriores, pudiendo aparecer hasta 72 horas después en una minoría de los casos. La clínica principal que presentan estos pacientes es taquipnea, taquicardia, hipotensión arterial (32%), fiebre (33%), cianosis (25%) y esputo color asalmonado (17%), con estertores crepitantes al final de la inspiración en la auscultación.

En la analítica se puede observar leucopenia con disminución transitoria de neutrófilos y monocitos por el atrapamiento vascular que se produce en un 35% de los casos. Además, en las pruebas gasométricas, estos pacientes hipoxemia con un índice de oxigenación < 300 mmHg y saturación arterial a aire ambiente < 90%. (Juárez-Villa et al., 2020).


DIAGNÓSTICO

Para poder establecer el diagnóstico de TRALI se han desarrollado estos criterios.

*Ausencia de lesión pulmonar aguda antes de la transfusión.

*Lesión pulmonar aguda durante o dentro de las seis horas de finalizada la transfusión, con insuficiencia respiratoria aguda, infiltrados pulmonares bilaterales y una PAO2/FiO2 igual o menor de 300 mmHg.

*Síntomas y signos durante o seis horas tras la transfusión.

*Ninguna relación temporal con otro factor de riesgo de lesión pulmonar aguda.


Para la confirmación diagnóstica es necesario determinar la existencia de anticuerpos anti-HLA clase I o II, o antigranulocitos específicos contra las células del paciente, así como la presencia de lípidos acumulados en el plasma de los componentes almacenados, si es posible (Rojas-Chávez., 2016).


Figura 4. Radiografía antero-posterior de tórax que muestra imagen de vidrio deslustrado bilateral (Juárez-Villa et al., 2020)


Figura 5. Corte axial de angiotomografía con patrón en vidrio deslustrado en ambos lóbulos pulmonares basales (Juárez- Villa et al., 2020)


Tabla 4. Diagnóstico diferencial de la lesión pulmonar aguda relacionada con transfusión (Rojas- Chávez., 2016)


Diagnostico diferencial


Comienzo de síntomas respecto al inicio de la
transfusión


Signos y síntomas


Características de diferenciación


TRALI

Minutos-horas (generalmente en la primera hora)

Disnea, hipoxemia, edema pulmonar, taquicardia, hipotensión
ocasional.

Edema pulmonar no cardiogénico
Fiebre frecuente


Sobrecarga circulatoria por transfusión


Variable (de minutos a horas)


Disnea, hipoxemia, edema pulmonar o taquicardia

Enfermo con enfermedad cardíaca asociada o sobrecarga de volumen al inicio de la transfusión
Edema pulmonar cardiogénico
Fiebre no frecuente


Reacción anafiláctica


Minutos


Broncoespasmo, dificultad respiratosia, cianosis, eritema generalizado


Rash, urticaria y edema 
Hipotensión
Broncoespasmo debido a edema
bronquial


Contaminación bacteriana de productos sanguíneos


Minutos


Fiebre, hipotensión colapso vascular


Fiebre y deterioro hemodinámico
No se ve con el plasma, siendo raro con los concentrados de hematíes y frecuente con las plaquetas


Reacción hemolítica transfusional


Minutos


Fiebre, hipotensión, plasma rosa-rojo- marrón, coagulación intravascular diseminada


Generalmente con concentrados de hematíes

Hemólisis asociada a hipotensión


PREVENCIÓN

La prevención de la TRALI se centra en 3 estrategias:

Política de exclusión de donantes

Un amplio porcentaje de los casos de TRALI se deben a la transfusión de productos hemáticos de mujeres multíparas, debido a la formación de anticuerpos por la exposición a antígenos leucocitarios paternos durante el embarazo. La probabilidad de desarrollar anticuerpos anti-HLA aumenta con el número de embarazos. Sin embargo, tras numerosos estudios, no se detecta una incidencia lo suficientemente grave como para eliminar del banco de sangre las donaciones de mujeres, por lo que se ha optado por el screening de las donantes, pero el elevado coste y la escasa disponibilidad, ha favorecido que se opte por la elección del producto hemático según el sexo.

Actuación sobre el procesado de los productos hemáticos

El acortamiento de los tiempos de almacenamiento de concentrados de hematíes y de plaquetas, leucorreducción y uso de productos hemáticos con células lavadas puede prevenir la TRALI.

De esta manera, los sujetos con enfermedad de base y por tanto, más susceptibles de desarrollar la enfermedad podrían beneficiarse de recibir productos hemáticos “frescos”, reduciendo así su exposición a lípidos activos.

Una técnica propuesta es la eliminación de leucocitos en todos los hemoderivados por debajo de unos niveles de seguridad establecidos (1-5×10⁶ por unidad) en todas las transfusiones a cualquier tipo de receptor, basada en la disminución de la actividad de los neutrófilos preactivados, disminuyendo por tanto la incidencia de la TRALI. La eficacia comprobada con estudios de la leucorreducción ha favorecido la inclusión de este método en numerosos países.

El lavado de componentes celulares de los productos hemáticos para eliminar los lípidos biológicamente activos es otra medida propuesta, pero la falta de datos acerca de su efectividad junto con el aumento de costes que requiere por acortar la vida de plaquetas y eritrocitos, ha hecho que sea una técnica poco usada.

Evitar las transfusiones innecesarias

Una adecuada política transfusional en las UCI contribuirá a reducir el riesgo de aparición de TRALI no inmune asociada habitualmente al enfermo crítico, siendo la anemia el motivo principal de estas.

La falta de protocolos regulados en las UCI españolas, así como el elevado número de transfusiones por anemias no hemorrágicas fue publicado en un estudio que llevó a cabo la Sociedad Española de Medicina Intensiva, Crítica y Unidades Coronarias (SEMICYUC) (Añón et al., 2010).


TRATAMIENTO

El tratamiento de la TRALI es de soporte en función de las necesidades y no difiere del tratamiento de la LPA de cualquier otra etiología.

*Oxígeno suplementario: lo requieren todos los pacientes.

*Asistencia respiratoria mecánica: 72%.

*Membrana oxigenación extracorpórea (ECMO). Hay reportes de que se ha utilizado para el tratamiento de TRALI, pero sin estudios que apoyen esta indicación.

*Soporte hemodinámico.

Los diuréticos y los corticoides no tienen indicación en este cuadro (Hazan et al., 2005).

La intervención temprana es clave para el reconocimiento y el tratamiento de TRALI. El reconocimiento de los factores de riesgo y la monitorización exhaustiva del paciente pueden ayudar a prevenir las reacciones transfusionales relacionadas con los pulmones.

Se ha confirmado una mejoría de la función pulmonar con disminución del tiempo de ventilación mecánica y de la estancia en la UCI (Añón et al., 2010).

Finalmente, debemos tener en cuenta que ante la sospecha de un caso de TRALI se debe detener la transfusión y remitir, cuando sea posible, analizar el producto hemático y decidir si debe excluirse al donante del banco de sangre (Bockhold & Crumpler., 2016).


EVOLUCIÓN Y PRONÓSTICO

Por lo general, la evolución y el pronóstico de un paciente con TRALI está directamente relacionado con la clínica que presenta, la gravedad del cuadro y el compromiso pulmonar. Así, los casos más leves de esta enfermedad y que evolucionan muy favorablemente y de manera espontánea, suelen ser aquellos que escapan del diagnóstico y pasan desapercibidos por presentar una clínica muy leve. Sin embargo, en pacientes con clínica reconocible, principalmente por la presencia de hipoxemia severa, se estima que alrededor del 70% necesitará soporte ventilatorio, la mayoría en UCI. Estas cifras, así como la mortalidad, disminuyen con medidas preventivas y sistemas de vigilancia (Torres & Delgado., 2015).


BIBLIOGRAFÍA

--Añón, J. M., de Lorenzo, A. G., Quintana, M., González, E., & Bruscas, M. J. (2010).Lesión pulmonar aguda producida por transfusión. Medicina intensiva, 34(2), 139-149.

--Bockhold, C., & Crumpler, S. (2016). Reacciones transfusionales relacionadas con los pulmones. Nursing (Ed. española), 33(3), 36-41.

--Carrillo-Esper, R., & Garnica-Escamilla, M. A. (2011). Actualidades en transfusión. Revista mexicana de Anestesiología, 34(S1), 207-210.

--Hazan, D. F., Costantini, M., & Lobo, J. (2005). Injuria pulmonar aguda relacionada con la transfusión (Trali) y anestesia. Revista del Hospital Privado de Comunidad, 8(2), 10-13.

--Juárez-Villa, J. D., Sáenz-Luna, C. E., Alberti-Minutti, P., López-Soto, V., & Mejía- Sánchez, S. A. (2020). Transfusion related acute lung injury. Medicina Interna de México, 36(1), 94-100.

--Marik, P. E., & Corwin, H. L. (2008). Acute lung injury following blood transfusion: expanding the definition. Critical care medicine, 36(11), 3080-3084.

--Rafaelano-Miranda AJ, Morales-Flores I, Tolentino-Sosa MI, et al. Lesión pulmonar aguda relacionada con la transfusión (TRALI) durante el embarazo. Reporte de un caso y revisión bibliográfica. Ginecología y Obstetricia de México, 87(11), 747-755.

--Rojas-Chávez, C. (2016). TRALI. Acute lung injury related to blood transfusion. Revista Mexicana de Anestesiología, 39(1), 48-52.

--Torres, R. R., & Delgado, N. D. F. (2015). Trali, una amenaza enmascarada: definición, aspectos epidemiológicos y clínicos. Revista Cubana de Hematología, Inmunología y Hemoterapia, 31(1), 4-19.

--Toy, P., Popovsky, M. A., Abraham, E., Ambruso, D. R., Holness, L. G., Kopko, P. M., ... & Stroncek, D. (2005). Transfusion-related acute lung injury: definition and review. Critical care medicine, 33(4), 721-726.

--Vlaar, A. P., & Juffermans, N. P. (2013). Transfusion-related acute lung injury: a clinical review. The Lancet, 382(9896), 984-994.